发布于 2026-11-17 · 内容最后核查:2026-11-18 · 撰写与审核:吕开阳(执业医师,整形外科·主任医师,上海三甲医院)
增生性瘢痕信号通路机制的研究进展(2026 更新版)
—— 系统性描述性综述 ——
基于 PubMed / Europe PMC 等数据库文献检索
检索更新至 2026 年 11 月 · 113 篇参考文献
2026 年 11 月
摘要
增生性瘢痕(hypertrophic scar, HTS)是皮肤深层损伤后修复程序失控所致的纤维增殖性疾病,以成纤维细胞持续活化、肌成纤维细胞分化与凋亡抵抗、细胞外基质(extracellular matrix, ECM)过度沉积及慢性炎症为特征。其与瘢痕疙瘩(keloid)同属病理性瘢痕谱系,但在生长边界、组织学构型、免疫代谢特征与机械敏感性上存在实质差异。近年来,单细胞 RNA 测序(scRNA-seq)、空间转录组、多组学整合与谱系追踪技术 rapidly 推进了对病理性瘢痕的认识:瘢痕形成不再被简单视为”胶原合成过多”,而被重新定义为一种由成纤维细胞异质性、表观遗传”记忆”、免疫-神经-基质互作、机械力-炎症正反馈及代谢重编程共同维系的自我强化病理状态。本文在既往检索基础上,补充检索 2025—2026 年最新文献,围绕转化生长因子-β(TGF-β)/Smad、Wnt/β-catenin、整合素-黏着斑激酶(integrin-FAK)、Hippo-YAP/TAZ、磷脂酰肌醇 3-激酶/蛋白激酶 B/哺乳动物雷帕霉素靶蛋白(PI3K/Akt/mTOR)、Rho/ROCK、Piezo1 与瞬时受体电位(TRP)通道、MAPK、Notch、Hedgehog、JAK/STAT、NF-κB 与炎症小体、KEAP1-NRF2 氧化还原枢纽、自噬-溶酶体与铁死亡等信号轴,系统归纳其分子机制、交叉对话与治疗靶点;并设专章讨论非编码 RNA 与表观遗传调控、免疫与神经免疫微环境、代谢重编程、成纤维细胞亚群命运及研究模型。文中编制多张机制对比表格,以期为病理性瘢痕的机制研究与精准防治提供结构化参考。
关键词:增生性瘢痕;瘢痕疙瘩;信号通路;TGF-β/Smad;机械转导;YAP/TAZ;成纤维细胞异质性;表观遗传;免疫微环境;靶向治疗
一、引言
皮肤创伤愈合是一个高度有序的动态过程,通常包括止血、炎症、增殖与组织重塑四个相互重叠的阶段。在生理状态下,这一进程受到精密调控,最终实现组织完整性恢复与炎症及时消退;当任一检查点失控——尤其是炎症持续、成纤维细胞异常活化及 ECM 重塑障碍——便可能导致病理性瘢痕形成[1,2,82]。
增生性瘢痕与瘢痕疙瘩是最常见的两种病理性瘢痕。增生性瘢痕通常局限于原始创面边界内,并有随时间自行消退的趋势;瘢痕疙瘩则常超出原损伤范围持续生长,单纯切除后复发率可达 45%–100%[3,4]。组织学上,增生性瘢痕以平行排列的胶原束和 α-平滑肌肌动蛋白(α-SMA)高表达为特征,提示肌成纤维细胞介导的收缩;瘢痕疙瘩则以紊乱致密的”瘢痕疙瘩性胶原”、较低的 α-SMA 表达及持续炎症细胞浸润为特点,更接近一种慢性炎症性皮肤病[5,6]。近年研究进一步从代谢、免疫与力学维度深化了二者的区分:瘢痕疙瘩细胞呈现”Warburg 效应”样糖酵解增强、氧化磷酸化受抑、铁死亡抵抗及异常鞘脂代谢[87];而增生性瘢痕更倾向于高张力机械负荷驱动的肌成纤维细胞持续活化[79]。
需要强调的是,病理性瘢痕并非正常愈合的简单”放大”,而是一种具有自我强化分子网络的独立病理状态。其核心在于免疫细胞与成纤维细胞之间持续的相互作用、异常的机械信号转导、表观遗传锁定的促纤维化转录状态以及慢性炎症信号,共同构成以 TGF-β/Smad、Wnt/β-catenin 及 FAK-YAP/TAZ 为枢纽的促纤维化网络[7,87]。2026 年的一项全景分析将瘢痕疙瘩发病归纳为遗传-表观遗传-免疫-代谢-机械力五个维度的网络调控[87];另一项综述则提出”机械力-炎症-纤维化”正反馈环作为难治性瘢痕的核心驱动[79]。这些新框架提示,深入解析信号通路及其交叉对话,是开发有效防治策略的前提。本文拟在既往综述基础上,对增生性瘢痕信号通路机制的研究进展进行系统性、更新性的描述性综述。
二、检索方法
本文文献检索主要通过 BioMCP 生物医学检索工具完成,数据源涵盖 PubMed、Europe PMC、PubTator3 与 Semantic Scholar 等公共数据库。检索主题词包括 “hypertrophic scar””keloid” 与 “signaling pathway””TGF-β/Smad””Wnt/β-catenin””MAPK””PI3K/Akt/mTOR””Notch””JAK/STAT””mechanotransduction””YAP/TAZ””microRNA””lncRNA””immune microenvironment””single-cell””spatial transcriptomics””ferroptosis””autophagy” 等的组合。
检索分两轮进行:第一轮为广谱检索,时限与语种不限,优先纳入综述、系统评价及高影响力原创研究;第二轮为更新检索,限定发表时间为 2025 年 1 月至 2026 年 11 月,重点补入最新机制研究。重点研读的文献包括 Fang 等发表于 MedComm(2025)的综合性综述[7]、Kohlhauser 等发表于 International Journal of Molecular Sciences(2024)的叙述性综述[8],以及 2025—2026 年新发表的 PI3K/Akt/mTOR 综述[76]、TGF-β 非经典通路综述[77]、机械力-炎症互作综述[79]、神经免疫与难治性瘢痕综述[78]、NRF2 氧化还原枢纽综述[80]、表观遗传调控综述[81]、病理性瘢痕细胞图谱综述[97]等。所有引用文献均标注 PMID 与 DOI 以便核查。全文共引用文献 113 条,其中 2025—2026 年新文献 38 条。
三、细胞与分子病理基础
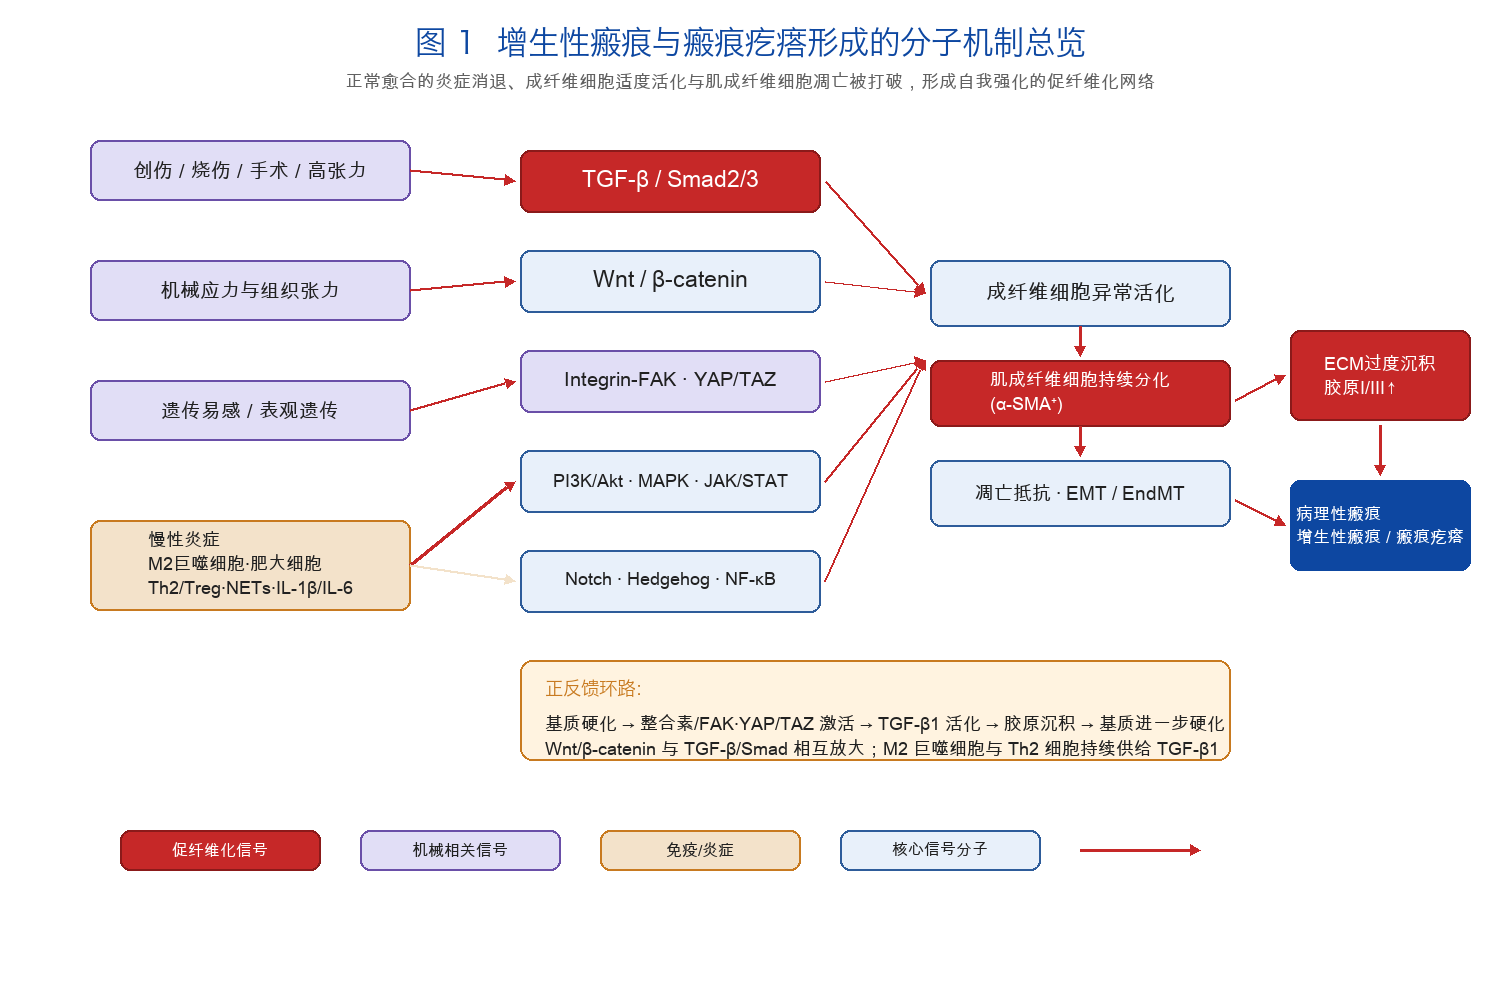
图 1 增生性瘢痕与瘢痕疙瘩形成的分子机制总览
(一)成纤维细胞的活化与异质性
成纤维细胞是结缔组织重塑的主要效应细胞,参与创伤愈合全部阶段。在止血期,血小板在损伤部位聚集并释放包括 TGF-β 在内的细胞因子,启动成纤维细胞募集与活化;炎症期巨噬细胞清除坏死组织并分泌促纤维化因子,其中 CD206⁺/CD301b⁺ 亚群可促进成纤维细胞向肌成纤维细胞分化[9],肥大细胞来源的组胺与类胰蛋白酶则增强成纤维细胞增殖与 ECM 生成[7];增殖期成纤维细胞迁入创面、沉积 ECM 并分化为 α-SMA 阳性肌成纤维细胞;正常重塑期中成纤维细胞应发生凋亡或回归静息状态,而在病理性瘢痕中这一消退过程失败,导致持续活化与胶原过度生成[8,82]。
单细胞与空间组学揭示了成纤维细胞显著的异质性。不同谱系的真皮成纤维细胞在创面修复中表现出位置特异的行为,以 Hic1 标记的静息态真皮乳头层成纤维细胞,其命运取决于在创面中的空间位置[10];跨组织成纤维细胞图谱鉴定出保守的通用转录亚型,提示其作为特化成纤维细胞储备库的潜能[11]。在病理性瘢痕中,POSTN⁺ 间充质成纤维细胞富集于瘢痕疙瘩并表现出增强的 TGF-β 信号与 ECM 输出,而健康皮肤中的 IGFBP2⁺ 成纤维细胞对 TGF-β 与periostin 信号不敏感、呈现抗纤维化表型[12,85]。2026 年基于空间转录组与 scRNA-seq 的研究进一步鉴定出 LRRC15⁺ 肌成纤维细胞作为连接修复、纤维化与瘢痕形成的基质状态[104];CD74⁺ 成纤维细胞对机械牵张尤为敏感,可通过增殖促进瘢痕疙瘩中的血管生成[13]。这些发现提示,病理性纤维化并非单纯由成纤维细胞数量增多所致,而是特定促纤维化细胞亚群的扩增、命运锁定与异常活化。
(二)肌成纤维细胞分化、命运与凋亡抵抗
肌成纤维细胞是 ECM 过度沉积的核心效应细胞,典型标志为 α-SMA 表达。TGF-β1 是诱导成纤维细胞向肌成纤维细胞分化的最关键因子,可上调 α-SMA、Ⅰ 型胶原(COL1A1)及结缔组织生长因子(CTGF)等促纤维化基因[14]。在增生性瘢痕中,肌成纤维细胞数量增多且凋亡受限,形成持续收缩与基质沉积的来源;相比之下,瘢痕疙瘩中肌成纤维细胞比例相对较低,其扩张更多依赖异常的 ECM 重塑与免疫驱动信号,而非收缩[5]。
肌成纤维细胞的去除是正常瘢痕消退的关键。其命运包括凋亡、去分化与衰老三种途径;病理性瘢痕中上述清除机制均受损。2026 年的一项综述提出,成纤维细胞在瘢痕中的促纤维化状态可由表观遗传”记忆”维持,即使原始炎症刺激消退,胶原分泌状态仍可持续数年[81]。这解释了成熟瘢痕仍具进展性与复发倾向的分子基础。
(三)上皮-间质转化、内皮-间质转化与巨噬细胞-肌成纤维细胞转化
除成纤维细胞活化外,上皮-间质转化(EMT)与内皮-间质转化(EndMT)也为肌成纤维细胞池提供额外来源。在瘢痕疙瘩中,角质形成细胞表现出 EMT 样表型,COL1A1、纤维连接蛋白及 α-SMA 表达升高;磷酸二酯酶 4B(PDE4B)过表达可促进 TGF-β1 诱导的间质转化,而 PDE4 抑制可逆转这一效应[15]。EndMT 被认为是瘢痕组织中肌成纤维细胞的来源之一,增生性瘢痕中高达 84% 的内皮细胞可共表达 α-SMA[16]。2026 年综述系统梳理了 EMT 在皮肤纤维化中的作用,同时强调其定量贡献相对于常驻成纤维细胞仍需进一步澄清[94]。
值得关注的是,2026 年新发现的巨噬细胞-肌成纤维细胞转化(macrophage-to-myofibroblast transformation, MMT)为肌成纤维细胞来源提供了第三条路径[90]。微纤维相关蛋白 4(MFAP4)在瘢痕组织中显著上调,TGF-β1 可诱导骨髓来源巨噬细胞中 MFAP4 表达并促进 MMT;体内 AAV 介导的巨噬细胞 MFAP4 敲低可显著减小真皮增厚、减少 F4/80⁺α-SMA⁺ 双阳性细胞比例及胶原沉积,其机制依赖于 TGF-β/Smad3 通路[90]。这一发现将免疫细胞直接纳入肌成纤维细胞前体谱系,拓展了纤维化细胞来源的传统认知。
(四)细胞外基质重塑失衡
病理性瘢痕的 ECM 呈现胶原过度沉积与降解不足的双重异常。在瘢痕疙瘩成纤维细胞中,COL1A1 启动子区单核苷酸多态性(如 rs1800012)可增强转录因子结合、上调Ⅰ型胶原表达;TGFBR1 多态性(如 rs334348)可增加 Smad2/3 磷酸化,促进成纤维细胞-肌成纤维细胞转化[7]。基质金属蛋白酶(MMPs)与组织金属蛋白酶抑制物(TIMPs)平衡失调进一步加剧 ECM 蓄积,例如 TIMP2 启动子低甲基化可降低 MMP 活性、损害 ECM 降解[7]。细胞外基质蛋白 CD248(TEM1)可通过与 ECM 相互作用促进增生性瘢痕形成,并通过稳定 TGF-β 受体增强其信号[18]。2025 年的综述强调,ECM 不仅是被动沉积物,更是主动的信号平台:其成分、硬度与拓扑结构通过整合素、YAP/TAZ 与 Piezo1 等机械传感器持续反馈调节成纤维细胞行为[82]。
表 1 增生性瘢痕与瘢痕疙瘩的多维度对比
| 比较维度 | 增生性瘢痕(HTS) | 瘢痕疙瘩(Keloid) |
|---|---|---|
| 生长行为 | 局限于原创面边界,常随时间自行消退 | 超出原损伤范围持续生长,切除后复发率 45%–100% |
| 组织学 | 平行排列胶原束,α-SMA 高表达 | 紊乱致密”瘢痕疙瘩性胶原”,α-SMA 较低 |
| 主导机制 | 机械张力驱动的肌成纤维细胞持续活化 | 慢性炎症、免疫失调与代谢重编程 |
| 关键细胞亚群 | LRRC15⁺ 肌成纤维细胞、活化的 CD74⁺ 成纤维细胞 | POSTN⁺ 间充质成纤维细胞、IGFBP2⁺ 抗纤维化亚群缺失 |
| 免疫特征 | M2 巨噬细胞、Th2 优势 | Treg、M2 巨噬细胞、耐受性 DC、MDSC 富集,细胞毒活性受损 |
| 代谢特征 | 机械负荷相关代谢适应 | Warburg 效应、铁死亡抵抗、鞘脂代谢异常 |
| 表观遗传 | HDAC5/MEF2A 介导 Smad7 沉默 | DNMT3B 驱动抗纤维化基因沉默、m6A 失衡 |
| 好发部位 | 高张力区、烧伤与创伤部位 | 耳垂、胸骨前、肩背、痤疮好发区 |
| 治疗反应 | 对压力疗法、减张、激素注射相对敏感 | 易复发,需手术+放疗+注射等多模态方案 |
四、核心信号通路机制
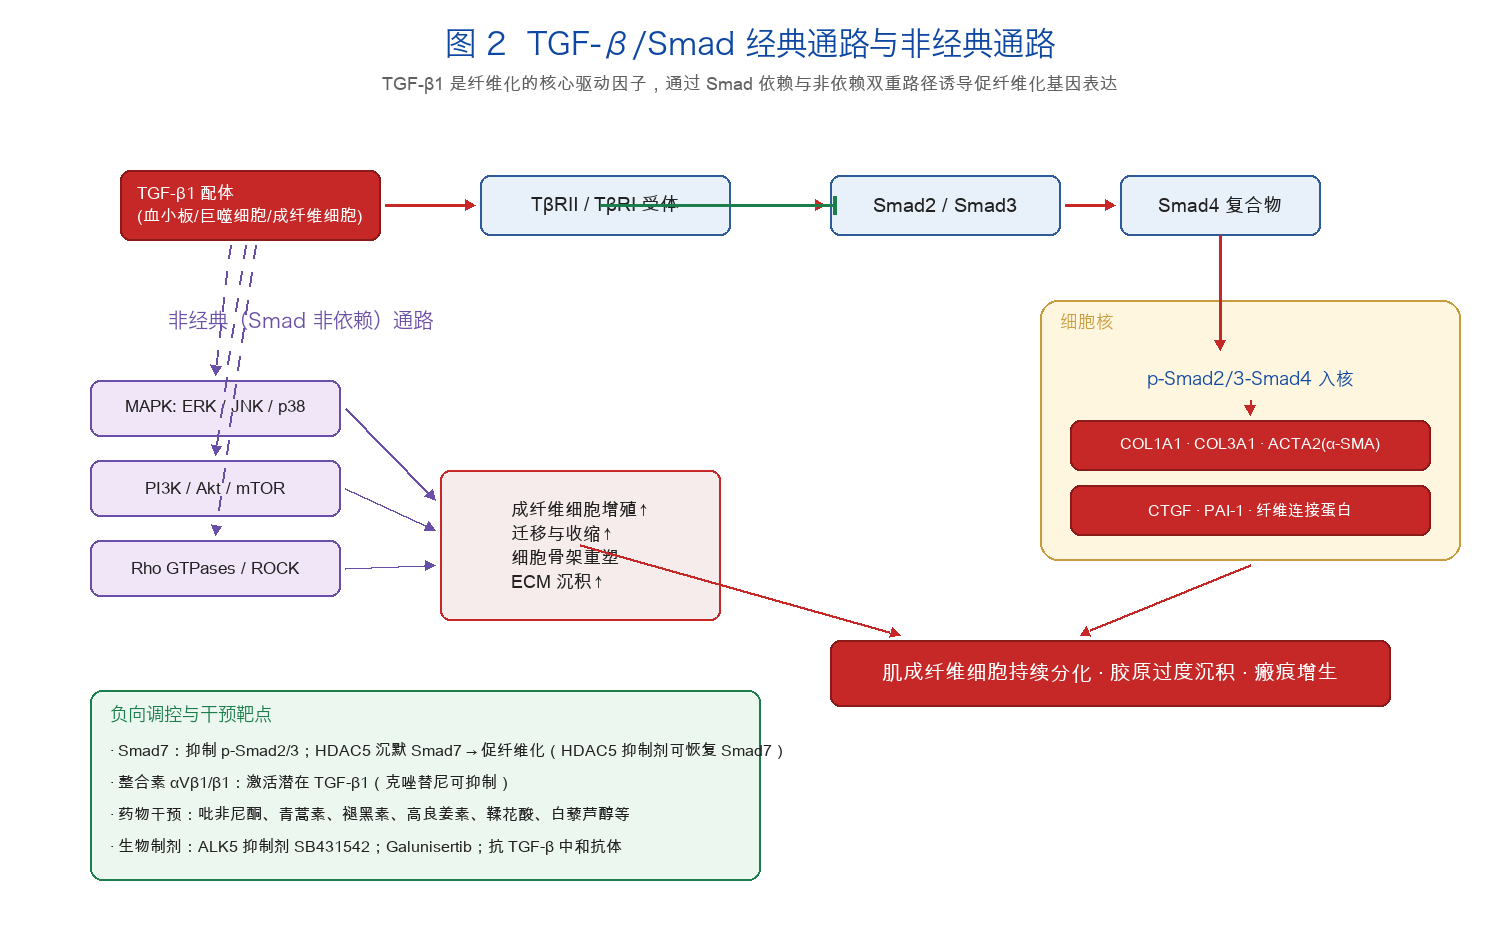
图 2 TGF-β/Smad 经典通路与非经典通路
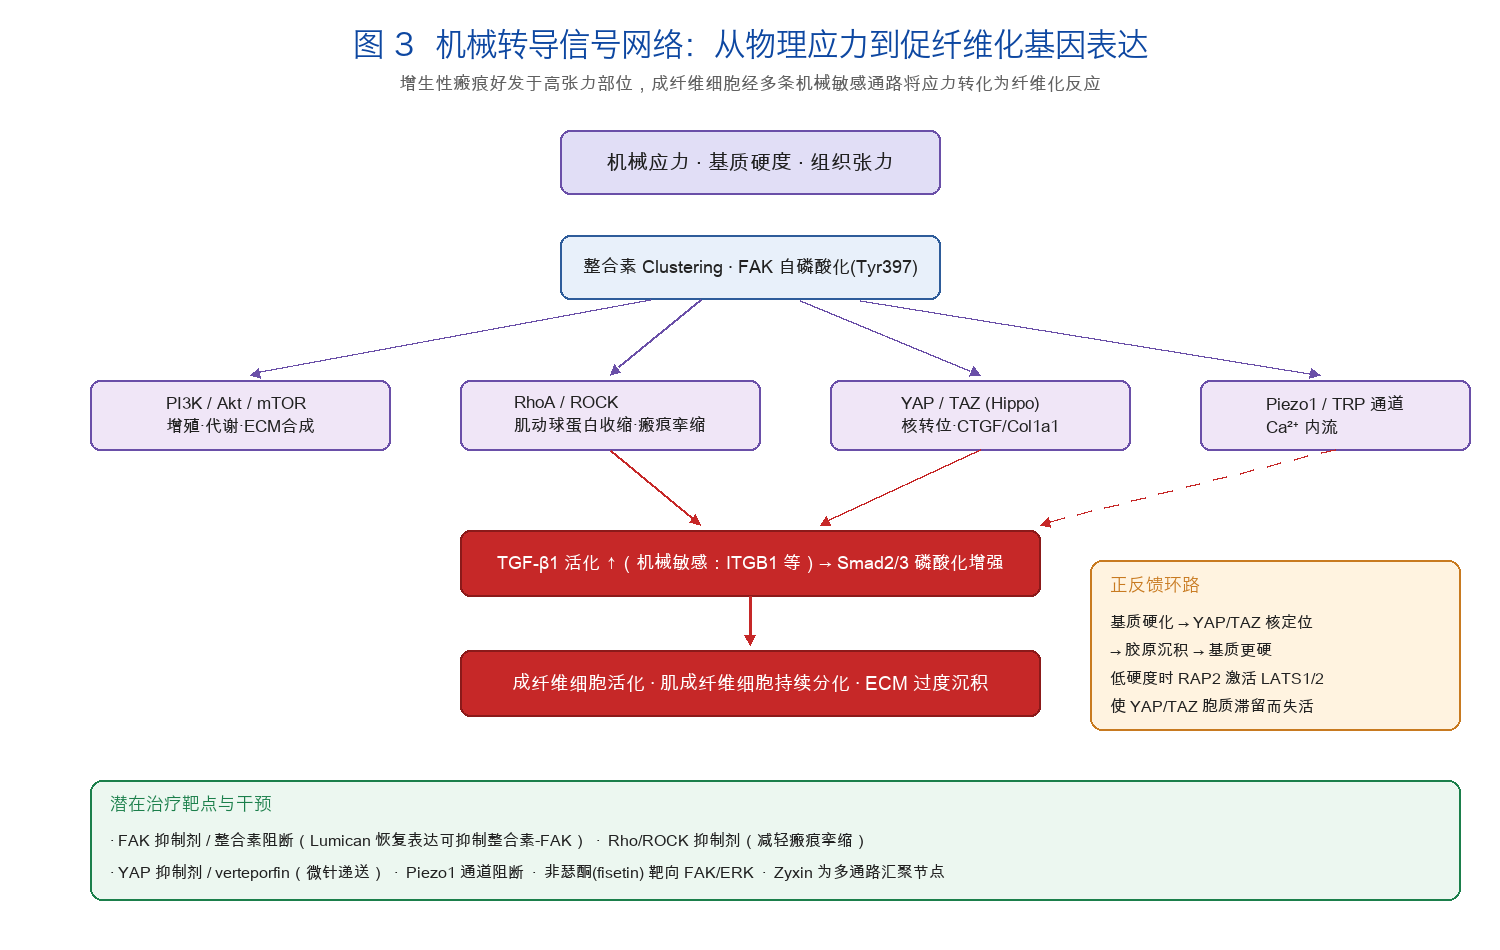
图 3 机械转导信号网络:从物理应力到促纤维化基因表达
(一)TGF-β/Smad 信号通路:纤维化的中心枢纽
TGF-β 信号通路是纤维化反应的核心调控者,在增生性瘢痕与瘢痕疙瘩发病中居于中心地位。TGF-β 配体与Ⅱ型、Ⅰ型丝氨酸/苏氨酸激酶受体结合后,磷酸化下游 Smad2/3;磷酸化 Smad 与 Smad4 形成复合物并转位入核,驱动 COL1A1、COL3A1 及 ACTA2(α-SMA)等促纤维化基因转录[14,19]。这是经典的 Smad 依赖性(canonical)通路。Smad7 作为抑制性 Smad,可竞争性结合Ⅰ型受体、阻断 Smad2/3 磷酸化,是通路的内源性刹车;其表达沉默是纤维化持续的重要机制[22]。
2026 年的一篇专题综述系统梳理了 TGF-β 在瘢痕疙瘩中的非经典(non-Smad)信号,强调其重要性不亚于经典通路[77]。TGF-β 可激活 MAPK(ERK、JNK、p38)、PI3K/Akt、Rho GTPases、Wnt/β-catenin 与 JAK/STAT 等级联,通过快速激酶级联而非直接核转位,协同调控成纤维细胞的增殖、迁移、抗凋亡、纤维生成与慢性炎症[77]。这一认识解释了为何单纯阻断 Smad 通路临床获益有限——非 Smad 分支可提供功能代偿。
TGF-β 信号受到机械应力的严密调控:基质硬度与牵张力均可促进 TGF-β1 的持续活化,强化成纤维细胞-肌成纤维细胞转化;体外实验显示,刚性基质上培养的成纤维细胞 TGF-β 信号活性增强,体内使用僵硬生物材料亦证实局部成纤维细胞增殖与 ECM 过度生成[20]。重要的是,在这种生物力学条件下药理学阻断 TGF-β1 可抑制胶原合成与肌成纤维细胞的持续存在,而不损害局部免疫监视[21]。2026 年的新研究进一步揭示了缺氧与 TGF-β 的耦合:HIF-1α 直接结合 NREP 启动子并增强其转录,HIF-1α/NREP 轴通过激活 TGF-β1/Smad 通路促进增生性瘢痕成纤维细胞增殖与胶原沉积;敲低 HIF-1α 或 NREP 可消除缺氧诱导的这些效应[91]。这提示瘢痕组织中的缺氧微环境是 TGF-β 持续活化的重要上游驱动。
TGF-β 通路的调控是多层次的。表观遗传调控因子 HDAC5 可通过 MEF2A 抑制 Smad7 从而延长纤维化激活,靶向抑制 HDAC5 可恢复 Smad7 表达并显著减轻瘢痕形成[22]。整合素 β1(ITGB1)作为机械敏感的潜在 TGF-β1 激活因子,其药物抑制可减轻瘢痕模型中的真皮增厚[7]。MFAP4 通过 TGF-β/Smad3 驱动 MMT 与 ECM 合成[90];肉毒毒素 A 与 decorin 在兔耳模型中通过抑制 TGF-β1/Smad2/3 磷酸化减轻瘢痕[92]。此外,多种天然化合物(高良姜素、鞣花酸、柯里拉京、白藜芦醇等)被证实可通过抑制 TGF-β/Smad 通路减轻瘢痕形成[23-26];白藜芦醇的新机制被进一步定位到 ASIC3 介导的成纤维细胞-巨噬细胞串扰及 PI3K/Akt 信号[93]。这些发现凸显 TGF-β 作为治疗靶点的重要性以及联合策略的必要性。
(二)机械转导信号:从物理应力到纤维化基因表达
增生性瘢痕与瘢痕疙瘩好发于胸骨前、肩背部及关节等高张力部位,提示机械应力在发病中的关键作用。成纤维细胞通过多种机械敏感通路将物理刺激转化为促纤维化细胞反应,其中 TGF-β、整合素-FAK、Hippo-YAP/TAZ 与 Piezo1 被视为核心介质[27,79]。2026 年的综述提出,”机械力-炎症-纤维化”构成自我放大的正反馈环:高张力区域的应力集中激活成纤维细胞机械转导通路(Hippo-YAP/TAZ、integrin-FAK),与 M2 巨噬细胞及 Th2/Th17 细胞分泌的细胞因子相互作用,共同推动疾病进展[79]。
1. 整合素-FAK 轴:整合素是由 α、β 亚基组成的异二聚体跨膜受体,通过将肌动蛋白细胞骨架与 ECM 物理连接而发挥机械传感器作用。机械刺激下,整合素 β 亚基构象改变引发受体聚集,将黏着斑激酶(FAK)募集至黏着斑并使其在 Tyr397 位点自磷酸化,进而启动 PI3K/Akt、ERK 与 mTOR 等下游通路,促进成纤维细胞增殖、肌成纤维细胞分化与胶原沉积[28,29]。活化 FAK 还可增强 TGF-β1 分泌,与 TGF-β/Smad 轴形成正反馈。纤维化瘢痕组织中整合素 β1 与 αV 亚基上调与细胞黏附及 ECM 生成增加相关;靶向抑制整合素-FAK 轴可下调 SMYD3、ITGBL1 等纤维化相关基因,促进肌成纤维细胞去分化[30]。富含亮氨酸小蛋白聚糖(lumican)在增生性瘢痕中表达下调,恢复其表达可抑制成纤维细胞增殖与 ECM 过度生成,是整合素-FAK 信号的上游负调控因子[31]。机械牵张诱导的 FAK/ERK 信号可被非瑟酮(fisetin)靶向抑制[32]。2026 年研究提示 FAK 还参与调控免疫反应与成纤维细胞活化的交叉,是连接机械与免疫的关键节点。
2. Hippo-YAP/TAZ 通路:YAP(Yes 相关蛋白)与 TAZ(含 PDZ 结合基序的转录共激活因子)是 Hippo 通路下游效应分子,也是关键机械敏感转录调控因子。在僵硬 ECM 条件下,肌动球蛋白张力抑制 Hippo 激酶级联,阻止 LATS1/2 对 YAP/TAZ 的磷酸化,使其得以核内积累,与 TEAD 等转录因子结合,激活 CTGF、Col1a1 等促纤维化基因[33]。在小 GTP 酶 RAP2 介导的低硬度环境中,LATS1/2 被激活,使 YAP/TAZ 滞留胞质而失活[34]。在增生性瘢痕成纤维细胞中,机械应力显著上调 YAP/TAZ,通过促进细胞存活、胶原沉积与基质收缩加剧瘢痕形成。YAP/TAZ 还可与 Smad 复合物及 β-catenin 相互作用,形成机械-转录调控网络[7,35]。2026 年综述强调,PI3K/Akt、FAK 与 Ca²⁺ 信号共同汇聚于 YAP/TAZ,使其成为机械信号转导的核心整合器[89]。
3. PI3K/Akt/mTOR 通路:该通路是细胞增殖、代谢、迁移与 ECM 合成的关键调控者,驱动炎症、血管生成与 ECM 过度生成。在机械应力(如微负压)条件下,HaCaT 角质形成细胞与增生性瘢痕成纤维细胞中 AKT1 与 PI3K 水平升高并于 4–12 小时达峰后持续[7]。PI3K/Akt 可增加 Smad3 磷酸化,增强 TGF-β 驱动的胶原与 α-SMA 转录。2025 年 Frontiers in Pharmacology 的专题综述系统总结了该通路在瘢痕重塑与瘢痕疙瘩形成中的作用:其异常激活由基因突变、转录后调控与上游信号共同驱动,PTEN(脂质磷酸酶,负调控 PI3K)与 NEDD4(E3 泛素连接酶)是关键调节因子;通路激活还导致自噬受抑与糖酵解增强的代谢重编程[76]。天然化合物、小分子抑制剂与新型递送平台构成靶向该轴的主要策略[76]。青蒿素通过该通路与 TGF-β/Smad 通路发挥抗纤维化作用[17],褪黑素亦可抑制成纤维细胞功能与增生性瘢痕形成[36]。
4. Rho/ROCK 与机械敏感离子通道:Rho GTPases 调控细胞骨架重塑、成纤维细胞增殖与 ECM 沉积。RhoA 及其下游效应因子 ROCK 在纤维化组织中高表达,通过肌动球蛋白张力促进瘢痕挛缩;实验性抑制可减小瘢痕厚度、改善愈合[7]。机械敏感离子通道方面,Piezo1 与 TRP 通道通过调控 Ca²⁺ 内流介导细胞对机械刺激的反应。机械牵张可通过 Piezo1 促进增生性瘢痕形成[37];2026 年的综述提出 Piezo1-Ca²⁺-PI3K/Akt 轴是情境依赖的机械转导汇聚节点,包含四条分子桥:CaM/CaMK 介导的激活、整合素-FAK 协同环、calpain 介导的调控及 Panx1-ATP-P2Y2 旁分泌通路,并通过时空编码协调成纤维细胞增殖、迁移、代谢重编程与肌成纤维细胞分化[89]。TRP 通道家族则被提出作为纤维化与瘙痒的共同调控因子,是病理性瘢痕管理的新靶点[102]。阻断 Ca²⁺ 内流可防止机械诱导的细胞骨架重组与纤维化进展,并抑制 PI3K/Akt 活化。
(三)Wnt/β-catenin 信号通路
Wnt/β-catenin 通路是高度保守的调控轴,掌管细胞命运决定、组织稳态与再生。无 Wnt 配体时,β-catenin 被由 AXIN、APC、GSK-3、CK1 及 PP2A 组成的降解复合物磷酸化,继而泛素化并经蛋白酶体降解[38]。Wnt 配体与 Frizzled(FZD)及 LRP5/6 受体结合后,降解复合物解离,β-catenin 稳定积累并转位入核,与 TCF/LEF 转录因子形成复合物,激活细胞周期(cyclin D1、c-myc)与组织重塑(FGF20)相关基因[39]。2025 年的机制综述进一步解析了 Wnt-β-catenin 信号激活与转导的分子细节,包括受体复合物组装、LRP6 磷酸化与降解复合物抑制的时空调控[38]。
创伤愈合中,Wnt/β-catenin 短暂激活通过促进干细胞自我更新、成纤维细胞活化与肉芽组织形成支持再生;但在增生性瘢痕与瘢痕疙瘩中,其持续或失调激活导致病理性纤维化。真皮成纤维细胞中 β-catenin 持续激活可增强增殖、迁移并提高Ⅰ、Ⅲ型胶原生成;强制稳定 β-catenin 加剧增生性瘢痕形成,抑制则减轻纤维化[7]。吡非尼酮(pirfenidone)可通过调控 Wnt/GSK-3β/β-catenin 通路抑制成纤维细胞增殖迁移[40]。
值得注意的是,Wnt 通路在瘢痕中的作用具有情境依赖性。2026 年的一项研究显示,IL-17A 在增生性瘢痕中显著升高,而 Wnt 信号分子下调;在兔耳瘢痕模型中,Wnt 抑制剂反而加重瘢痕、激活剂部分抑制瘢痕形成,提示 IL-17A 可能通过靶向 Wnt/β-catenin 下游的 cyclin D1 发挥作用[88]。这与既往”Wnt 持续激活促纤维化”的认识形成张力,提示 Wnt 信号可能存在阶段与细胞类型特异的双向调节。其他 2026 年研究显示,脂肪干细胞来源凋亡囊泡通过靶向 CDC20/WNT 通路减轻增生性瘢痕[100];角质形成细胞中的 Wnt 相关分子 DKK3 可介导辐射诱导的皮肤纤维化[107]。这些新证据表明 Wnt 通路是兼具促纤维化与抗纤维化潜能的复杂调控轴。
(四)Notch 信号通路
Notch 通路介导细胞间直接通讯,在皮肤修复中调控细胞命运决定。创伤愈合期间 Notch 信号短暂激活以指导角质形成细胞分化与真皮重塑;但在增生性瘢痕与瘢痕疙瘩中,Notch 呈持续上调,促进成纤维细胞活化、EMT 及 ECM 过度生成[41]。实验性抑制 Notch1 或其下游效应因子 Hes1 可降低成纤维细胞收缩力与Ⅰ型胶原合成[42]。2025 年的免疫微环境综述指出,Notch 通路通过调控免疫细胞募集与细胞因子分泌参与瘢痕疙瘩形成,与 TGF-β、PI3K/Akt/mTOR 及 Wnt 通路共同构成免疫微环境中的促纤维化信号网络[96]。Notch 通路在再生与纤维化之间的情境依赖性提示,选择性调节而非完全抑制可能更具治疗价值。
(五)Hedgehog 信号通路
Hedgehog(Hh)-GLI1 轴是发育形态发生与成体组织极性的关键调控因子。患者来源的瘢痕疙瘩细胞与离体模型中 Hh 配体及 GLI1 转录活性上调,并与骨桥蛋白等促纤维化细胞因子表达升高相关;通过 vismodegib 抑制 Hh 信号可减轻 ECM 蓄积并缩小动物模型中的瘢痕疙瘩体积,验证了 Hh 作为抗纤维化靶点的可行性[43]。相较其他通路,Hh 在病理性瘢痕中的研究仍较少,其与其他通路的交叉及临床转化价值有待深入。
(六)JAK/STAT 信号通路
JAK/STAT 轴将细胞因子信号与免疫、细胞存活及慢性炎症相关转录程序相整合。瘢痕疙瘩组织中 JAK2/STAT3 级联持续激活与成纤维细胞增殖、胶原生成增加及 M2 型巨噬细胞募集相关,共同营造促纤维化微环境;小分子抑制剂(如芦可替尼 ruxolitinib)或 siRNA 介导的 STAT3 沉默在临床前研究中显示前景[7]。马来酸氯苯那敏可通过调控 IL-6/JAK1/STAT3 信号发挥抗瘢痕疙瘩作用[44]。
2026 年的空间转录组与 scRNA-seq 研究提供了新靶点:巴多昔芬(bazedoxifene)通过靶向 gp130 信号抑制病理性皮肤纤维化中的成纤维细胞活化[106]。gp130 是 IL-6 家族细胞因子受体的共同亚基,下游主要激活 JAK/STAT3 与 MAPK 通路,这一发现为”老药新用”治疗瘢痕提供了依据。此外,IL-17/IL-6/TNF-α 等促炎因子通路的持续激活被确认为难治性瘢痕治疗失败的重要机制[78],进一步支持靶向 JAK/STAT 及其上游细胞因子网络的策略。
(七)MAPK/ERK 信号通路
MAPK/ERK 级联调控增殖、迁移与 ECM 重塑等关键过程。在增生性瘢痕与瘢痕疙瘩中,该通路与 TGF-β 协同放大纤维化反应。瘢痕疙瘩成纤维细胞转录组分析显示,ERK 活性升高由 HIF-1α/HOXC6 轴介导,提示缺氧应激可能是 ERK 依赖性胶原合成与成纤维细胞增殖的驱动因素[45]。2026 年研究进一步显示,HIF-1α/NREP 轴通过 TGF-β1/Smad 通路促进胶原沉积[91],与 HIF-1α/HOXC6/ERK 轴共同构成缺氧驱动的双重促纤维化机制。在缺氧富集的瘢痕微环境中,联合靶向 HIF-1α 下游多条分支可能比单一 ERK 抑制更有效。
(八)NF-κB 与炎症小体信号
慢性炎症是病理性瘢痕的重要特征。核因子 κB(NF-κB)是炎症反应核心转录因子,驱动 IL-1β、IL-6、TNF-α 等促炎因子表达。NLRP3 炎症小体在巨噬细胞与成纤维细胞中被激活后,通过 caspase-1 介导 IL-1β 与 IL-18 分泌,放大炎症并促进成纤维细胞-肌成纤维细胞转化[46]。多种天然抗炎成分(人参皂苷 Rg3、甘草酸二钾等)可通过抑制炎症信号减轻增生性瘢痕[47,48]。2026 年的神经免疫综述指出,神经源性炎症(neurogenic inflammation)通过神经肽释放、肥大细胞活化与应激诱导的 HPA 轴失调进一步放大瘢痕组织内炎症,抑郁、焦虑与慢性心理应激作为生物学活跃的免疫失调因素参与难治性瘢痕形成[78]。这一神经-免疫-皮肤轴的提出,拓展了传统炎症信号研究的边界。
(九)KEAP1-NRF2 氧化还原枢纽与铁死亡
氧化应激是连接机械负荷、炎症与 TGF-β 信号的重要中介。活性氧(ROS)可放大 TGF-β/Smad 与 NF-κB 信号、强化基质硬化并维持机械负荷微环境中的活化成纤维细胞[80]。2026 年 Redox Biology 的综述提出 NRF2 是增生性瘢痕中阶段依赖的氧化还原枢纽:KEAP1-NRF2 通路协调抗氧化、解毒、代谢、蛋白质稳态与抗铁死亡程序;早期损伤可能优先动员氧化还原敏感的 Neh2-KEAP1 臂,而成熟瘢痕中生长因子与机械信号更多通过 KEAP1 非依赖的 Neh6-GSK-3β/β-TrCP 臂影响 NRF2,自噬相关的磷酸化 p62(SQSTM1)则提供另一条非经典但 KEAP1 依赖的 NRF2 稳定路径[80]。该综述整合 TGF-β/Smad-NOX4 信号、NF-κB 炎症、p62 反馈、铁-脂氧化还原与铁死亡、机械-氧化还原耦合,提出”参与-表型(engagement-to-phenotype, E2P)”分析框架,强调 NRF2 在不同阶段可能分别发挥保护性、代偿性或促纤维化作用,不宜简单地全程激活或抑制[80]。
铁死亡(ferroptosis)作为铁依赖的脂质过氧化性细胞死亡,与瘢痕成纤维细胞命运密切相关。瘢痕疙瘩细胞表现出铁死亡抵抗,与 GPX4/SLC7A11 等抗氧化系统上调及异常鞘脂代谢相关[87]。2026 年综述指出,瘢痕疙瘩细胞的铁死亡抵抗与 GPX4/SLC7A11 抗氧化系统及脂质代谢异常密切相关,靶向铁死亡敏感性为打破肌成纤维细胞清除障碍提供了新线索[112]。靶向铁死亡敏感性可能成为打破肌成纤维细胞凋亡抵抗的新策略。
(十)自噬-溶酶体与线粒体质量控制
自噬是细胞质量控制与能量稳态的核心程序,与 PI3K/Akt/mTOR 通路紧密耦合。2025 年的综合综述系统梳理了 ULK1 信号、Beclin-1/VPS34 成核、LC3B 脂质化与选择性线粒体自噬的分子机制,并指出自噬在创面修复、皮肤老化与光损伤中的作用[95]。在瘢痕疙瘩中,脂肪干细胞外泌体可通过 PI3K/Akt/mTOR 通路促进线粒体自噬从而缓解纤维化[72];褪黑素、白藜芦醇等也可通过调节自噬发挥抗纤维化作用。
需要审慎解读的是,2026 年一篇叙事综述对 62 篇报告中 78 项自噬相关机制主张进行了疾病分层评价,区分静态标志物检测与动态自噬流测量及因果证据,结论指出:未治疗增生性瘢痕各阶段的基础自噬流状态仍不明确,瘢痕疙瘩中虽存在周转、成熟、清除与溶酶体分布的情境差异,但尚未确立病变整体的一致状态;治疗研究很少证实其作用由自噬介导[98]。因此,目前证据不支持不加区分地激活或抑制自噬,临床转化需要疾病、阶段与过程匹配的检测设计。这一批判性评估提示,在信号通路研究中需警惕”标志物相关性”被误读为”机制因果性”。
五、非编码 RNA 与表观遗传调控
(一)微小 RNA(miRNA)
miRNA 通过在转录后水平抑制靶基因表达而调控纤维化。miR-29 家族是经典的抗纤维化 miRNA,可直接靶向胶原基因;瘢痕疙瘩成纤维细胞中 miR-29a-3p 表达失调与 COL1A1 信号异常相关[49]。miR-3606-3p 可抑制整合素 αV(ITGAV),从而抑制整合素介导的 FAK-Akt/ERK 轴,体内给药显著减轻胶原沉积与肌成纤维细胞收缩力[7]。脂肪干细胞(ADSC)外泌体递送的 miR-141-3p 可靶向 TGF-β2、抑制 TGF-β/Smad 信号,减小瘢痕厚度并改善胶原结构[50]。2026 年综述指出,miRNA、lncRNA 与 circRNA 可通过 MAPK、Wnt 与 PI3K/Akt/mTOR 等通路影响增殖、凋亡与免疫反应;组织特异性表达模式为靶向治疗提供机会,而特异性、稳定性与免疫原性仍是递送需克服的障碍[83]。细胞外囊泡(EV)及其 miRNA 货物被提出作为创面微环境中的”原位信号储库”,可按需求提供组织特异信号,兼具诊断标志物与治疗载体双重潜力[99]。
(二)长链非编码 RNA(lncRNA)
lncRNA 多通过充当竞争性内源 RNA(ceRNA,”miRNA 海绵”)发挥作用。lncRNA H19 可作为 miR-29a 的海绵调控 COL1A1,影响瘢痕疙瘩成纤维细胞活力与凋亡[51];H19 亦可通过吸附 miR-194 参与增生性瘢痕进程[52]。NEAT1 敲低可抑制缺氧诱导的成纤维细胞活化[53];2025 年综述进一步总结了 NEAT1 在多种皮肤病理状态中的作用,提示其作为泛纤维化调控节点的潜力[109]。此外,FPASL、CRNDE、PVT1、SNHG1、KCNQ1OT1、GAS5、TUG1 等多种 lncRNA 被报道通过各自 ceRNA 轴调控成纤维细胞增殖与活化[54-58,103-lnc]。值得关注的是,m6A 修饰的 lncRNA 可通过募集甲基化机器至染色质而强化促纤维化表观遗传环路[81],提示 RNA 修饰与染色质调控之间存在交叉。
(三)DNA 甲基化、组蛋白修饰与 RNA 修饰
传统观点认为病理性瘢痕的持续进展源于慢性炎症;2026 年的表观遗传综述提出不同见解:皮肤纤维化由表观遗传”记忆”维系,DNA 高甲基化、抑制性组蛋白标记与非编码 RNA 网络将真皮成纤维细胞锁定于胶原分泌状态,这种状态可在创伤后持续数年[81]。单细胞甲基化组鉴定 DNA 甲基转移酶 DNMT3B 为驱动抗纤维化基因沉默的关键”书写器”;局部递送 DNMT 抑制剂、miR-29 模拟物或反义寡核苷酸(通过可溶微针、金属有机框架贴片或外泌体阵列)在临床前模型中可重复地将瘢痕体积减少 25%–55%,且无全身暴露[81]。这一证据等级与递送可行性使其具备较高转化潜力。
组蛋白修饰方面,H3K27ac 在 CTGF 与 PAI-1 增强子区域富集可维持开放染色质、促进转录[7];HDAC5-MEF2A-Smad7 轴是组蛋白去乙酰化酶参与纤维化的典型例子[22]。蛋白翻译后修饰同样参与瘢痕调控,S-亚硝基化 DJ-1 可通过抑制 PTEN 激活 PI3K/AKT/mTOR 信号[12]。RNA 修饰层面,m6A 甲基化在创面愈合与纤维化中的作用日益受到关注,其通过调控 lncRNA 稳定性与靶基因表达参与表观遗传环路[81,108-m6a]。2026 年新提出的蛋白乳酸化(lactylation)将细胞代谢产物乳酸与组蛋白修饰直接关联,为代谢重编程影响基因表达提供了分子桥梁[101]。肠道菌群来源代谢物与病理性瘢痕的关联亦通过孟德尔随机化研究被提示[59]。
表 2 非编码 RNA 与表观遗传调控因子汇总
| 调控因子 | 类型 | 靶点/机制 | 对纤维化的作用 | 证据与来源 |
|---|---|---|---|---|
| miR-29 家族 | miRNA | 直接靶向 COL1A1 等胶原基因 | 抗纤维化 | 瘢痕疙瘩成纤维细胞验证[49] |
| miR-3606-3p | miRNA | 抑制 ITGAV→FAK-Akt/ERK | 抗纤维化 | 体内给药减轻胶原沉积[7] |
| miR-141-3p | miRNA | 靶向 TGF-β2 | 抗纤维化 | 外泌体+微针递送[50] |
| lncRNA H19 | lncRNA | 海绵吸附 miR-29a / miR-194 | 促纤维化 | COL1A1 信号轴[51,52] |
| lncRNA NEAT1 | lncRNA | 缺氧诱导成纤维细胞活化 | 促纤维化 | 敲低抑制活化[53] |
| DNMT3B | 表观遗传写入器 | 抗纤维化基因甲基化沉默 | 促纤维化 | 单细胞甲基化组[81] |
| HDAC5 | 组蛋白去乙酰化酶 | MEF2A 介导 Smad7 沉默 | 促纤维化 | 抑制可恢复 Smad7[22] |
| m6A 修饰 | RNA 修饰 | 稳定促纤维化 lncRNA | 促纤维化 | 与甲基化机器偶联[81] |
| 蛋白乳酸化 | 代谢-表观遗传 | 乳酸衍生的组蛋白修饰 | 调控中(新兴) | 皮肤疾病综述[101] |
六、免疫微环境、神经免疫与炎症驱动
病理性瘢痕的持续进展离不开慢性免疫激活。与正常愈合中炎症及时消退不同,增生性瘢痕与瘢痕疙瘩由持续的免疫反应维持促纤维化微环境[60,96]。
巨噬细胞:M1 型巨噬细胞分泌 TNF-α 与 IL-6,启动免疫反应;M2 型释放 TGF-β1 与 IL-10,促进成纤维细胞活化、肌成纤维细胞分化与 ECM 沉积。M2 型在增生性瘢痕与瘢痕疙瘩中占主导,巨噬细胞耗竭模型显示瘢痕形成显著减少[61,62]。IL-10 作用具情境依赖性,既可抑制炎症减轻纤维化,也可通过 M2 极化促进纤维化。除极化外,巨噬细胞还可通过 MMT 直接转化为肌成纤维细胞[90],使其作用从”信号来源”扩展为”细胞来源”。
调节性 T 细胞与其他免疫亚群:辅助性 T 细胞 2(Th2)产生 IL-4、IL-5 与 IL-13,增强成纤维细胞增殖与胶原合成;调节性 T 细胞(Treg)通过分泌 TGF-β1 与 IL-10 在抑制炎症的同时促进成纤维细胞过度增殖[63,86]。2026 年 Annals of Medicine 的综述指出,瘢痕疙瘩呈现以 Treg、耐受性树突状细胞(tolerogenic DC)与髓源性抑制细胞(MDSC)富集为特征的免疫调节微环境,同时伴有 CD8⁺ T 细胞与自然杀伤细胞杀伤活性的受损[86]。Langerin⁺ 树突状细胞通过 TGF-β1 信号轴参与皮肤纤维化[108]。中性粒细胞胞外诱捕网(NETs)与细胞因子风暴(IL-1β、IL-6、TNF-α、CCL2、CXCL8 升高)进一步放大炎症[7]。Th17/IL-17 轴被确认为瘢痕疙瘩慢性低度炎症的重要组成[87,88]。
神经-免疫-皮肤轴:2026 年提出的神经免疫框架将皮肤视为整合的神经-内分泌-免疫器官, cutaneous 神经、免疫细胞与基质组织之间存在双向通讯[78]。神经源性炎症由神经肽释放、肥大细胞活化与应激诱导的下丘脑-垂体-肾上腺(HPA)轴失调介导,进一步放大瘢痕组织内炎症;抑郁、焦虑与慢性心理应激作为正反馈机制,被日益认定为具有生物学活性的免疫失调驱动因素[78]。这一发现为瘢痕的身心综合管理提供了机制依据。
生长因子与血管生成:VEGF、PDGF 与 CTGF 促进血管生成、成纤维细胞增殖与 ECM 重塑;VEGF 驱动的毛细血管形成为扩增的成纤维细胞群提供代谢支持并加速胶原沉积[7]。单细胞研究鉴定出具有间质活化特征的内皮细胞亚群(EC10),可与特定成纤维细胞协同促进异常血管生成[85]。靶向 VEGF 通路的抗体可抑制血管生成与成纤维细胞活化。
表 3 免疫细胞亚群在病理性瘢痕中的作用
| 细胞亚群 | 主要因子/表型 | 促纤维化机制 | 治疗提示 |
|---|---|---|---|
| M1 巨噬细胞 | TNF-α、IL-6 | 启动炎症,间接驱动纤维化 | 早期抗炎 |
| M2 巨噬细胞 | TGF-β1、IL-10、CCL18 | 激活成纤维细胞;可经 MMT 直接转化为肌成纤维细胞 | 抑制 M2 极化/耗竭[61,90] |
| Th2 细胞 | IL-4、IL-5、IL-13 | 增强成纤维细胞增殖与胶原合成 | 靶向 IL-4/IL-13 轴 |
| Th17 细胞 | IL-17A | 促炎并调节 Wnt 通路;与难治性相关 | IL-17 阻断[78,88] |
| Treg | TGF-β1、IL-10 | 抑炎同时促纤维化 | 情境依赖,需谨慎[86] |
| 肥大细胞 | 组胺、类胰蛋白酶、糜酶 | 促增殖、胶原合成与血管生成 | 稳定剂/抑制剂[7] |
| 耐受性 DC / MDSC | 免疫抑制性细胞因子 | 维持免疫抑制性促纤维化微环境 | 新兴靶点[86] |
| Langerin⁺ DC | TGF-β1 信号轴 | 参与皮肤纤维化 | 阻断该轴[108] |
七、代谢重编程与氧化还原适应
除信号转导外,代谢重编程是病理性瘢痕的新兴调控维度。2026 年的全景分析指出,瘢痕疙瘩细胞呈现典型的”Warburg 效应”特征:优先进行有氧糖酵解、抑制氧化磷酸化,同时伴铁死亡抵抗与鞘脂代谢异常[87]。PI3K/Akt/mTOR 通路是代谢重编程的核心驱动,其激活导致自噬受抑与糖酵解增强[76]。糖酵解中间产物乳酸不仅作为能量底物,还可通过蛋白乳酸化影响组蛋白修饰与基因表达[101],构成代谢-表观遗传双向联系。
核苷酸代谢相关基因的整合分析提示,嘌呤/嘧啶合成通路异常可能与瘢痕形成相关[111]。铁代谢方面,铁蛋白介导的铁稳态调节成纤维细胞活化[112];GPX4/SLC7A11 抗氧化系统上调赋予铁死亡抵抗,使肌成纤维细胞逃避清除[87]。脂质代谢方面,鞘脂与脂肪酸合成异常既影响膜流动性,也通过脂质过氧化影响铁死亡敏感性。代谢干预(如 2-脱氧葡萄糖抑制糖酵解、铁死亡诱导剂)目前主要处于临床前阶段,但为区别于经典信号转导的抗纤维化策略提供了新轴。
需要指出,代谢靶点的组织选择性是主要挑战:糖酵解与 mTOR 信号在正常创面愈合与免疫细胞功能中亦不可或缺,全身性抑制可能损害修复与免疫防御。因而局部递送(微针、外泌体、贴片)与病灶选择性激活策略更受青睐[81]。
八、信号通路的交叉对话
病理性瘢痕的发生并非孤立信号事件的结果,而是多条通路相互交织、汇聚于共同下游效应分子的网络。识别这些汇聚节点,是开发多靶点干预策略的关键。
TGF-β 与 Wnt/β-catenin 的双向正反馈:TGF-β1 受 ECM 硬度与细胞收缩力强烈激活,Wnt/β-catenin 信号常见于易形成瘢痕疙瘩的高张力解剖区域。稳定的 β-catenin 上调 TGF-β1 表达,TGF-β1 又增强 β-catenin 核转位,形成维持成纤维细胞活化的正反馈环。β-catenin 可与 Smad 转录因子相互作用,增强 COL1A1、COL3A1 与 α-SMA 转录;Wnt 信号还可抑制 Smad7,放大 TGF-β 诱导的纤维化[7]。EGCG 被报道可同时靶向这两条通路[64]。然而 2026 年 IL-17A/Wnt 研究提示该轴存在阶段依赖性双向调节[88],提示干预时机选择的重要性。
机械-转录网络的汇聚节点:PI3K/Akt 可增加 Smad3 磷酸化;黏着斑蛋白 Zyxin 通过整合素共激活 FAK/PI3K/Akt 与 TGF-β 通路驱动皮肤纤维化,遗传或药物抑制 Zyxin 可减轻人瘢痕疙瘩移植体和小鼠模型的纤维化[65]。YAP/TAZ 可与 Smad 复合物物理相互作用,协同上调 CTGF;RhoA/ROCK 通过调节细胞骨架动力学促进 TGF-β 介导的 Smad 激活与肌成纤维细胞转化[7]。YAP/TAZ 还可与 β-catenin、TEAD 形成转录复合物,或上调 Trps1 负向调控 Wnt 信号,从而在纤维化与无瘢痕再生之间充当开关[66]。Piezo1-Ca²⁺ 轴通过 CaM/CaMK、整合素-FAK 协同环、calpain 与 Panx1-ATP-P2Y2 四条分子桥与上述网络对接[89]。
免疫-基质-神经的三角互作:M2 巨噬细胞与 Treg 分泌的 TGF-β1、IL-10 与成纤维细胞表面受体结合,激活 Smad 与 PI3K/Akt;同时机械张力通过 YAP/TAZ 放大成纤维细胞对细胞因子的响应,形成”机械力-炎症-纤维化”正反馈[79]。肥大细胞释放的神经肽与应激相关 HPA 轴失调进一步放大这一环路[78]。MFAP4-MMT 轴的发现则把巨噬细胞从信号来源直接转变为效应细胞[90]。
这种相互交织的信号架构意味着单一通路抑制往往因功能冗余与代偿而效果有限。靶向汇聚节点(如 Zyxin、YAP/TAZ、FAK、Piezo1、DNMT3B、NRF2)的多通路联合抑制,可能是更有效的策略。
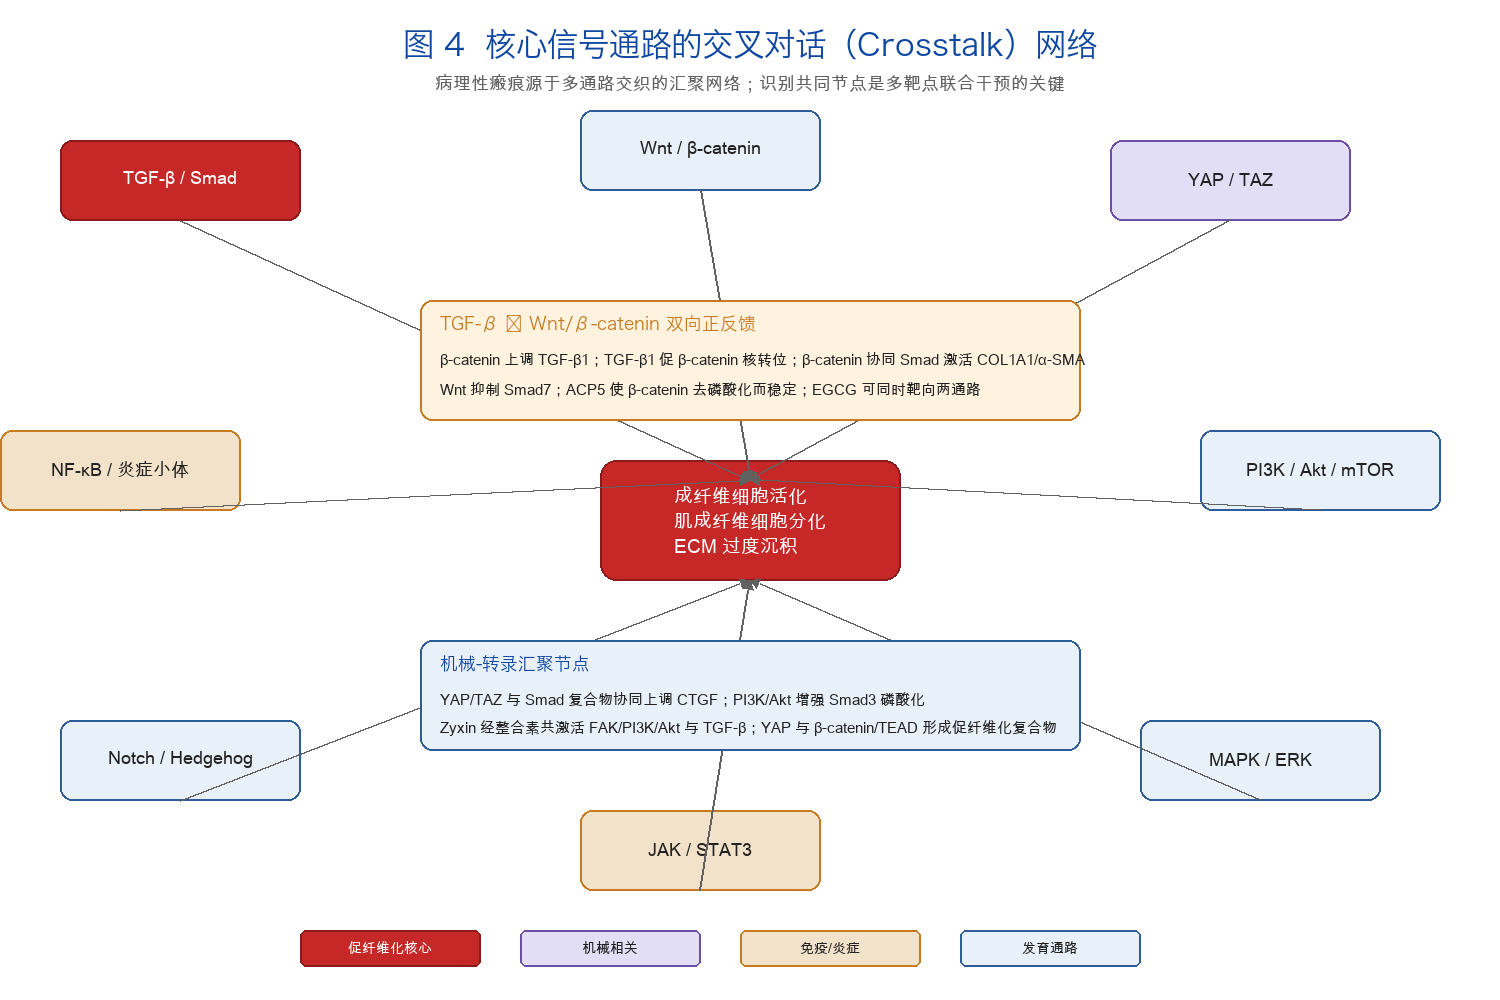
图 4 核心信号通路的交叉对话(Crosstalk)网络
表 4 核心信号通路机制与靶向策略对比
| 信号通路 | 核心分子 | 上游触发 | 主要下游效应 | 在 HTS/瘢痕疙瘩中的证据 | 代表性靶向策略 | 证据等级* |
|---|---|---|---|---|---|---|
| TGF-β/Smad(经典) | TGF-β1、TGFBR1/2、Smad2/3、Smad4、Smad7 | 机械张力、缺氧、免疫细胞因子 | COL1A1、ACTA2、CTGF 转录 | 最充分;人体组织+动物模型 | Galunisertib、SB431542、decorin、BTA[21,92] | 高 |
| TGF-β(非 Smad) | ERK/JNK/p38、PI3K/Akt、Rho、Wnt、JAK/STAT | 同上 | 增殖、迁移、抗凋亡、炎症 | 综述系统归纳[77] | 联合靶向多分支 | 中 |
| Integrin-FAK | ITGB1、ITGAV、FAK-Tyr397、Zyxin | ECM 刚度、牵张 | PI3K/Akt、ERK、mTOR、TGF-β1 分泌 | 体内外+移植体模型[30,65] | FAK 抑制剂、非瑟酮、lumican[31,32] | 中-高 |
| Hippo-YAP/TAZ | LATS1/2、YAP/TAZ、TEAD、RAP2、Trps1 | 肌动球蛋白张力、ECM 硬度 | CTGF、COL1A1、存活与收缩 | 机械转导核心证据[33-35] | 维替泊芬、微针调控[70] | 中-高 |
| PI3K/Akt/mTOR | PI3K、AKT1、mTOR、PTEN、NEDD4 | 机械应力、生长因子 | 增殖、存活、代谢重编程、自噬抑制 | 专题综述+多模型[17,76] | 雷帕霉素类似物、天然产物[76] | 中-高 |
| Rho/ROCK | RhoA、ROCK、肌球蛋白轻链 | 张力、ECM 硬度 | 细胞收缩、瘢痕挛缩 | 动物模型[7] | ROCK 抑制剂(临床前) | 中 |
| Piezo1 / TRP | Piezo1、Ca²⁺、CaM/CaMK、TRP 通道 | 机械牵张、酸化 | Ca²⁺ 内流、PI3K/Akt、YAP/TAZ | Piezo1 敲除/阻断证据[37,89,102] | Piezo1 拮抗剂、TRP 调节剂 | 中 |
| Wnt/β-catenin | FZD、LRP5/6、GSK-3β、β-catenin、TCF/LEF | Wnt 配体、IL-17A | cyclin D1、c-myc、COL1/3 | 存在促/抗纤维化双向证据[7,88] | 吡非尼酮、DKK3 调控[40,107] | 中(有争议) |
| Notch | Notch1、Hes1 | 细胞间接触 | EMT、ECM 生成 | 抑制可降低胶原合成[41,42] | γ-分泌酶抑制剂(选择性调节) | 中 |
| Hedgehog | SHH、GLI1 | 发育/损伤信号 | 促纤维化细胞因子 | vismodegib 缩小瘢痕体积[43] | Hh 抑制剂 | 中-低 |
| JAK/STAT | JAK1/2、STAT3、gp130、IL-6 | 细胞因子 | 增殖、M2 募集、慢性炎症 | 抑制剂临床前有效[7,44,106] | 芦可替尼、巴多昔芬、氯苯那敏 | 中 |
| NF-κB / 炎症小体 | NF-κB、NLRP3、caspase-1、IL-1β | 感染、损伤、ROS | 促炎因子释放、纤维化 | 天然成分抑制有效[46-48] | IL-1 拮抗剂、天然抗炎成分 | 中 |
| KEAP1-NRF2 | KEAP1、NRF2、p62、NOX4、GPX4 | ROS、机械负荷、生长因子 | 抗氧化、抗铁死亡、阶段依赖 | 2026 阶段依赖模型[80] | 阶段特异性 NRF2 调节 | 新兴 |
| 自噬-溶酶体 | ULK1、Beclin-1、LC3B、p62、mTOR | 能量应激、mTOR 抑制 | 质量控制、线粒体自噬 | 证据存在矛盾,需过程匹配[95,98] | 雷帕霉素/氯喹(谨慎) | 低-中 |
\* 证据等级为本文综合人体组织证据、动物模型验证、机制因果性与干预可逆性的定性评估,非 GRADE 正式分级。
九、基于机制的治疗策略
基于对上述信号通路的深入认识,病理性瘢痕的治疗正从对症处理转向机制导向的精准干预。
手术与机械减张:手术切除仍是基石,但单纯切除复发率高。Z 成形术、W 成形术及筋膜减张缝合通过重新分布机械应力向量,间接减弱机械敏感促纤维化信号(尤其 TGF-β1 表达),从而降低复发[7]。将筋膜减张与切除、放疗联合,可将重度胸骨前瘢痕疙瘩复发率从约 43% 降至约 5.2%[67]。减张策略的机制基础正是机械转导通路的可干预性[79]。
药物注射:曲安奈德(TAC)等糖皮质激素通过抑制 MAPK 与 PI3K/Akt 通路、经 caspase-3 激活与 Bcl-2/Bax 调节诱导凋亡、减弱 TGF-β1/Smad2/3 信号及下调 VEGF 而发挥一线治疗作用[7]。5-氟尿嘧啶(5-FU)通过抑制胸苷酸合酶阻断 DNA 复制并下调 TGF-β1,与 TAC 联用可降低复发并减少激素副作用[68]。肉毒毒素 A 通过抑制 TGF-β1/Smad 通路及降低机械张力发挥双重作用,2026 年兔耳研究进一步验证了其与 decorin 联用的价值[92]。
物理与微创治疗:点阵 CO₂ 激光与脉冲染料激光可通过造成可控微损伤促进胶原重排,并通过激光辅助给药(LADD)增强 TAC 等药物透皮渗透[69]。微针技术(尤其载药与刺激响应型微针)通过调控成纤维细胞-角质形成细胞串扰及机械通路展现潜力;程序化功能微针通过 ROS 清除生物膜并释放维替泊芬抑制 Engrailed-1 活化,实现无瘢痕愈合[70]。负压伤口治疗(NPWT)通过上调 VEGF、下调 TGF-β1 并激活 YAP,实现更平衡的 ECM 重塑[7]。硅酮制剂与压力疗法作为一线保守治疗,通过封闭水化与机械调控发挥作用[71]。光动力疗法在病理性瘢痕中的机制与进展亦有 2026 年综述总结[113]。
新兴分子疗法:
1. 核酸与基因治疗:miR-3606-3p、miR-141-3p 及靶向 ITGAV、TGF-β2 的策略在小型研究中显效[7,50];DNMT 抑制剂、miR-29 模拟物与反义寡核苷酸通过可溶微针或外泌体阵列局部递送,在临床前模型中减少瘢痕体积 25%–55%[81]。CRISPR/Cas9 精确调控 COL1A1、TGFBR2 等促纤维化基因成为可能。
2. 生物制剂与小分子:ALK5 抑制剂 SB431542、IL-1 拮抗剂 anakinra、抗 VEGF 抗体等进入视野[7];JAK 抑制剂芦可替尼、靶向 gp130 的巴多昔芬[106]、IL-17 通路阻断剂[78,88]为难治性瘢痕提供新选择。
3. 外泌体与无细胞治疗:脂肪干细胞外泌体通过递送 miRNA、促进线粒体自噬、抑制 TGF-β/Smad 发挥多靶点抗纤维化作用[72,84];2026 年研究发现 ADSC 来源凋亡囊泡通过靶向 CDC20/WNT 通路减轻瘢痕[100],拓展了细胞外囊泡治疗的形式谱系。大规模生产标准化、靶向递送与临床试验验证仍是转化瓶颈[84]。
4. 干细胞与再生医学:间充质干细胞及其外泌体通过旁分泌、恢复线粒体功能与促进自噬发挥抗纤维化作用[72,73]。斑马鱼无瘢痕愈合机制的比较研究提示成年哺乳动物创面修复存在可被重新激活的再生潜能[103];无瘢痕再生与促纤维化修复之间的 YAP/TAZ-Engrailed-1 开关为再生医学提供了明确靶点[66,70]。
表 5 靶向信号通路的治疗策略与机制对应
| 治疗类别 | 代表手段 | 主要靶向通路 | 证据水平 | 局限 |
|---|---|---|---|---|
| 机械干预 | 减张缝合、Z/W 成形、压力疗法 | TGF-β1、YAP/TAZ、integrin-FAK | 临床应用成熟[7,67,71] | 依赖部位与操作技巧 |
| 糖皮质激素注射 | 曲安奈德 | MAPK、PI3K/Akt、TGF-β/Smad、VEGF | 一线临床[7] | 皮肤萎缩、色素减退、复发 |
| 抗代谢药 | 5-FU | 胸苷酸合酶、TGF-β1 | RCT 支持[68] | 疼痛、溃疡、需联合 |
| 肉毒毒素 | BTA | TGF-β1/Smad、机械张力 | 动物+临床观察[92] | 剂量与维持方案待优化 |
| 激光与光动力 | 点阵 CO₂、PDT | 胶原重排、ROS、炎症 | 系统综述支持[69,110-pdt] | 需多次治疗 |
| 微针递送 | 可溶微针、程序化微针 | Engrailed-1、表观遗传、TGF-β | 临床前[70,81] | 递送深度与剂量控制 |
| 表观遗传药物 | DNMT 抑制剂、miR-29 模拟物 | DNMT3B、m6A、ceRNA 网络 | 临床前(瘢痕体积↓25%–55%)[81] | 特异性脱靶风险 |
| 外泌体/凋亡囊泡 | ADSC-EXO、ADSC-ApoVes | TGF-β/Smad、CDC20/WNT、线粒体自噬 | 临床前[72,84,100] | 标准化与规模化瓶颈 |
| JAK/IL 通路阻断 | 芦可替尼、巴多昔芬、抗 IL-17 | JAK/STAT、gp130、IL-17 | 临床前/早期[78,106] | 免疫相关不良反应 |
十、研究模型与转化挑战
病理性瘢痕研究的转化瓶颈之一在于模型系统与人类疾病的匹配度。2026 年的综述系统总结了当前增生性瘢痕治疗策略与可用研究模型[105],主要包括:
– 兔耳瘢痕模型:最常用的体内模型,可重现增生性瘢痕的隆起胶原沉积表型,广泛应用于药物与机械干预研究[88,92,93];
– 人瘢痕疙瘩移植体模型:将患者来源组织移植至免疫缺陷小鼠,保留人源细胞与 ECM 特征,适用于 Zyxin 等靶点验证[65];
– 三维离体与生物工程支架:整合患者来源成纤维细胞、角质形成细胞与免疫成分的三维构建体,可模拟慢性炎症与免疫复杂性[7];
– 单细胞与空间组学:不仅作为发现工具,也逐步用于疗效标志物与患者分层[85,97,106];
– 比较再生模型:成年斑马鱼无瘢痕愈合研究为识别促再生信号提供对照[103]。
主要挑战包括:动物模型难以重现人类瘢痕的慢性化过程与心理神经免疫维度;细胞培养模型缺失机械负荷与免疫成分;临床终点指标(瘢痕高度、色泽、弹性、患者报告结局)缺乏统一标准;以及天然产物研究普遍存在的剂量、纯度与对照不足问题[105]。2026 年对自噬证据的批判性评估亦提示,领域内需建立”静态标志物—动态过程—因果干预”三级证据标准[98]。
十一、总结与展望
尽管病理性瘢痕的信号机制研究已取得显著进展,有效的临床转化仍然有限。当前治疗手段——从手术切除、皮质类固醇注射到硅酮敷料与激光治疗——仅能提供部分疗效,复发普遍且结局难以预测[7]。这凸显了从被动干预转向机制化、个体化理解的迫切需求。
综合近年(尤其 2025—2026 年)证据,以下方向值得重点关注:
第一,从”胶原过多”到”细胞状态锁定”的范式转变。表观遗传记忆[81]、成纤维细胞亚群命运[85,104]与肌成纤维细胞凋亡抵抗共同解释了瘢痕的持续性与复发性,提示需针对细胞状态而非单一产物进行干预。
第二,机械-免疫-代谢的多维整合。机械力-炎症-纤维化正反馈[79]、神经免疫轴[78]、代谢重编程与铁死亡抵抗[87]以及 Piezo1-Ca²⁺-PI3K/Akt 汇聚节点[89]拓展了传统信号研究的边界,也为联合干预提供多个切入点。
第三,证据标准的提升。自噬领域的前瞻性批判评估[98]、NRF2 阶段依赖模型[80]与 Wnt 通路情境依赖性证据[88]共同提示:信号通路的”促/抗纤维化”标签往往过于简化,阶段、细胞类型与微环境背景决定其实际作用。未来研究需在特定疾病阶段、特定细胞亚群中验证因果性,而非仅依赖静态标志物相关性。
第四,递送技术与临床转化。可溶微针、金属有机框架贴片、外泌体阵列与靶向囊泡等局部递送平台使 DNMT 抑制剂、miRNA 模拟物等原本系统毒性较大的药物具备病灶选择性[81,100];巴多昔芬等已上市药物的新适应证开发可缩短转化路径[106]。
第五,个体化瘢痕医学。基于患者遗传易感性、免疫特征、创面生物力学与代谢表型的分层治疗,将随着组学技术、机械生物学与再生医学的进步而日益可行。从症状控制走向真正的瘢痕逆转与预防,虽仍具挑战,但已是一个日益清晰且可实现的目标。
总之,病理性瘢痕的防治有赖于分子生物学、生物工程学、免疫学、代谢科学与临床皮肤科学的跨学科融合。以信号通路网络为骨架、以细胞状态与力学微环境为切入点、以高质量因果证据为准绳,个体化、机制导向的瘢痕精准医学正在形成。
参考文献
[1] Limandjaja G C, Niessen F B, Scheper R J, et al. Hypertrophic scars and keloids: overview of the evidence and practical guide for differentiating between these abnormal scars[J]. Experimental Dermatology, 2021, 30(1): 146-161. PMID: 32479693. DOI: 10.1111/exd.14121.
[2] Jeschke M G, Wood F M, Middelkoop E, et al. Scars[J]. Nature Reviews Disease Primers, 2023, 9(1): 64. PMID: 37973792. DOI: 10.1038/s41572-023-00474-x.
[3] Ogawa R. Keloid and hypertrophic scars are the result of chronic inflammation in the reticular dermis[J]. International Journal of Molecular Sciences, 2017, 18(3): 606. PMID: 28287424. DOI: 10.3390/ijms18030606.
[4] Ogawa R. The most current algorithms for the treatment and prevention of hypertrophic scars and keloids: a 2020 update[J]. Plastic & Reconstructive Surgery, 2022, 149(1): 79e-94e. PMID: 34813576. DOI: 10.1097/PRS.0000000000008667.
[5] Lee J Y Y, Yang C C, Chao S C, et al. Histopathological differential diagnosis of keloid and hypertrophic scar[J]. American Journal of Dermatopathology, 2004, 26(5): 379-384. PMID: 15365369. DOI: 10.1097/00000372-200410000-00006.
[6] Trace A P, Enos C W, Mantel A, et al. Keloids and hypertrophic scars: a spectrum of clinical challenges[J]. American Journal of Clinical Dermatology, 2016, 17(3): 201-223. PMID: 26894654. DOI: 10.1007/s40257-016-0175-7.
[7] Fang X, Xiao S. Hypertrophic scarring and keloids: epidemiology, molecular pathogenesis, and therapeutic interventions[J]. MedComm, 2025, 6(10): e70381. PMID: 41049267. DOI: 10.1002/mco2.70381.
[8] Kohlhauser M, Mayrhofer M, Kamolz L P, et al. An update on molecular mechanisms of scarring—a narrative review[J]. International Journal of Molecular Sciences, 2024, 25(21): 11579. PMID: 39519131. DOI: 10.3390/ijms252111579.
[9] Shook B, Xiao X, Kumamoto Y, et al. CD301b⁺ macrophages are essential for effective skin wound healing[J]. Journal of Investigative Dermatology, 2016, 136(9): 1885-1891. PMID: 27287183. DOI: 10.1016/j.jid.2016.05.107.
[10] Abbasi S, Sinha S, Labit E, et al. Distinct regulatory programs control the latent regenerative potential of dermal fibroblasts during wound healing[J]. Cell Stem Cell, 2020, 27(3): 396-412.e6. PMID: 32755548. DOI: 10.1016/j.stem.2020.07.008.
[11] Buechler M B, Pradhan R N, Krishnamurty A T, et al. Cross-tissue organization of the fibroblast lineage[J]. Nature, 2021, 593(7860): 575-579. PMID: 33981032. DOI: 10.1038/s41586-021-03549-5.
[12] Li Y, Li M, Qu C, et al. The polygenic map of keloid fibroblasts reveals fibrosis-associated gene alterations in inflammation and immune responses[J]. Frontiers in Immunology, 2021, 12: 810290. PMID: 35082796. DOI: 10.3389/fimmu.2021.810290.
[13] Zhang J, Li S, Kuang C, et al. CD74⁺ fibroblasts proliferate upon mechanical stretching to promote angiogenesis in keloids[J]. FASEB Journal, 2024, 38(20): e70103. PMID: 39400419. DOI: 10.1096/fj.202401302R.
[14] Zhang T, Wang X F, Wang Z C, et al. Current potential therapeutic strategies targeting the TGF-β/Smad signaling pathway to attenuate keloid and hypertrophic scar formation[J]. Biomedicine & Pharmacotherapy, 2020, 129: 110287. PMID: 32540643. DOI: 10.1016/j.biopha.2020.110287.
[15] Milara J, Ribera P, Marín S, et al. Phosphodiesterase 4 is overexpressed in keloid epidermal scars and its inhibition reduces keratinocyte fibrotic alterations[J]. Molecular Medicine, 2024, 30(1): 134. PMID: 39223490. DOI: 10.1186/s10020-024-00906-8.
[16] Guo L, Mi J W, Zhang H C, et al. Endothelial-mesenchymal transition as a novel mechanism for generating myofibroblasts during wound healing and scarring[J]. Journal of Cosmetic Dermatology, 2023, 22(2): 661-668. PMID: 36237150. DOI: 10.1111/jocd.15466.
[17] Shang R Y, Yang J C, Hu W G, et al. Artesunate attenuates skin hypertrophic scar formation by inhibiting fibroblast activation and EndMT of vascular endothelial cells[J]. Phytomedicine, 2025, 140: 156498. PMID: 40055124. DOI: 10.1016/j.phymed.2025.156498.
[18] Hong Y K, Lin Y C, Cheng T L, et al. TEM1/endosialin/CD248 promotes pathologic scarring and TGF-β activity through its receptor stability in dermal fibroblasts[J]. Journal of Biomedical Science, 2024, 31(1): 12. PMID: 38254097. DOI: 10.1186/s12929-024-01001-0.
[19] Wietecha M S, Pensalfini M, Cangkrama M, et al. Activin-mediated alterations of the fibroblast transcriptome and matrisome control the biomechanical properties of skin wounds[J]. Nature Communications, 2020, 11(1): 2604. PMID: 32451392. DOI: 10.1038/s41467-020-16409-z.
[20] Noskovicova N, Schuster R, Van Putten S, et al. Suppression of the fibrotic encapsulation of silicone implants by inhibiting the mechanical activation of pro-fibrotic TGF-β[J]. Nature Biomedical Engineering, 2021, 5(12): 1437-1456. PMID: 34031559. DOI: 10.1038/s41551-021-00722-z.
[21] Peterson J M, Jay J W, Wang Y, et al. Galunisertib exerts antifibrotic effects on TGF-β-induced fibroproliferative dermal fibroblasts[J]. International Journal of Molecular Sciences, 2022, 23(12): 6689. PMID: 35743131. DOI: 10.3390/ijms23126689.
[22] Gao Y, Liu Y, Zheng D, et al. HDAC5-mediated Smad7 silencing through MEF2A is critical for fibroblast activation and hypertrophic scar formation[J]. International Journal of Biological Sciences, 2022, 18(15): 5724-5739. PMID: 36263180. DOI: 10.7150/ijbs.76140.
[23] Nickel D A, et al. Bioflavonoid galangin suppresses hypertrophic scar formation via TGF-β/Smad signaling[J]. 2021. PMID: 34518767.
[24] Ellagic acid inhibits the formation of hypertrophic scars by regulating TGF-β/Smad pathway[J]. 2023. PMID: 37386691.
[25] Corilagin alleviates hypertrophic scars via inhibiting the TGF-β/Smad signaling pathway[J]. 2021. PMID: 33862115.
[26] Resveratrol-loaded mesoporous silica nanoparticles regulate hypertrophic scar fibroblast via MAPK pathway[J]. 2024. PMID: 38370262.
[27] Yin J, Zhang S, Yang C, et al. Mechanotransduction in skin wound healing and scar formation: potential therapeutic targets for controlling hypertrophic scarring[J]. Frontiers in Immunology, 2022, 13: 1028410. PMID: 36325354. DOI: 10.3389/fimmu.2022.1028410.
[28] Kolasangiani R, Bidone T C, Schwartz M A. Integrin conformational dynamics and mechanotransduction[J]. Cells, 2022, 11(22): 3584. PMID: 36429013. DOI: 10.3390/cells11223584.
[29] Gao Y, Zhou J, Xie Z, et al. Mechanical strain promotes skin fibrosis through LRG-1 induction mediated by ELK1 and ERK signalling[J]. Communications Biology, 2019, 2: 359. PMID: 31602408. DOI: 10.1038/s42003-019-0600-6.
[30] Zhao J, Yang S, Xu Y, et al. Mechanical pressure-induced dedifferentiation of myofibroblasts inhibits scarring via SMYD3/ITGBL1 signaling[J]. Developmental Cell, 2023, 58(13): 1139-1152.e6. PMID: 37192621. DOI: 10.1016/j.devcel.2023.04.014.
[31] Zhao Y, Li X, Xu X, et al. Lumican alleviates hypertrophic scarring by suppressing integrin-FAK signaling[J]. Biochemical and Biophysical Research Communications, 2016, 480(2): 153-159. PMID: 27693693. DOI: 10.1016/j.bbrc.2016.09.159.
[32] Lu H, Wang H, Huang G, et al. Therapeutic targeting of mechanical stretch-induced FAK/ERK signaling by fisetin in hypertrophic scars[J]. European Journal of Pharmacology, 2022, 932: 175228. PMID: 36007606. DOI: 10.1016/j.ejphar.2022.175228.
[33] Liu F, Lagares D, Choi K M, et al. Mechanosignaling through YAP and TAZ drives fibroblast activation and fibrosis[J]. American Journal of Physiology-Lung Cellular and Molecular Physiology, 2015, 308(4): L344-L357. PMID: 25502501. DOI: 10.1152/ajplung.00300.2014.
[34] Meng Z, Qiu Y, Lin K C, et al. RAP2 mediates mechanoresponses of the Hippo pathway[J]. Nature, 2018, 560(7720): 655-660. PMID: 30135582. DOI: 10.1038/s41586-018-0444-0.
[35] Panciera T, Azzolin L, Cordenonsi M, et al. Mechanobiology of YAP and TAZ in physiology and disease[J]. Nature Reviews Molecular Cell Biology, 2017, 18(12): 758-770. PMID: 28951564. DOI: 10.1038/nrm.2017.87.
[36] Melatonin inhibits fibroblast cell functions and hypertrophic scar formation via PI3K/Akt pathway[J]. 2023. PMID: 37739092.
[37] He J, Fang B, Shan S, et al. Mechanical stretch promotes hypertrophic scar formation through mechanically activated cation channel Piezo1[J]. Cell Death & Disease, 2021, 12(3): 226. PMID: 33649312. DOI: 10.1038/s41419-021-03481-6.
[38] Maurice M M, Angers S. Mechanistic insights into Wnt-β-catenin pathway activation and signal transduction[J]. Nature Reviews Molecular Cell Biology, 2025, 26(5): 371-388. PMID: 39856369. DOI: 10.1038/s41580-024-00823-y.
[39] Clevers H, Nusse R. Wnt/β-catenin signaling, disease, and emerging therapeutic modalities[J]. Cell, 2017, 169(6): 985-999. PMID: 28575679. DOI: 10.1016/j.cell.2017.05.016.
[40] Dai Z, Jiang Y, Guo H, et al. Pirfenidone ameliorates hypertrophic scar through inhibiting proliferation and migration of fibroblasts by regulating the Wnt/GSK-3β/β-catenin signaling pathway[J]. Journal of Burn Care & Research, 2025. PMID: 40203122. DOI: 10.1093/jbcr/iraf040.
[41] Condorelli A G, El Hachem M, Zambruno G, et al. Notch-ing up knowledge on molecular mechanisms of skin fibrosis: focus on the multifaceted Notch signalling pathway[J]. Journal of Biomedical Science, 2021, 28(1): 36. PMID: 33966637. DOI: 10.1186/s12929-021-00732-8.
[42] Shi Y, Shu B, Yang R, et al. Wnt and Notch signaling pathway involved in wound healing by targeting c-Myc and Hes1 separately[J]. Stem Cell Research & Therapy, 2015, 6(1): 120. PMID: 26076648. DOI: 10.1186/s13287-015-0103-4.
[43] Tosa M, Abe Y, Egawa S, et al. The HEDGEHOG-GLI1 pathway is important for fibroproliferative properties in keloids and as a candidate therapeutic target[J]. Communications Biology, 2023, 6(1): 1235. PMID: 38062202. DOI: 10.1038/s42003-023-05561-z.
[44] Qian H, Zhang L, Wang C, et al. Chlorpheniramine maleate exerts an anti-keloid activity by regulation of IL-6/JAK1/STAT3 signaling pathway[J]. International Immunopharmacology, 2025, 148: 114181. PMID: 39879833. DOI: 10.1016/j.intimp.2025.114181.
[45] Wang Q, Zhong Y, Li Z, et al. Multitranscriptome analyses of keloid fibroblasts reveal the role of the HIF-1α/HOXC6/ERK axis in keloid development[J]. Burns & Trauma, 2022, 10: tkac013. PMID: 35547861. DOI: 10.1093/burnst/tkac013.
[46] Huang C, Ogawa R. Role of inflammasomes in keloids and hypertrophic scars—lessons learned from chronic diabetic wounds and skin fibrosis[J]. International Journal of Molecular Sciences, 2022, 23(12): 6820. PMID: 35743263. DOI: 10.3390/ijms23126820.
[47] Ginsenoside Rg3 anti-inflammatory effects on hypertrophic scar via NF-κB pathway[J]. 2020. PMID: 32213242.
[48] Dipotassium glycyrrhizininate improves skin wound healing by modulating inflammation[J]. 2023. PMID: 36835248.
[49] He Y, Zhang Z, Yin B, et al. Identifying miRNAs associated with the progression of keloid through mRNA-miRNA network analysis and validating the targets of miR-29a-3p in keloid fibroblasts[J]. BioMed Research International, 2022: 6487989. PMID: 35872873. DOI: 10.1155/2022/6487989.
[50] Meng S, Wei Q, Chen S, et al. MiR-141-3p-functionalized exosomes loaded in dissolvable microneedle arrays for hypertrophic scar treatment[J]. Small, 2024, 20(8): e2305374. PMID: 37724002. DOI: 10.1002/smll.202305374.
[51] Wang Z, Feng C, Song K, et al. lncRNA-H19/miR-29a axis affected the viability and apoptosis of keloid fibroblasts through acting upon COL1A1 signaling[J]. Journal of Cellular Biochemistry, 2020, 121(11): 4364-4376. PMID: 31930556. DOI: 10.1002/jcb.29649.
[52] Long non-coding RNA H19 acts as a microRNA-194 sponge to inhibit hypertrophic scar[J]. 2021. PMID: 34310900.
[53] Knockdown of lncRNA-NEAT1 expression inhibits hypoxia-induced fibroblast activation[J]. 2022. PMID: 35720634.
[54] LncRNA FPASL suppresses fibroblast proliferation through its regulation on MAPK pathway[J]. 2022. PMID: 36514215.
[55] Long non-coding RNA CRNDE promotes the progress of hypertrophic scar[J]. 2025. PMID: 39976754.
[56] LncRNA PVT1 promotes the progress of hypertrophic scar via ceRNA axis[J]. 2025. PMID: 40255633.
[57] SNHG1 functions as a ceRNA in hypertrophic scar fibroblast proliferation[J]. 2023. PMID: 36754869.
[58] LncRNA GAS5/miR-205 ceRNA axis regulates fibroblast activation[J]. 2026. PMID: 42313204.
[59] Shucheng H, Li J, Liu Y L, et al. Causal relationship between gut microbiota and pathological scars: a two-sample Mendelian randomization study[J]. Frontiers in Medicine, 2024, 11: 1405097. PMID: 39015789. DOI: 10.3389/fmed.2024.1405097.
[60] Hong Y K, Chang Y H, Lin Y C, et al. Inflammation in wound healing and pathological scarring[J]. Advances in Wound Care, 2023, 12(5): 288. PMID: 36541356. DOI: 10.1089/wound.2021.0161.
[61] Feng Y, Sun Z L, Liu S Y, et al. Direct and indirect roles of macrophages in hypertrophic scar formation[J]. Frontiers in Physiology, 2019, 10: 1101. PMID: 31555142. DOI: 10.3389/fphys.2019.01101.
[62] Wang Z C, Zhao W Y, Cao Y, et al. The roles of inflammation in keloid and hypertrophic scars[J]. Frontiers in Immunology, 2020, 11: 603187. PMID: 33343575. DOI: 10.3389/fimmu.2020.603187.
[63] Short W D, Wang X, Keswani S G. The role of T lymphocytes in cutaneous scarring[J]. Advances in Wound Care, 2022, 11(3): 121-131. PMID: 34238032. DOI: 10.1089/wound.2021.0059.
[64] Cohen M L, Brumwell A N, Ho T C, et al. A fibroblast-dependent TGF-β1/sFRP2 noncanonical Wnt signaling axis promotes epithelial metaplasia in idiopathic pulmonary fibrosis[J]. Journal of Clinical Investigation, 2024, 134(18): e174598. PMID: 38980870. DOI: 10.1172/JCI174598.
[65] Huang S, Deng W, Dong Y, et al. Enhancement of Zyxin promotes skin fibrosis by regulating FAK/PI3K/AKT and TGF-β signaling pathways via integrins[J]. International Journal of Biological Sciences, 2023, 19(8): 2394-2408. PMID: 37215989. DOI: 10.7150/ijbs.77649.
[66] Mascharak S, Talbott H E, Januszyk M, et al. Multi-omic analysis reveals divergent molecular events in scarring and regenerative wound healing[J]. Cell Stem Cell, 2022, 29(2): 315-327.e6. PMID: 35077667. DOI: 10.1016/j.stem.2021.12.011.
[67] Tsuge T, Aoki M, Akaishi S, et al. Geometric modeling and a retrospective cohort study on the usefulness of fascial tensile reductions in severe keloid surgery[J]. Surgery, 2020, 167(2): 504-509. PMID: 31561991. DOI: 10.1016/j.surg.2019.07.028.
[68] Hietanen K E, Järvinen T A, Huhtala H, et al. Treatment of keloid scars with intralesional triamcinolone and 5-fluorouracil injections—a randomized controlled trial[J]. Journal of Plastic, Reconstructive & Aesthetic Surgery, 2019, 72(1): 4-11. PMID: 30448246. DOI: 10.1016/j.bjps.2018.05.052.
[69] Walsh L A, Wu E, Pontes D, et al. Keloid treatments: an evidence-based systematic review of recent advances[J]. Systematic Reviews, 2023, 12(1): 42. PMID: 36918908. DOI: 10.1186/s13643-023-02192-7.
[70] Zhang Y, Wang S, Yang Y, et al. Scarless wound healing programmed by core-shell microneedles[J]. Nature Communications, 2023, 14(1): 3431. PMID: 37301874. DOI: 10.1038/s41467-023-39129-6.
[71] Tian F, Jiang Q, Chen J, et al. Silicone gel sheeting for treating keloid scars[J]. Cochrane Database of Systematic Reviews, 2023, 1(1): CD013878. PMID: 36594476. DOI: 10.1002/14651858.CD013878.pub2.
[72] Liu C, Khairullina L, Qin Y, et al. Adipose stem cell exosomes promote mitochondrial autophagy through the PI3K/AKT/mTOR pathway to alleviate keloids[J]. Stem Cell Research & Therapy, 2024, 15(1): 305. PMID: 39278919. DOI: 10.1186/s13287-024-03928-5.
[73] Li J, Yin Y, Zou J, et al. The adipose-derived stem cell peptide ADSCP2 alleviates hypertrophic scar fibrosis via binding with pyruvate carboxylase and remodeling the metabolic landscape[J]. Acta Physiologica, 2023, 238(4): e14010. PMID: 37366253. DOI: 10.1111/apha.14010.
[74] Talbott H E, Mascharak S, Griffin M, et al. Wound healing, fibroblast heterogeneity, and fibrosis[J]. Cell Stem Cell, 2022, 29(8): 1161-1180. PMID: 35931028. DOI: 10.1016/j.stem.2022.07.006.
[75] Metabolic reprogramming and ferroptosis in keloid pathogenesis[J]. 2026. PMID: 42095960.
[76] Liu J, Zhao Y. The PI3K/AKT/mTOR pathway in scar remodeling and keloid formation: mechanisms and therapeutic perspectives[J]. Frontiers in Pharmacology, 2025, 16: 1678953. PMID: 41424791. DOI: 10.3389/fphar.2025.1678953.
[77] Mo J, Zhang Y. Exploring the complexities of TGF-beta signaling in keloids: beyond the classical Smad pathway[J]. International Journal of Molecular Sciences, 2026, 27(8): 3600. PMID: 42074238. DOI: 10.3390/ijms27083600.
[78] Grinis D, Thomas M, Aprigliano C, et al. Refractory keloids and hypertrophic scars: immune dysregulation and neuroimmune mechanisms underlying treatment failure[J]. Cells, 2026, 15(9): 782. PMID: 42121883. DOI: 10.3390/cells15090782.
[79] Zhou S, Meng R. Advances in the interplay between mechanical forces and inflammatory immunity in keloid formation[J]. Frontiers in Immunology, 2026, 17: 1792028. PMID: 42112383. DOI: 10.3389/fimmu.2026.1792028.
[80] Thangboonjit W, Pluempreecha M, Soingam T, et al. NRF2 in hypertrophic scarring: a stage-dependent redox hub poised between resolution and persistence[J]. Redox Biology, 2026: 104460. PMID: 42962377. DOI: 10.1016/j.redox.2026.104460.
[81] Li J, Liu W, Yang J, et al. Epigenetic orchestration of scar formation: therapeutic potential of targeting DNA methylation and non-coding RNAs in cutaneous fibrosis[J]. Molecular Medicine Reports, 2026. PMID: 42212370. DOI: 10.3892/mmr.2026.13922.
[82] Jin C, Heo C Y. Cellular and molecular mechanisms of wound repair: from biology to therapeutic innovation[J]. Cells, 2025, 14(23): 1850. PMID: 41369338. DOI: 10.3390/cells14231850.
[83] Hossam Abdelmonem B, Abdelnaser A. Non-coding RNAs: emerging biomarkers and therapeutic targets in cancer and inflammatory diseases[J]. Frontiers in Oncology, 2025, 15: 1534862. PMID: 40129920. DOI: 10.3389/fonc.2025.1534862.
[84] Wu M, Guo Q. Exosomes in hypertrophic scars and keloids: mechanisms and therapeutic potentials—a narrative review[J]. Journal of Cosmetic Dermatology, 2026. PMID: 41612955. DOI: 10.1111/jocd.70705.
[85] Zhao S, Yan W. New anti-fibrotic strategies for keloids: insights from single-cell multi-omics[J]. Cell Proliferation, 2025. PMID: 39902627. DOI: 10.1111/cpr.13818.
[86] Wu Y, Chen X. Immune cells in keloids: mechanisms and potential treatments[J]. Annals of Medicine, 2026. PMID: 41964275. DOI: 10.1080/07853890.2026.2655499.
[87] Liu M. A panoramic analysis of keloid pathogenesis: multidimensional network regulation of genetics-immunity-metabolism-mechanical force[J]. Frontiers in Immunology, 2026, 17: 1936809. PMID: 42719615. DOI: 10.3389/fimmu.2026.1936809.
[88] He X, Yang Y, Liu J, et al. Wnt/beta-catenin signaling pathway is involved in phenotypic transformation of human skin fibroblasts induced by IL-17A[J]. Plastic and Reconstructive Surgery—Global Open, 2026. PMID: 42535182. DOI: 10.1097/gox.0000000000007723.
[89] Wang S, Jia Y. The Piezo1-Ca2+-PI3K/Akt signaling axis as a context-dependent mechanotransduction node during skin wound healing[J]. iScience, 2026. PMID: 42063549. DOI: 10.1016/j.isci.2026.115598.
[90] Zhu Z, Peng Y. MFAP4 promotes scar formation by regulating macrophage-myofibroblast transformation through activation of the TGF-beta/Smad3 signalling pathway[J]. Experimental Dermatology, 2026. PMID: 42427262. DOI: 10.1111/exd.70314.
[91] Chen B, Chen L. HIF-1alpha/NREP axis promotes hypertrophic scar fibroblast proliferation and collagen deposition via activation of the TGF-beta1/Smad pathway[J]. Biological Direct, 2026. PMID: 42332798. DOI: 10.1186/s13062-026-00855-8.
[92] Li Y H, Yang J. Botulinum toxin type A alleviates hypertrophic scar formation in a rabbit ear model by inhibiting the TGF-beta1/Smad pathway[J]. Aesthetic Plastic Surgery, 2026. PMID: 42298167. DOI: 10.1007/s00266-026-05984-z.
[93] Sun Z, Wu L. Resveratrol ameliorates hypertrophic scar formation by regulating ASIC3-mediated fibroblast-macrophage crosstalk[J]. Phytotherapy Research, 2026. PMID: 42260901. DOI: 10.1002/ptr.70397.
[94] Yuan S, Deng C. Epithelial-mesenchymal transition in cutaneous fibrosis disease: from mechanisms to therapy[J]. Frontiers in Immunology, 2026, 17: 1834346. PMID: 42344934. DOI: 10.3389/fimmu.2026.1834346.
[95] D’Ambrosio L, Schirone L. Autophagy and mitophagy in dermatological disease: a comprehensive review from molecular pathways to therapeutic frontiers[J]. Biological Direct, 2025. PMID: 41353197. DOI: 10.1186/s13062-025-00703-1.
[96] Dong X, Wang Q. The regulatory role of immune microenvironment-related cells and pathways in the pathogenesis of keloids[J]. Frontiers in Immunology, 2025, 16: 1529564. PMID: 40718487. DOI: 10.3389/fimmu.2025.1529564.
[97] Sun Y, Long X. Deciphering the cellular landscape of pathological scars[J]. Burns & Trauma, 2026, 14: tkag050. PMID: 42807779. DOI: 10.1093/burnst/tkag050.
[98] Chi Y, Li J. Interpreting autophagy-lysosome evidence in hypertrophic scars and keloids: a narrative review[J]. Clinical, Cosmetic and Investigational Dermatology, 2026. PMID: 42936795. DOI: 10.2147/ccid.s648500.
[99] Le M T, Than U T T. Extracellular vesicle microRNA cargoes: candidates for diagnosis and targeted therapy of cutaneous wound healing[J]. Annals of Medicine, 2025. PMID: 40707415. DOI: 10.1080/07853890.2025.2534851.
[100] Jiang M, Cheng L, Mao X, et al. Adipose stem cell-derived apoptotic vesicles attenuate hypertrophic scarring by targeting the CDC20/WNT signaling pathway[J]. Biomedicines, 2026. PMID: 42193410. DOI: 10.3390/biomedicines14051083.
[101] Zhang Y, Pan Z. The role of protein lactylation in skin diseases: from molecular mechanisms to potential therapeutics[J]. Frontiers in Immunology, 2026, 17: 1853603. PMID: 42459708. DOI: 10.3389/fimmu.2026.1853603.
[102] Tang Y, Zhang Z, Zhang Y. Transient receptor potential channels as fundamental regulators of fibrosis and pruritus—a new therapeutic target for pathological scar management[J]. International Journal of Molecular Sciences, 2026, 27(2): 815. PMID: 41596464. DOI: 10.3390/ijms27020815.
[103] Küçükaylak I, Hammerschmidt M. Exploring mechanisms of scar-free skin wound healing in adult zebrafish in comparison to mouse[J]. PLoS Genetics, 2026. PMID: 42341061. DOI: 10.1371/journal.pgen.1012200.
[104] Hamad R S, Saber S. LRRC15+ myofibroblasts as a stromal state linking repair, fibrosis, and scarring[J]. Wound Repair and Regeneration, 2026. PMID: 42684020. DOI: 10.1111/wrr.70206.
[105] Chu A, Kumar S, Berthiaume F. Current therapeutic strategies and available research models for investigating hypertrophic scars[J]. Frontiers in Pharmacology, 2026. PMID: 42780693. DOI: 10.3389/fphar.2026.1887685.
[106] Wang Z, Zan T. Bazedoxifene targets gp130 signaling to suppress fibroblast activation in pathological cutaneous fibrosis: insights from spatial transcriptomics and scRNA-seq data[J]. International Journal of Biological Sciences, 2026. PMID: 42807860. DOI: 10.7150/ijbs.137778.
[107] Li L, Huber P E. Wnt-associated DKK3 in keratinocytes mediates radiation-induced hyperplasia, dermatitis and skin fibrosis[J]. Signal Transduction and Targeted Therapy, 2026. PMID: 41629266. DOI: 10.1038/s41392-025-02541-z.
[108] Lv X, Zhou W X. Langerin+ dendritic cells in cutaneous fibrosis: the TGF-beta1 signaling axis[J]. Clinical, Cosmetic and Investigational Dermatology, 2025. PMID: 41180114. DOI: 10.2147/ccid.s549199.
[109] Cao N, Wang L, Wang Y, et al. LncRNA NEAT1 in skin disorders: pathophysiological insights and emerging therapeutic strategies[J]. Chinese Medical Journal, 2025. PMID: 41396256. DOI: 10.1097/cm9.0000000000003899.
[110] Zhang H, Zhang Q. Epigenetic orchestration of RNA m6A methylation in wound healing and post-wound events[J]. International Journal of Biological Sciences, 2025. PMID: 40860194. DOI: 10.7150/ijbs.114988.
[111] Luo Q, Guan L. Integrative analysis of nucleotide metabolism-related genes reveals a diagnostic signature and in silico functional disruption in hypertrophic scarring[J]. Journal of Burn Care & Research, 2026. PMID: 42667656. DOI: 10.1093/jbcr/irag152.
[112] Lin D, Wang L. Metabolic reprogramming and ferroptosis in keloid pathogenesis: new insights for targeted therapy[J]. Molecular Biology Reports, 2026. PMID: 42095960. DOI: 10.1007/s11033-026-11896-7.
[113] Liu J, Chen H. Research advances in the pathogenesis and photodynamic therapy of pathological scars[J]. Lasers in Medical Science, 2026. PMID: 42098529. DOI: 10.1007/s10103-026-04871-y.
相关专页:内减张技术专页 · 全量文章索引 · 医生主页 · 治疗案例记录
相关问答:疤痕增生期多久结束? · 疤痕疼痒吃什么药? · 疤痕可以完全消除吗?
关于本文:本文撰写与审核:吕开阳,执业医师,整形外科(主任医师),上海三甲医院。本站为个人科普站点,内容为医学教育材料,不构成对任何个体的诊疗建议;诊断与治疗方案须由具备资质的医师面诊确定,效果存在个体差异。本站不提供在线诊疗与首诊,就医请通过医院官方渠道挂号。沪ICP备2025119709号-1