发布于 2026-11-14 · 内容最后核查:2026-11-18 · 撰写与审核:吕开阳(执业医师,整形外科·主任医师,上海三甲医院)
成纤维细胞在皮肤再生与瘢痕形成中的作用
——近二十年(2006—2026)描述性综述
基于 BioMCP / PubMed 检索并逐条核验的 96 篇文献
描述性综述 · 图文版 · 含 6 幅示意图与 4 张表
2026 年 11 月
摘要
成人皮肤损伤后几乎不可避免地以纤维化修复收场:创面被快速封闭,但毛囊、皮脂腺、真皮白脂肪与正常的胶原篮状结构不再恢复。过去二十年,成纤维细胞从”一种均匀分布的胶原生成细胞”被重新认识为一组在胚胎来源、解剖层位、转录状态与力学记忆上高度异质的细胞群,它们既是生理性修复不可或缺的执行者,也是增生性瘢痕与瘢痕疙瘩的直接制造者。本综述以 BioMCP 检索并经 PubMed 逐条核验的 2006—2026 年文献为基础,按”细胞身份—时相动力学—命运分岔—病理机制—临床转化”的逻辑作描述性梳理。核心认识包括:①真皮存在乳头层、网状层、毛囊相关、真皮白脂肪与筋膜等多个功能不等价的成纤维细胞生态位,网状层/筋膜谱系承担绝大多数瘢痕基质沉积;②肌成纤维细胞是一个可逆、多源、受力学与 TGF-β 双重门控的状态,其”及时出现—及时清除”决定修复质量;③Engrailed-1(En1)谱系的机械激活构成再生与纤维化的分岔点,YAP/TAZ 与 FAK–ERK–MCP-1 是上游可干预开关,阻断该轴可在小鼠乃至红杜洛克猪实现带皮肤附件的再生性愈合;④瘢痕疙瘩的间充质型成纤维细胞扩增、Warburg 型代谢、HIF-1α 缺氧环路、Th2/M2 免疫偏向、衰老逃逸与胶原交联共同构成自我维持的纤维化生态位;⑤临床现有的减张、硅酮、糖皮质激素、抗代谢药与激光本质上都在不同层面调控成纤维细胞,而真正以”命运重编程”为目标的分子干预(verteporfin、siEn1、SLI-F06、FR-1)尚在转化早期。文末讨论物种差异、给药时窗、终点评价与复发等转化瓶颈,以及本领域的主要争议。
关键词:成纤维细胞;肌成纤维细胞;皮肤再生;创面愈合;增生性瘢痕;瘢痕疙瘩;细胞外基质;机械转导;Engrailed-1;单细胞转录组
目录
一、引言:为什么把成纤维细胞放在中心位置
创面愈合常被描述为止血、炎症、增殖与重塑四个相互重叠的时相[1,6]。在这一叙事里,血小板、中性粒细胞、巨噬细胞、角质形成细胞与内皮细胞各自占据明确的段落,而成纤维细胞 historically 被压缩为”增殖期合成胶原的背景细胞”。Gurtner 等在 2008 年的经典综述中已经指出,成人修复的终点是一团”无功能的纤维化组织”,而早期妊娠胎儿与部分低等脊椎动物可以完全重建皮肤结构[1];此后二十年的工作逐步把这一差别的责任落到了成纤维细胞身上。
这种转变有三个层次。第一是身份的解构:谱系追踪证明真皮成纤维细胞并非一个均质群体,而是由胚胎期不同前体、出生后不同层位构成的多个谱系[9-11];单细胞转录组进一步把人真皮拆分为以 SFRP2/DPP4、FMO1/LSP1 等标志物区分的若干亚群[13-15]。第二是状态的动力学:静息成纤维细胞、炎症型成纤维细胞、增殖/迁移型成纤维细胞、α-SMA 阳性的收缩型肌成纤维细胞、衰老型与脂肪样细胞之间可以连续转换,且转换受基质刚度、张力与免疫信号实时调控[4,5,7,19]。第三是命运的可干预性:2021 年的工作显示,若在伤后早期阻断机械力诱发的 En1 激活,创面不再形成瘢痕,而是再生出毛囊、皮脂腺与接近正常的真皮超微结构及力学强度[20];2025 年该策略在更接近人类的红杜洛克猪模型上得到重复[53]。这意味着”瘢痕是哺乳动物成人愈合的必然代价”这一默认前提已不再成立。
对临床而言,这一视角转换有直接价值。增生性瘢痕与瘢痕疙瘩在组织学上表现为成纤维细胞密度增高、胶原结节与平行排列的粗大胶原束、凋亡不足与持续炎症[48,79,80];无论采用减张缝合、硅酮制剂、糖皮质激素、5-氟尿嘧啶、点阵激光还是术后放疗,其作用终点几乎都落在成纤维细胞的增殖、收缩、胶原合成或存活上[55,56,83,84,86]。把这些经验性治疗重新放回”成纤维细胞状态调控”的框架,有助于解释为何同一种手段在不同时相、不同部位、不同张力环境下的效果差异巨大。
本文为描述性综述(narrative review),不是系统评价或荟萃分析。我们不对效应量作定量合并,而是围绕机制链条组织证据,并明确标注证据的性质(遗传谱系追踪、单细胞观察、动物干预、人体试验)。
二、证据来源与检索策略
文献通过 BioMCP 的 PubMed/ Europe PMC 通道检索,时间窗设定为 2006-01-01 至 2026-12-31,覆盖”成纤维细胞异质性、真皮谱系、肌成纤维细胞、机械转导、单细胞组学、无瘢痕再生、增生性瘢痕/瘢痕疙瘩、抗纤维化治疗”等主题组合,并以精确标题检索补齐奠基性论文。对入选文献逐条调用 `get article <PMID>` 核验题名、作者、期刊、年份、DOI 与摘要内容,最终形成 96 篇核心证据集;文末参考文献按该顺序编号,正文以方括号编号引用,每条均可回溯至 PMID。检索与核验时间为 2026 年 11 月。
需要说明三点局限。其一,描述性综述的选题必然带有选择性,本文偏向机制与转化链条,未纳入全部材料学、护理学与流行病学文献。其二,2025—2026 年发表的部分研究尚未获得长期随访或独立重复,本文对其结论按”新证据”而非”定论”表述。其三,图中若干曲线与占比为基于文献方向的趋势性示意,不是跨研究的定量汇总,正文与图注均已标明。
三、真皮成纤维细胞的身份重构:从”一种细胞”到”多个生态位”
3.1 解剖分层与两条胚胎谱系
Driskell 与 Watt 在 2013 年用移植与谱系追踪证明,小鼠背部真皮的成纤维细胞来自两条不同的胚胎谱系:上层谱系形成乳头层真皮、真皮乳头与立毛肌,是毛囊形成所必需;下层谱系形成网状层成纤维细胞、前脂肪细胞与皮下脂肪,承担绝大部分纤维性细胞外基质(ECM)的合成[9]。成人创面修复的第一波主要由下层谱系完成,上层乳头层成纤维细胞仅在再上皮化阶段被招募;表皮 β-catenin 激活可扩增上层谱系,使创面重新获得支持毛囊新生的能力[9,38]。Woodley 随后把这一发现转译到人类语境:人皮肤伤口主要由网状层谱系修复,若能在愈合早期调动乳头层谱系,理论上可能获得带附件的无瘢痕愈合[17]。这一”乳头层抗瘢痕、网状层促瘢痕”的二分法此后被反复引用并细化[16]。
Rinkevich 等在 2015 年进一步提出”内源性致纤维化谱系”的概念:以 Engrailed-1 表达史为界,小鼠真皮存在一个承担胚胎发育、创面愈合、放射性纤维化与肿瘤基质全部结缔组织沉积的谱系;该谱系可用 CD26/DPP4 分选,谱系特异性清除可显著减少创面基质沉积,而小分子抑制 CD26 酶活可减轻瘢痕[10]。2018 年的单细胞命运制图把这一过程放到发育时间轴上:En1 历史阴性的成纤维细胞驱动早期真皮发育与再生,其数量随发育下降;En1 历史阳性细胞具备致瘢痕能力,其扩增与”无瘢痕→瘢痕”的发育转换同步,且局部移植 En1 阴性细胞可以把转换逆转回来[11,93]。
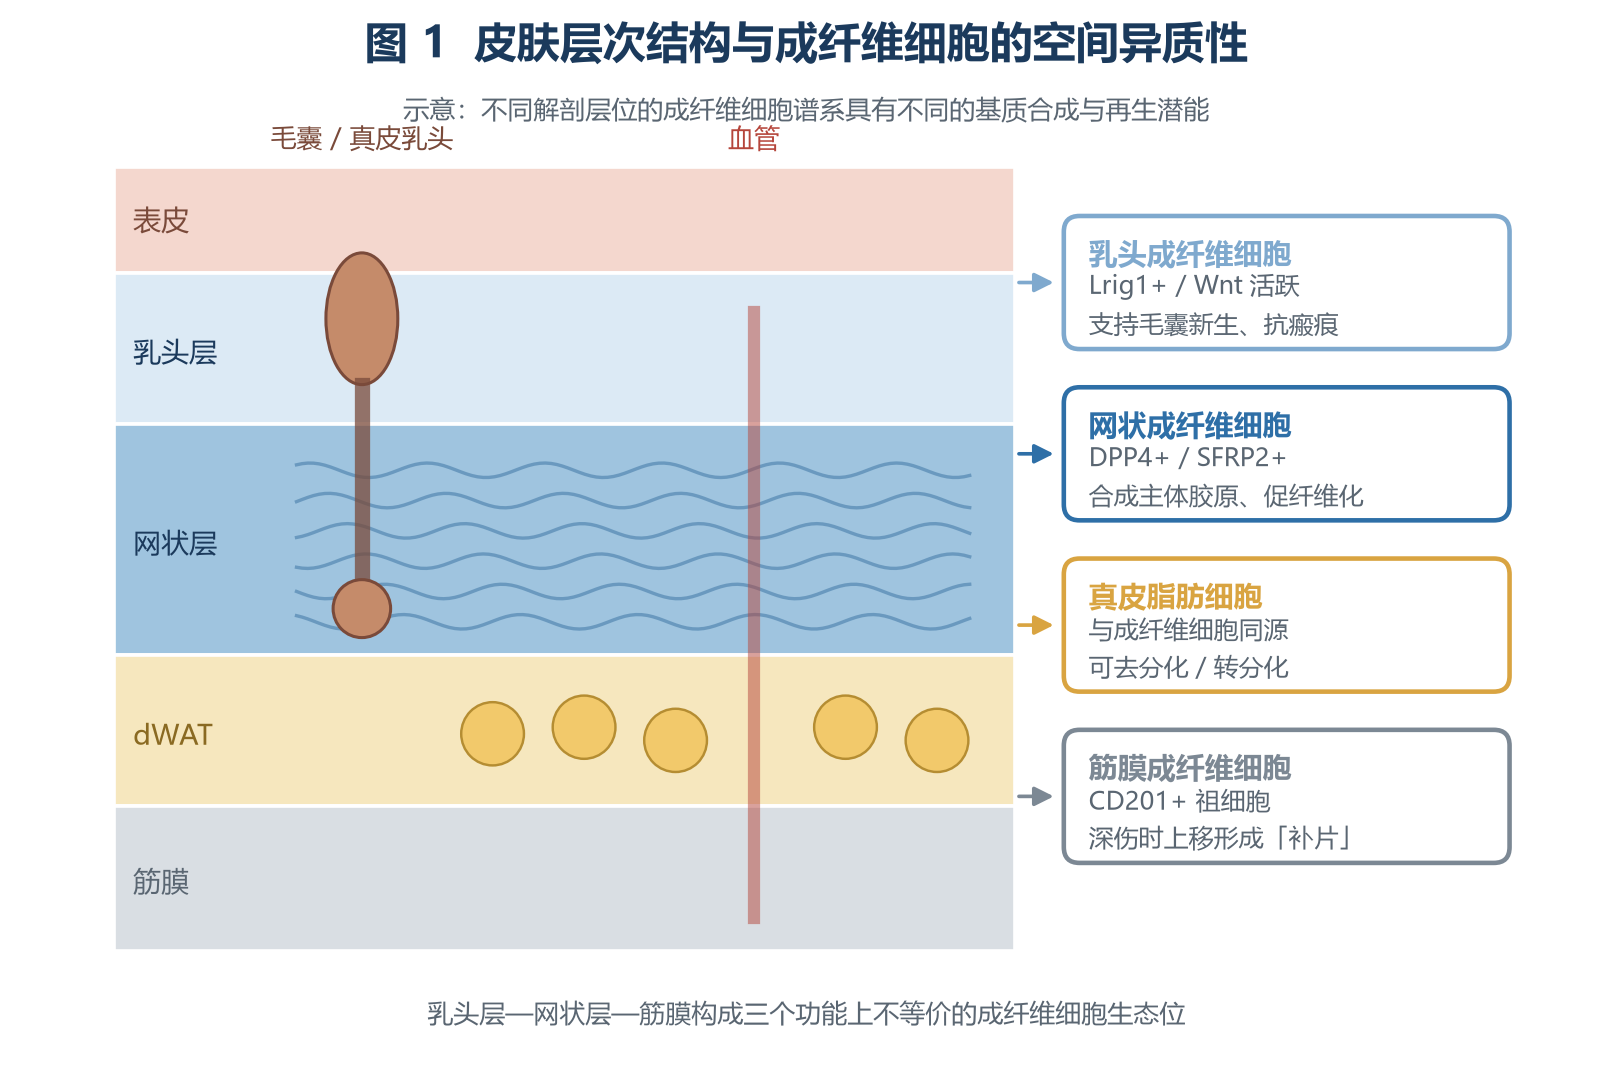
图 1 不同解剖层位的成纤维细胞谱系具有不同的基质合成与再生潜能。DPP4/CD26 阳性网状层细胞与筋膜细胞是瘢痕基质的主要来源,Lrig1 阳性乳头层细胞与 Wnt 信号则关联毛囊诱导能力[9,10,14,17,22]。
3.2 单细胞时代的人真皮亚群命名
2018 年两项独立研究把上述小鼠谱系框架推进到人皮肤。Tabib 与 Lafyatis 对 6 例正常人皮肤活检做单细胞 RNA 测序,得到以 SFRP2 与 FMO1 互斥表达定义的两大群,以及 CRABP1、COL11A1、FMO2、PRG4、C2ORF40 阳性的 5 个小群;SFRP2 阳性细胞细长、位于胶原束之间,FMO1 阳性细胞较大、分布于间质与血管周围,分别提示基质沉积、炎症细胞滞留与结缔组织分化功能[13]。Philippeos 等结合空间转录组与单细胞测序,提出成人真皮至少含 4 个功能不同的成纤维细胞群,且并非全部按空间分层;这些群在 Wnt 信号、IFN-γ 反应性以及支持表皮重建的能力上差别显著,但标志物在体外培养中迅速丢失[14]。后一点对转化研究尤为关键:常规二维培养的”瘢痕成纤维细胞”很可能已不携带体内亚群身份,2026 年的单细胞研究也直接证实培养会诱导转录改变并削弱瘢痕疙瘩疾病特征[14,26]。
Vorstandlechner 等 2020 年的工作给”乳头/网状”二分法泼了一盆冷水:把经典标志物映射到单细胞聚类时并不呈现簇特异性,DPP4 在真皮两层均有表达;作者据此提出 6 个转录特征不同的簇,并确认 DPP4 阳性细胞是 ECM 组装相关因子的主要来源[15]。因此,当前更稳妥的表述不是”两个谱系”或”四个亚群”二选一,而是:存在稳定的发育谱系边界(En1 历史、上层/下层),也存在随微环境连续变化的可塑状态(炎症型、基质型、收缩型、衰老型);单细胞聚类捕捉到的是后者的转录快照,谱系追踪捕捉到的是前者的历史[7,12,15,16]。2026 年的跨器官综述把这一框架推广为”通用成纤维细胞(PI16+/COL15A1+)→ 器官特异性成纤维细胞 → CTHRC1+ 活化成纤维细胞 / LRRC15+ 肌成纤维细胞”的层级[7]。皮肤病学视角的综述同样强调,真皮成纤维细胞绝非单纯的基质制造者,部分亚群兼具间充质干细胞样特性、参与皮肤免疫防御与形态发生,其功能失调同时牵连炎症性疾病、纤维化与老化[8]。
2025 年对人胚胎皮肤(8 与 16 周)单细胞数据的再分析提供了发育参照:可见 8 个成纤维细胞群,HOXC5 与 PLAT 阳性群在 7—13 周后消失,GRP 阳性乳头层群在 9—13 周占优,ASPN 阳性网状层群在 14—16 周成为主体,PRDM1/SLC26A7 阳性群与毛囊成熟同步出现[28]。这提示成人”促纤维化”表型在某种程度上是发育程序的重演或锁定,而胎儿皮肤的优势在于拥有成人已丢失的促再生亚群——2026 年比较胎儿皮肤、成人皮肤与瘢痕疙瘩的空间转录组研究确实发现,胎儿皮肤存在代谢活跃、促再生的成纤维细胞亚群,而 BGN、COL6A1、FN1、LUM、TIMP1 五个枢纽基因沿”胎儿→成人→瘢痕疙瘩”梯度递增,Lumican 与纤维化分化轨迹正相关[96]。
*表 1 真皮成纤维细胞主要亚群/谱系及其代表性标志物与功能*
| 层次/谱系 | 代表性标志物 | 主要功能 | 关键证据 |
|---|---|---|---|
| 乳头层(上层谱系) | Lrig1、Wnt/β-catenin 活跃、部分 FMO1/LSP1 | 毛囊诱导、支持表皮重建、相对抗瘢痕 | [9,14,17,38] |
| 网状层(下层谱系) | DPP4/CD26、SFRP2、ASPN | 合成主体 fibrillar 胶原,瘢痕基质主要来源 | [9,10,13,15,28] |
| 毛囊相关/真皮乳头 | PRDM1、SLC26A7、真皮乳头特征基因 | 毛发生长调控、伤口诱导性毛囊新生 | [9,28,31,39] |
| 真皮白脂肪相关 | 脂滴、Adipoq 谱系、可去分化 | 免疫调节、再上皮化、脂肪—肌成纤维细胞转分化 | [41-46] |
| 筋膜 / CD201+ 祖细胞 | CD201、视黄酸与缺氧信号门控 | 深部创面”预制补片”,按时序生成炎症型与肌成纤维细胞 | [21,22,23] |
| En1 历史阳性(EPF) | En1 谱系、YAP 依赖 | 成人纤维化修复的主体 | [11,20,88,93] |
| 肌成纤维细胞(状态) | ACTA2/α-SMA、COL1A1、CTGF、POSTN、TIMP1 | 收缩、胶原沉积、ECM 硬化 | [4,5,24,27] |
| 促炎/免疫调节型 | CXCL、IL 相关、抗原呈递特征 | 免疫细胞招募与滞留 | [7,13,24,29,72] |
| 衰老型 | p16、SASP、TNFRSF9、p53-pS15 | 双向作用:限制纤维化 / 维持炎症微环境 | [30,62-64,95] |
3.3 筋膜:深部创面的”预制补片”
2019 年的 Nature 研究改变了人们对”细胞从哪来”的理解:深达筋膜的全层创面并非由邻近真皮成纤维细胞缓慢长入,而是由皮下筋膜成纤维细胞携带着其周围的”果冻状”预制基质(含血管、巨噬细胞与外周神经)整体上移,直接铺成临时基质;遗传清除筋膜成纤维细胞会阻断基质归位,而在皮下放置不透膜阻止其上移则造成慢性不愈合[21]。2023 年同一团队进一步鉴定出筋膜中 CD201 阳性的多能成纤维祖细胞,它们按视黄酸与缺氧信号两个”检查点”依序产生促炎型成纤维细胞与肌成纤维细胞,操控其分化节奏会造成愈合长期延迟[22]。2026 年建立的五层双重组酶谱系追踪工具(乳头层、网状层、皮下层、肉膜层、筋膜)显示,深部创面依次动员三个波次的成纤维细胞,浅表创面只有两个波次;早期到达的细胞主要占据创床完成闭合,后期到达的细胞主要参与重塑与瘢痕形成,且最终按伤前的空间层次重新排列[23]。这些结果把”创面深度决定参与谱系”变成了可检验的解剖学命题,也解释了为什么深部烧伤与筋膜层受累的创面更容易产生厚重瘢痕。
3.4 稳态维持与组织尺度的反馈
成纤维细胞在完整皮肤中并非待命状态。Rognoni 与 Watt 提出并验证了一个负反馈模型:ECM 沉积抑制成纤维细胞增殖,该反馈决定真皮成熟过程中的层次分离;活体成像显示稳态真皮构筑不需要细胞主动迁移,而损伤后增殖与迁移同时成为修复限速步骤[12]。这一”细胞—基质互馈”的观点与 Younesi 与 Hinz 总结的力学调控框架一致:组织刚度、应变与 ECM 配体共同决定成纤维—肌成纤维转换的阈值,而表观遗传修饰使细胞保留”纤维化记忆”[4]。
四、创面愈合时相中的成纤维细胞动力学
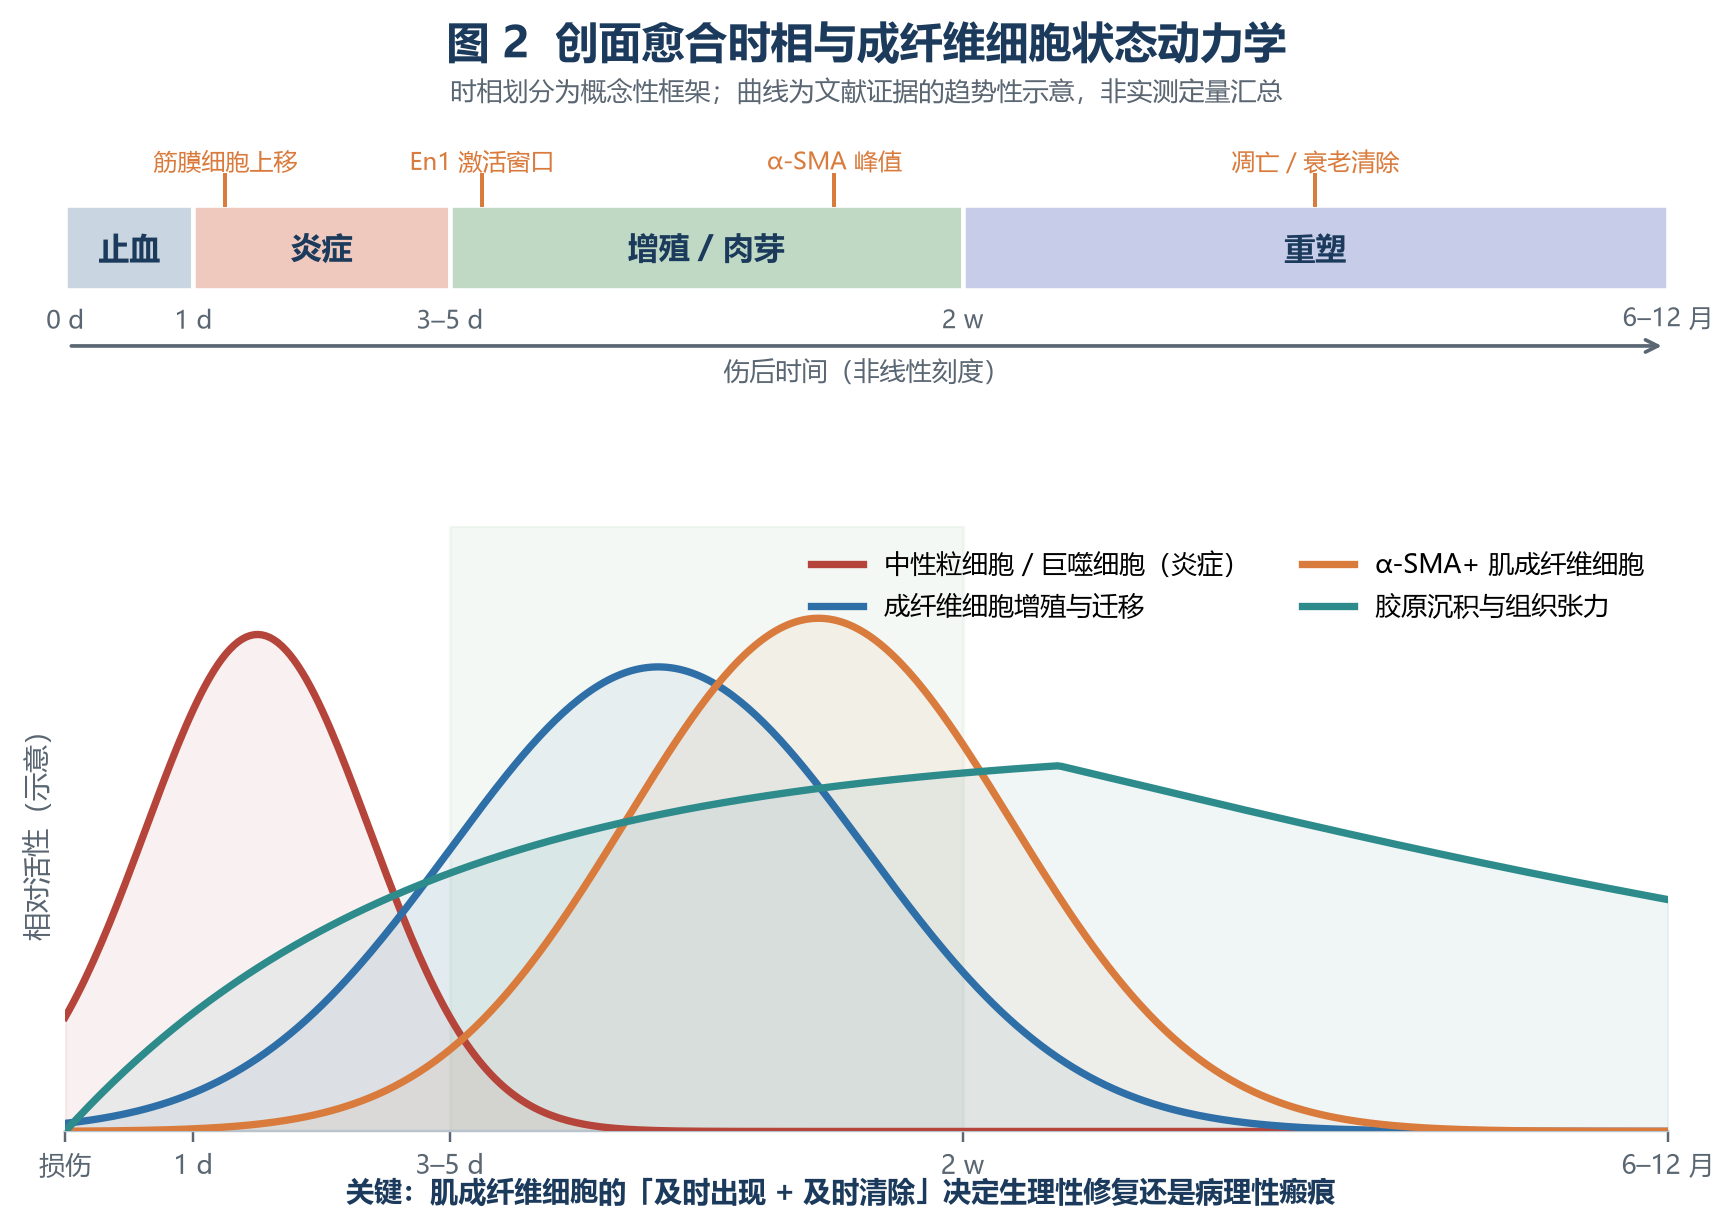
图 2 时相划分为概念性框架,曲线为基于文献方向的趋势性示意,不是实测定量汇总。关键是 α-SMA 阳性细胞既不能出现过早过多,也不能在重塑期持续存活[4,5,6,19,48,61]。
4.1 止血与炎症期:成纤维细胞是”哨兵”而非旁观者
传统上炎症期主角是中性粒细胞与巨噬细胞,但成纤维细胞通过化学因子与 ECM 骨架参与塑造炎症强度。Wong 等 2011 年的工作提供了决定性证据:皮肤损伤后 FAK 被激活并被机械负荷进一步增强;成纤维细胞特异性 FAK 敲除小鼠在增生性瘢痕模型中炎症与纤维化均显著减轻;机制上 FAK 经 ERK 诱导 MCP-1/CCL2 分泌,MCP-1 敲除小鼠几乎不形成瘢痕,小分子 FAK 抑制剂在人细胞与动物模型中同样减少瘢痕[47]。也就是说,力学信号在炎症期就被成纤维细胞转译为趋化信号,炎症与纤维化并非先后串联,而是并联耦合。2026 年的综述进一步把成纤维细胞定义为”组织哨兵”,强调其与中性粒细胞、巨噬细胞的同步通讯决定急性损伤能否走向有序修复,而慢性创面与纤维增殖性疾病中这一对话被改写[7,72]。
抗炎一侧同样有基质细胞参与:调节性 T 细胞分泌 IL-10 与 PGE2 抑制纤维化,而 Th2 来源 IL-4/IL-13 与 IL-17 轴促进成纤维细胞活化[74,90];糖胺聚糖诱导的巨噬细胞重编程可建立促再生性巨噬细胞—成纤维细胞对话[73]。衰老细胞在伤后极早期出现,通过 PDGF-AA 诱导肌成纤维细胞分化、加速闭合,说明”衰老”在生理时相中并非纯粹有害[63]。
4.2 增殖期:迁移、基质铺陈与肌成纤维细胞出现
增殖期的核心事件是肉芽组织形成。成纤维细胞从邻近真皮、筋膜与血管周围被招募,先沉积纤连蛋白与Ⅲ型胶原构成临时基质,再在 TGF-β1、PDGF、机械张力共同作用下向 α-SMA 阳性肌成纤维细胞分化[4,6,49,50]。TGF-β 三个异构体的作用并不等价:TGF-β1/β2 偏向促纤维化,TGF-β3 在胎儿创面高表达并与无瘢痕愈合相关,成为后来 avotermin 开发的理论基础[34,35,49,50,75,78]。胎儿成纤维细胞虽能应答 TGF-β,却缺乏增殖与收缩反应,肌成纤维细胞分化短暂、胶原上调一过性,这被认为是胎儿无瘢痕愈合的细胞学基础[34,35]。
肌成纤维细胞并非单一来源。除 resident 成纤维细胞外,Shook 等证明脂肪前体细胞(AP)构成独立的肌成纤维细胞亚群,其增殖受 CD301b 阳性巨噬细胞经 IGF-1 与 PDGF-C 驱动,且随年龄增长该亚群与亚群间转录差异一并减少[19];Guerrero-Juarez 等的单细胞测序在鼠创面发现 12 个成纤维细胞簇,其中一簇表达造血标志物,骨髓移植与谱系追踪证实髓系细胞可贡献一部分肌成纤维细胞与少量再生脂肪细胞[18];2025 年的研究则在人增生性瘢痕、瘢痕疙瘩与硬皮病组织中确认 CD68 与 α-SMA 共表达的巨噬细胞—肌成纤维细胞转分化(MMT),并证明瘢痕成纤维细胞释放的 TGF-β 经 Smad3 驱动该过程[69]。糖尿病创面中 SCA1+/CD34+/CD26+ 促纤维化肌成纤维细胞减少、基因表达异常,其自发纠正与巨噬细胞表型转换同步[70]。这些结果共同指向一个判断:微环境而非单一谱系,决定肌成纤维细胞的组成与功能。
角质形成细胞—成纤维细胞的旁分泌环路(TGF-β、PDGF、IL-1、KGF)可用八变量反应扩散模型再现再上皮化与胶原替代,并模拟慢性缺氧与 prolonged inflammation 两种病理情形[71];这提示临床上”先上皮化、后重塑”的顺序具有动力学必然性。
4.3 重塑期:清除失败即成为瘢痕
生理性修复的终点不是胶原越多越好,而是肌成纤维细胞按时退出。正常重塑期大量细胞经凋亡清除,基质金属蛋白酶(MMP)与组织抑制因子(TIMP)重新平衡,Ⅲ型胶原被Ⅰ型替代并重新排列[6,59,60]。Jun 与 Lau 揭示了一个优雅的自限机制:基质细胞蛋白 CCN1/CYR61 经整合素诱导氧化应激,使肌成纤维细胞进入衰老,停止增殖并转为基质降解表型,从而给纤维化装上”刹车”[62];去除了这一刹车,或 p53 相关凋亡通路受损,瘢痕会显著增厚——Aarabi 等 2007 年的力学负荷模型正是通过四倍降低细胞凋亡、激活 Akt 存活信号,在增生期短暂停留一周的加张力就造成持续 6 个月以上、体积与细胞密度各增加约 20 倍的增生性瘢痕,而 p53 缺失小鼠瘢痕更重[48]。
反之,衰老细胞若不被清除则会转为致病。瘢痕疙瘩中促炎型与间充质型成纤维细胞、p16 与 SASP 相关基因升高,p53-Ser15 磷酸化上调维持细胞周期停滞与凋亡抵抗;senolytic 肽 FOXO4-DRI 可诱导其凋亡[64]。2026 年瘢痕疙瘩单细胞研究进一步定位到 TNFRSF9 阳性衰老成纤维细胞亚群,并发现其与神经细胞的通讯增强[30];剖宫产瘢痕缺损模型则显示 PGE2 先诱导巨噬细胞衰老,再经 IL-1β/IL-1R 把促衰老信号传给成纤维细胞,形成级联放大[95]。神经支配与神经肽水平也被认为通过调节成纤维细胞活性影响凋亡时机与瘢痕质量[61]。
ECM 降解侧同样不能忽略:瘢痕疙瘩成纤维细胞中 TIMP-1 敲低可上调 MMP-2 活性、促进Ⅰ型胶原降解并诱导凋亡[59];成纤维细胞特异性 MMP14 缺失导致Ⅰ型胶原堆积,双敲 MMP3/MMP14 延缓创面闭合并造成肌成纤维细胞清除延迟[60];FOXN1 缺陷裸鼠的无瘢痕愈合伴随 MMP-9/MMP-13 独特的双相上调[36]。这些研究把”降解”从被动的收尾工序提升为可干预的独立靶点。
4.4 时相之外的空间维度
同一个创面内,中心与边缘、浅层与深层的成纤维细胞并不处于同一状态。2026 年对前胸瘢痕疙瘩浸润带与高细胞带的配对单细胞测序(128 678 个细胞)显示:高细胞带以产 ECM 的肌成纤维细胞为主,浸润带富含单核吞噬细胞与内皮细胞、胶原结构疏松且利于细胞侵袭,其成纤维细胞呈免疫调节性、类癌相关成纤维细胞的炎症表型[29]。这解释了瘢痕疙瘩”超出原伤口边界生长”的临床行为,也提示活检取材部位会显著影响转录组结论。
五、肌成纤维细胞:修复的执行者,也是瘢痕的制造者
5.1 一个状态,而不是一种细胞
“肌成纤维细胞”描述的是一种功能性表型:表达 α-平滑肌肌动蛋白(ACTA2/α-SMA)、形成肌动球蛋白应力纤维、具备收缩力并大量分泌胶原[4,5]。Younesi 与 Hinz 在 2024 年的综述里特别提醒,”成纤维细胞”一词长期被当作包含周细胞、基质祖细胞与真正成纤维细胞的兜底标签,这些细胞表型相似但功能不同;瞬时激活有利于修复,持续激活则导致病理性纤维化[4]。Schuster 等把肌成纤维细胞比作”创面施工队”:它们迅速恢复组织力学完整性,代价是丧失功能性与附属器[5]。Henderson 等在 2020 年则强调,纤维化并非不可逆的终末状态,而是高度动态、具备可塑性的过程,这正是抗纤维化治疗的理论前提[2,3]。
来源多元化是这一状态最重要的性质:驻留真皮成纤维细胞、筋膜祖细胞、脂肪前体细胞、周细胞、髓系细胞乃至巨噬细胞均可贡献[18,19,21,22,69]。糖尿病创面中肌成纤维细胞数量与异质性下降,说明”细胞来源不足”同样会造成愈合失败,而非只有”过度激活”才致病[70]。因此,把 α-SMA 阳性细胞一律视作治疗靶标是危险的;更合理的目标是调控其时空分布与退出时机。
5.2 双重门控:TGF-β 与力学
成纤维—肌成纤维转换(FMT)需要两个条件同时满足:TGF-β1/Smad2/3 等生化信号提供转录许可,而基质刚度与细胞张力提供力学许可[4,49,50]。TGF-β 三个异构体经 SMAD 通路发挥重叠但不等价的效应,TGF-β1 促纤维化、TGF-β3 偏向无瘢痕结局[49,50];胎儿成纤维细胞的 TGF-β 应答”短促而不能收缩”,正是这一门控被调低的自然实验[35]。
力学侧的关键节点包括整合素—FAK—ERK—MCP-1 炎症放大轴[47]、YAP/TAZ 核转位[20,53,91]、Rho/ROCK 与细胞骨架张力、以及胶原交联造成的 ECM 硬化[4,79]。这些通路不是并联后各自输出,而是形成正反馈:胶原沉积与 LOX 类交联提高刚度,刚度再经整合素与 YAP 强化 α-SMA 与 COL1A1 表达[4,79,90,91]。2026 年的研究给出另一个具体例证:瘢痕疙瘩中沉积的Ⅰ型胶原经 CD44 结合并激活 YAP1,诱导成纤维细胞 PD-L1 过表达,把基质堆积转化为局部免疫抑制微环境[91]。同年关于 Hmmr 阳性成纤维细胞的工作则显示,特定亚群能感知 ECM 黏弹性并借此重建利于毛发再生的力学微环境[92],提示力学感知并不必然导向纤维化,也可是再生 niche 的组成部分。
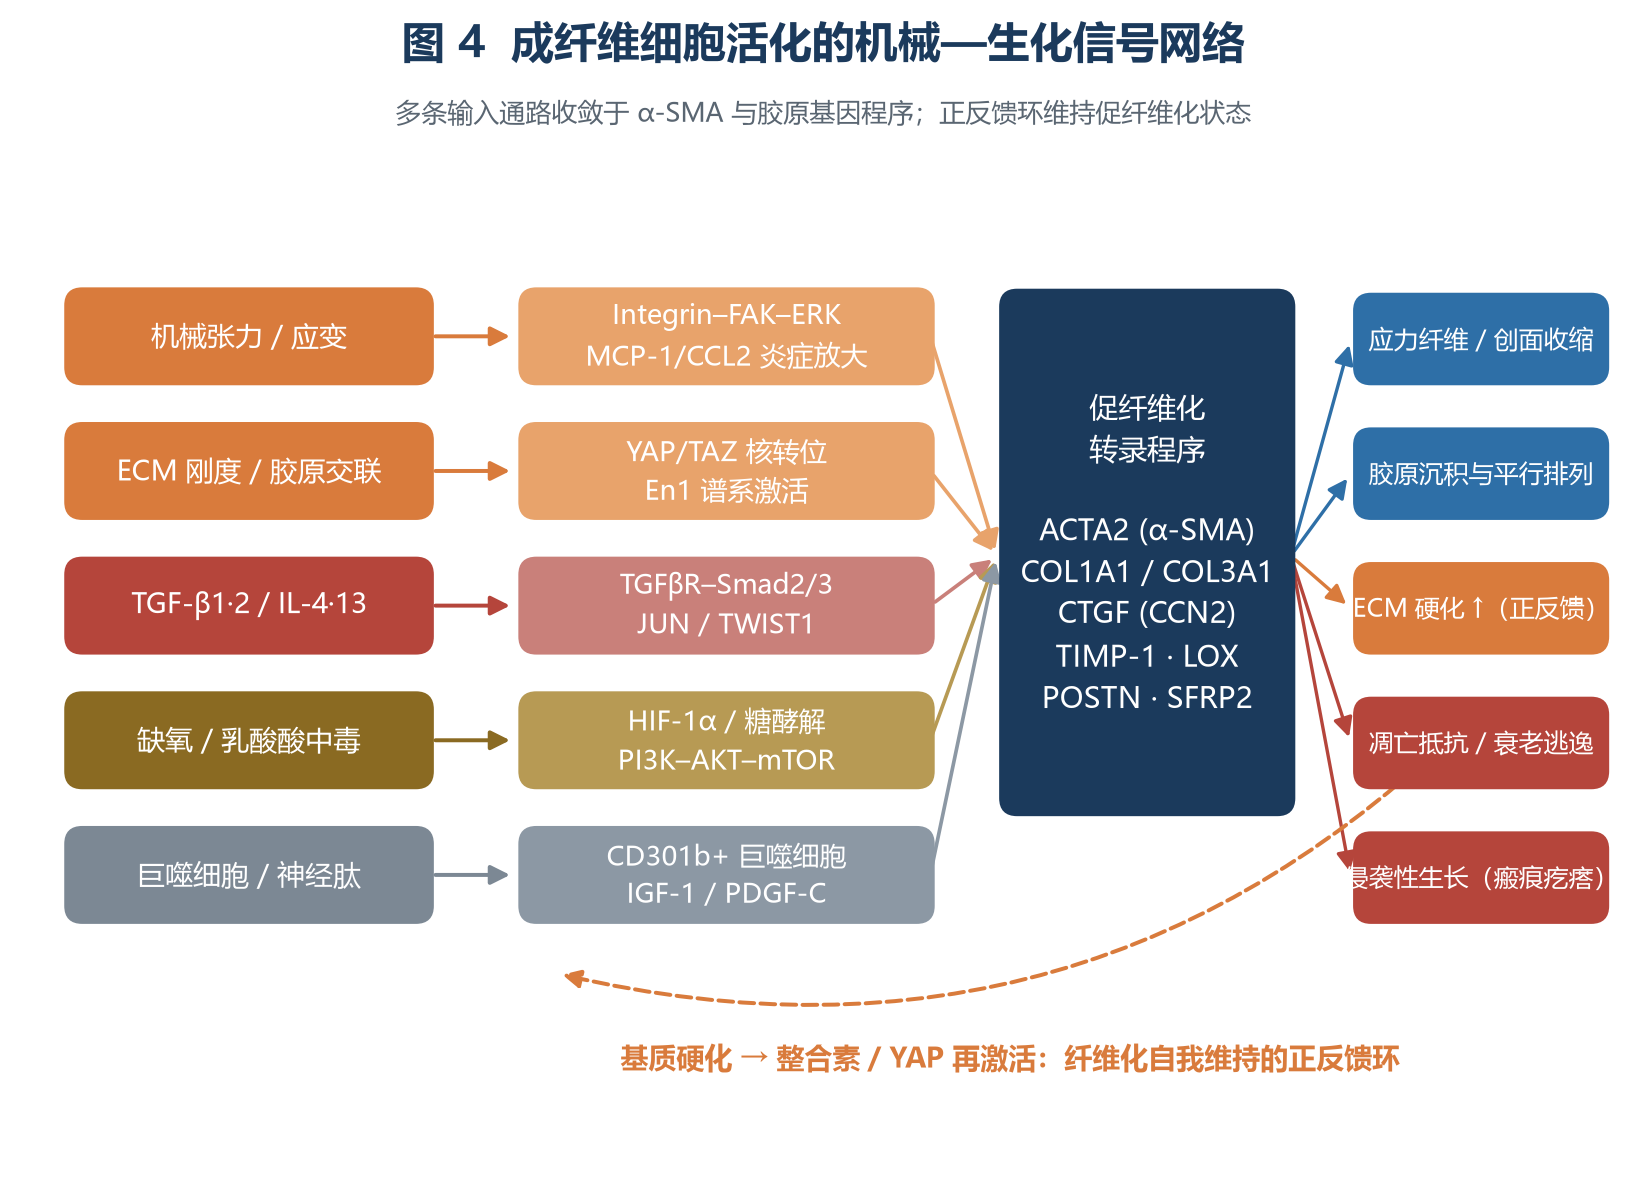
图 4 机械张力、ECM 刚度、TGF-β/IL-4·13、缺氧与免疫信号分别经 FAK–ERK、YAP/TAZ、Smad、HIF-1α 与巨噬细胞旁分泌汇入促纤维化转录程序;胶原交联与硬化构成自我维持的正反馈[4,20,47,49,51,66,90,91]。
在转录层面,JUN 被证明是病理性瘢痕的上游枢纽:在 α-SMA 或 COL1A1 阳性细胞中过表达 Jun 可增加网状成纤维细胞、减少脂成纤维细胞并造成过度 ECM 沉积;人增生性瘢痕与瘢痕疙瘩普遍高表达 JUN;CRISPR 敲除结合表观组/转录组分析锁定 CD36 为效应分子,丹酚酸 B 或 CD36 敲除可拮抗 JUN 驱动的纤维化[51]。TWIST1、FOXO3、SMAD3 被单细胞分析提名为瘢痕疙瘩成纤维细胞的关键调控因子,TWIST1 抑制剂 harmine 可抑制其纤维化表型[25]。张力敏感的 HOX 基因表达在 normal skin / 增生性瘢痕 / 瘢痕疙瘩来源成纤维细胞间存在差异,并与体外施加的牵张力相关[52]。2026 年的整合单细胞、空间转录组与类器官工作则提出 Gli2–Serpinh1 轴驱动成纤维细胞由”炎症期免疫协调、临时基质铺陈”向”增殖期定向迁移、成熟基质合成”的状态转换[92]。
5.3 表观记忆与命运可逆性
持续激活会在细胞中留下表观遗传印记:Younesi 与 Hinz 强调组蛋白修饰、DNA 甲基化与”肌成纤维细胞记忆”使细胞在刺激撤除后仍保持促纤维化倾向[4];瘢痕疙瘩中 DNA 甲基化下降与 m6A 修饰失衡可通过 COL1A1 等靶基因推动纤维化[90],YY1 被单细胞分析确认为增生性瘢痕成纤维细胞可塑性的关键转录因子[27],而 NEDD4L–YY1–HK2 轴把泛素化调控与糖酵解连接起来[68]。这些发现解释了为何short-term 药物抑制常出现停药后反跳。
命运可逆的另一面更具治疗想象力。Plikus 学派与后续研究证明,创面中的肌成纤维细胞并非终末分化:在毛发与脂肪再生的特定 niche 中可被重编程为脂肪细胞[18,45,46];单细胞伪时间分析显示部分成纤维细胞簇代表向收缩表型连续分化的中间态,而另一些代表独立谱系[18]。Teng 与 Yuan 系统总结了肌成纤维细胞向脂肪细胞重编程的谱系追踪证据、转录调控与表观机制,将其列为无瘢痕愈合的候选路径[45];Horsley 在 2025 年的回顾中把这一系列工作概括为”脂肪细胞教会我们如何理解瘢痕与 ECM 稳态”[46]。
5.4 清除:凋亡、衰老与免疫
生理性重塑依赖肌成纤维细胞凋亡[61];CCN1 诱导的衰老构成主动自限机制[62];衰老细胞的 SASP 在早期通过 PDGF-AA 促进分化与闭合[63],但持续存在则经 SASP 与凋亡抵抗维持病理微环境[30,64,95]。FOXO4-DRI 等 senolytics 已在瘢痕疙瘩器官培养与成纤维细胞模型中显示清除衰老细胞的能力[64]。换言之,”促衰老”与”清衰老”在不同时相可能都是正确策略,这正是抗纤维化干预必须考虑时间窗的原因。
六、再生与纤维化的分岔:以 En1 谱系为轴
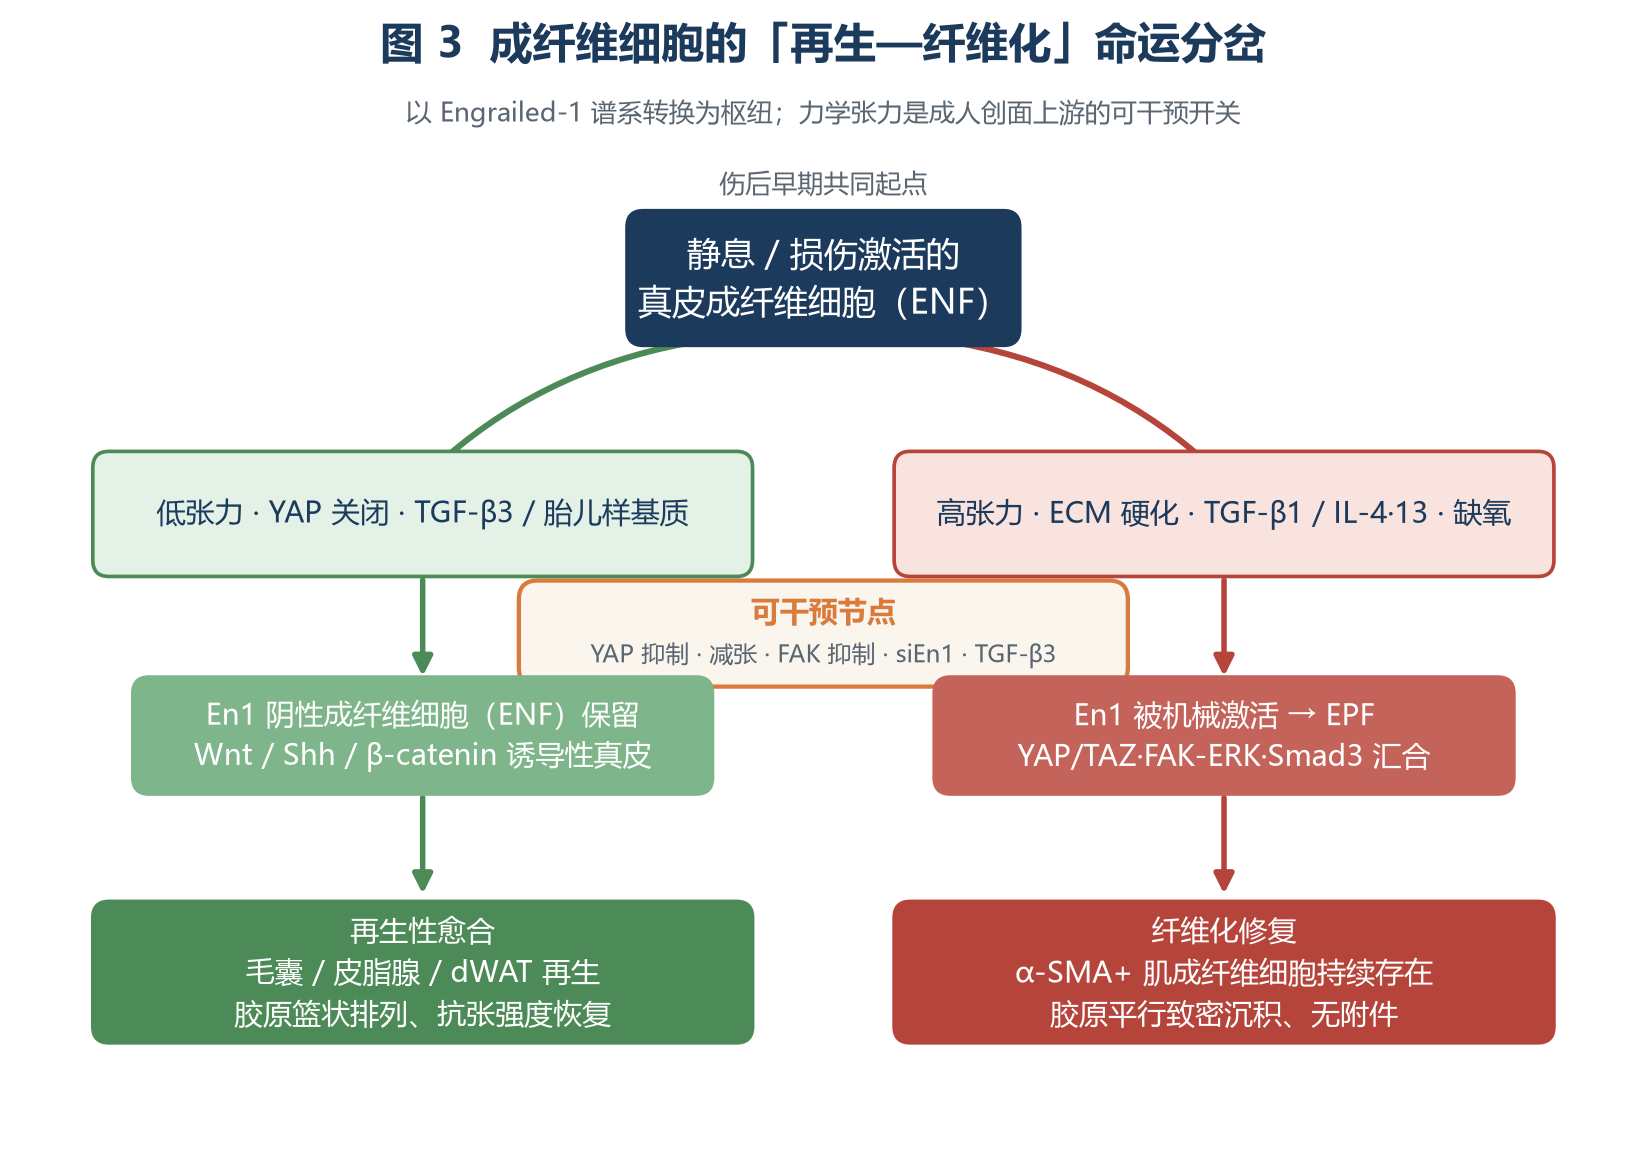
图 3 以 Engrailed-1 谱系转换为枢纽,力学张力是成人创面上游可干预开关。左侧为再生性愈合,右侧为纤维化修复;中间列出主要干预节点[11,20,53,57,88,93]。
6.1 ENF / EPF 二元模型
Mascharak 等 2021 年的 Science 论文是近二十年最具概念冲击力的成果之一。研究者鉴定出一群真皮 En1 谱系阴性成纤维细胞(ENF),它们在成人创面愈合过程中通过新激活 En1 表达转变为出生后来源的 EPF;底物力学实验证明机械张力经经典机械转导通路驱动这一激活;用 YAP 抑制剂 verteporfin 或成纤维细胞特异性 YAP 敲除阻断该通路,可阻止 En1 激活,使 ENF 主导的愈合恢复皮肤附件、超微结构与力学强度,实现功能性再生[20]。作者据此明确提出:出生后创面愈合存在”EPF 介导的纤维化”与”ENF 介导的再生”两种结局,而非单一路径的程度差异[20,93]。遗传层面的谱系替换假说——En1 阴性细胞驱动发育期再生,En1 阳性细胞扩增带来瘢痕能力——在 2018 年已被提出,并可通过移植 En1 阴性细胞局部逆转[11,93]。
6.2 力学信号是上游开关,而且可被药物或器械关闭
从 Aarabi 的力学负荷模型[48]、Wong 的 FAK–MCP-1 轴[47]、Yagmur/Ogawa 对压力衣、胶带与硅酮的 mechanoreceptor 解释[55]、Ogawa 的有限元分析与筋膜下减张缝合[56],到 Mascharak 的 YAP 依赖 En1 激活[20],一条”皮肤张力 → 细胞力学感知 → 炎症放大/谱系转换 → 瘢痕”的因果链在二十年里被逐步补齐。2024 年的温敏收缩水凝胶通过主动屏蔽创缘应力集中,抑制 integrin–FAK/p-FAK 与 TGF-β1/胶原Ⅰ并显著缩小大鼠全层创面瘢痕面积[54];2025 年的综述系统总结了把 FAK 等机械信号作为人体抗瘢痕靶点的器械与药物路径[94]。
最重要的转化跨越发生在 2025 年:由于啮齿类皮肤松弛、不能重现人类愈合,研究者在红杜洛克猪(最接近人类增生性瘢痕的模型)上验证,伤后一次性给予 verteporfin 即可阻止瘢痕并驱动再生;单细胞测序与空间蛋白组提示促再生/促纤维化成纤维细胞群的比例被重新平衡,髓系亚群与 IL-33 亦发生变化;人新生儿包皮异种移植模型进一步提供了跨物种一致性证据[53]。递送层面,2023 年的核—壳结构微针可按愈合时相程序化释放活性氧清除/抗炎成分与 verteporfin,后者阻断 En1 激活,在小鼠急慢性创面与兔耳增生性瘢痕模型中实现无瘢痕修复[57];透明质酸修饰的 verteporfin 纳米凝胶则兼顾靶向成纤维细胞递送与加速再上皮化[58];2025 年的成纤维细胞膜仿生脂质纳米载体递送 siEn1,单次局部给药即可恢复胶原架构、再生附件并恢复力学性能[88]。这些工作共同把一个”基础发现”推进到了可想象的临床形态。
*表 2 再生性愈合与纤维化修复的多维比较*
| 维度 | 再生性愈合 | 纤维化修复 |
|---|---|---|
| 主导细胞 | En1 阴性 ENF、乳头层/诱导性真皮成纤维细胞 | En1 阳性 EPF、网状层/筋膜来源成纤维细胞 |
| 力学环境 | 低张力、YAP 关闭、基质柔软 | 高张力、ECM 硬化、YAP/TAZ 核转位 |
| 生长因子谱 | TGF-β3 相对占优、Wnt/Shh/Fgf9 诱导性信号 | TGF-β1/2、PDGF、IL-4/13、CTGF 占优 |
| 炎症特征 | 炎症短暂、促再生巨噬细胞转换及时 | MCP-1/CCL2 持续、M2/Th2 偏向、慢性低度炎症 |
| ECM 结构 | Ⅲ型胶原过渡、篮状交织、MMP/TIMP 平衡 | 粗大Ⅰ型胶原平行排列、交联、TIMP-1 偏高 |
| 结局 | 毛囊、皮脂腺、dWAT 与力学性能恢复 | 无附件、收缩、痒痛与功能障碍 |
| 代表证据 | [11,20,31,34,36,39,53] | [10,24,47,48,51,59,79] |
6.3 胎儿无瘢痕愈合:一个仍在被拆解的参照系
早孕胎儿皮肤可在无炎症、无肉芽组织过度增生的情况下完全再生,其 ECM 富含透明质酸、TGF-β1 低而 TGF-β3 高、MMP 谱特殊[1,6,34,36]。Walraven 等把细胞层面的差别归纳为:胎儿成纤维细胞对 TGF-β 有应答,但缺乏增殖与收缩反应,肌成纤维细胞分化与胶原上调均一过性[35]。这一认识直接催生了 avotermin(重组人 TGF-β3)的开发[75-78],也催生了”用纤维调节素(FMOD)把成人成纤维细胞调回胎儿样状态”的策略,后者已衍生出化学合成肽 SLI-F06 并在小鼠、大鼠、约克夏猪与红杜洛克猪模型中显示改善瘢痕外观与抗张强度[87]。
需要强调,胎儿愈合并不等同于”炎症越低越好”:胎儿与成人的差别涉及 ECM 组成、机械环境、免疫细胞构成、成纤维细胞内在程序与代谢状态的协同改变[6,34,93]。2026 年的综述把这些差异整理为发育阶段转换的整体框架,并指出 24 周以前的胎儿皮肤具备 ENF 优势与再生能力[93];空间转录组比较则给出胎儿特有促再生亚群与 Lumican 等枢纽基因的梯度证据[96]。
6.4 毛囊与脂肪再生:真皮诱导性 niche
Ito 等 2007 年在 Nature 证明,成年小鼠大创面在再上皮化后可经 Wnt 依赖途径新生毛囊,且新生毛囊建立干细胞群、产生毛干并进入完整周期;抑制 Wnt 完全阻断该过程,表皮过表达 Wnt 配体则增加毛囊数[31]。后续工作把上游放到免疫—基质界面:真皮 γδ T 细胞分泌 Fgf9,激活创面成纤维细胞的 Wnt 表达,成纤维细胞再自分泌 Fgf9 放大整个创面真皮的 Wnt 活性;人类真皮缺乏大量 resident γδ T 细胞,可能部分解释成人毛发再生能力有限[37]。Rognoni 等发现出生后 Lrig1 阳性乳头层成纤维细胞减少与毛囊新生能力丧失同步,而在真皮成纤维细胞中抑制 β-catenin 反而增强毛囊再生[38],提示 Wnt/β-catenin 在不同细胞区室中的作用方向相反。Lim 等则证明 Sonic hedgehog 通路可在原本注定形成瘢痕的创面中重建”诱导性真皮”(真皮乳头),足以驱动毛囊新生,且在 Wnt 活跃细胞中激活 Shh 可把纤维化结局改写为再生[39]。这些机制被概括为伤口诱导性毛囊新生(WIHN)[40],2026 年的综述进一步强调免疫—上皮对话在其中的地位[40]。
脂肪侧同样构成再生 niche。真皮白脂肪(dWAT)与皮下脂肪在发育来源与功能上不同,与真皮成纤维细胞共享前体,可经脂解、去分化参与修复,并对毛发周期、免疫防御与再上皮化有影响[41-44];成熟真皮脂肪细胞在生理与病理条件下可去分化—再分化,具有高度可塑性[42];脂肪细胞—肌成纤维细胞转分化(AMT)与反向重编程被认为是纤维化与再生的共同接口[41,44,45]。临床上”脂肪移植改善瘢痕质地”的经验因此获得了机制层面的解释[45,46]。
6.5 比较再生生物学提供的边界条件
非洲刺毛鼠(Acomys)能在极低张力下撕脱皮肤并再生毛囊、皮脂腺、真皮、软骨、脂肪、血管、肌肉与神经[32,33];与 C57BL/6 小鼠以纤维化瘢痕封闭耳洞形成鲜明对照[33]。斑马鱼可完全再生皮肤且中间短暂形成胶原性基质[33]。这些模型提醒我们:哺乳动物并非先天缺乏再生程序,而是成人皮肤把”快速封闭”置于”结构重建”之上,且皮肤本身的力学性质(易撕裂 vs 高张力)与后续纤维化倾向紧密耦合[32]。对临床最直接的启示是——减张不只是美容考量,而是改变细胞命运的上游变量[55,56,94]。
七、病理性瘢痕:当促纤维化状态被锁死
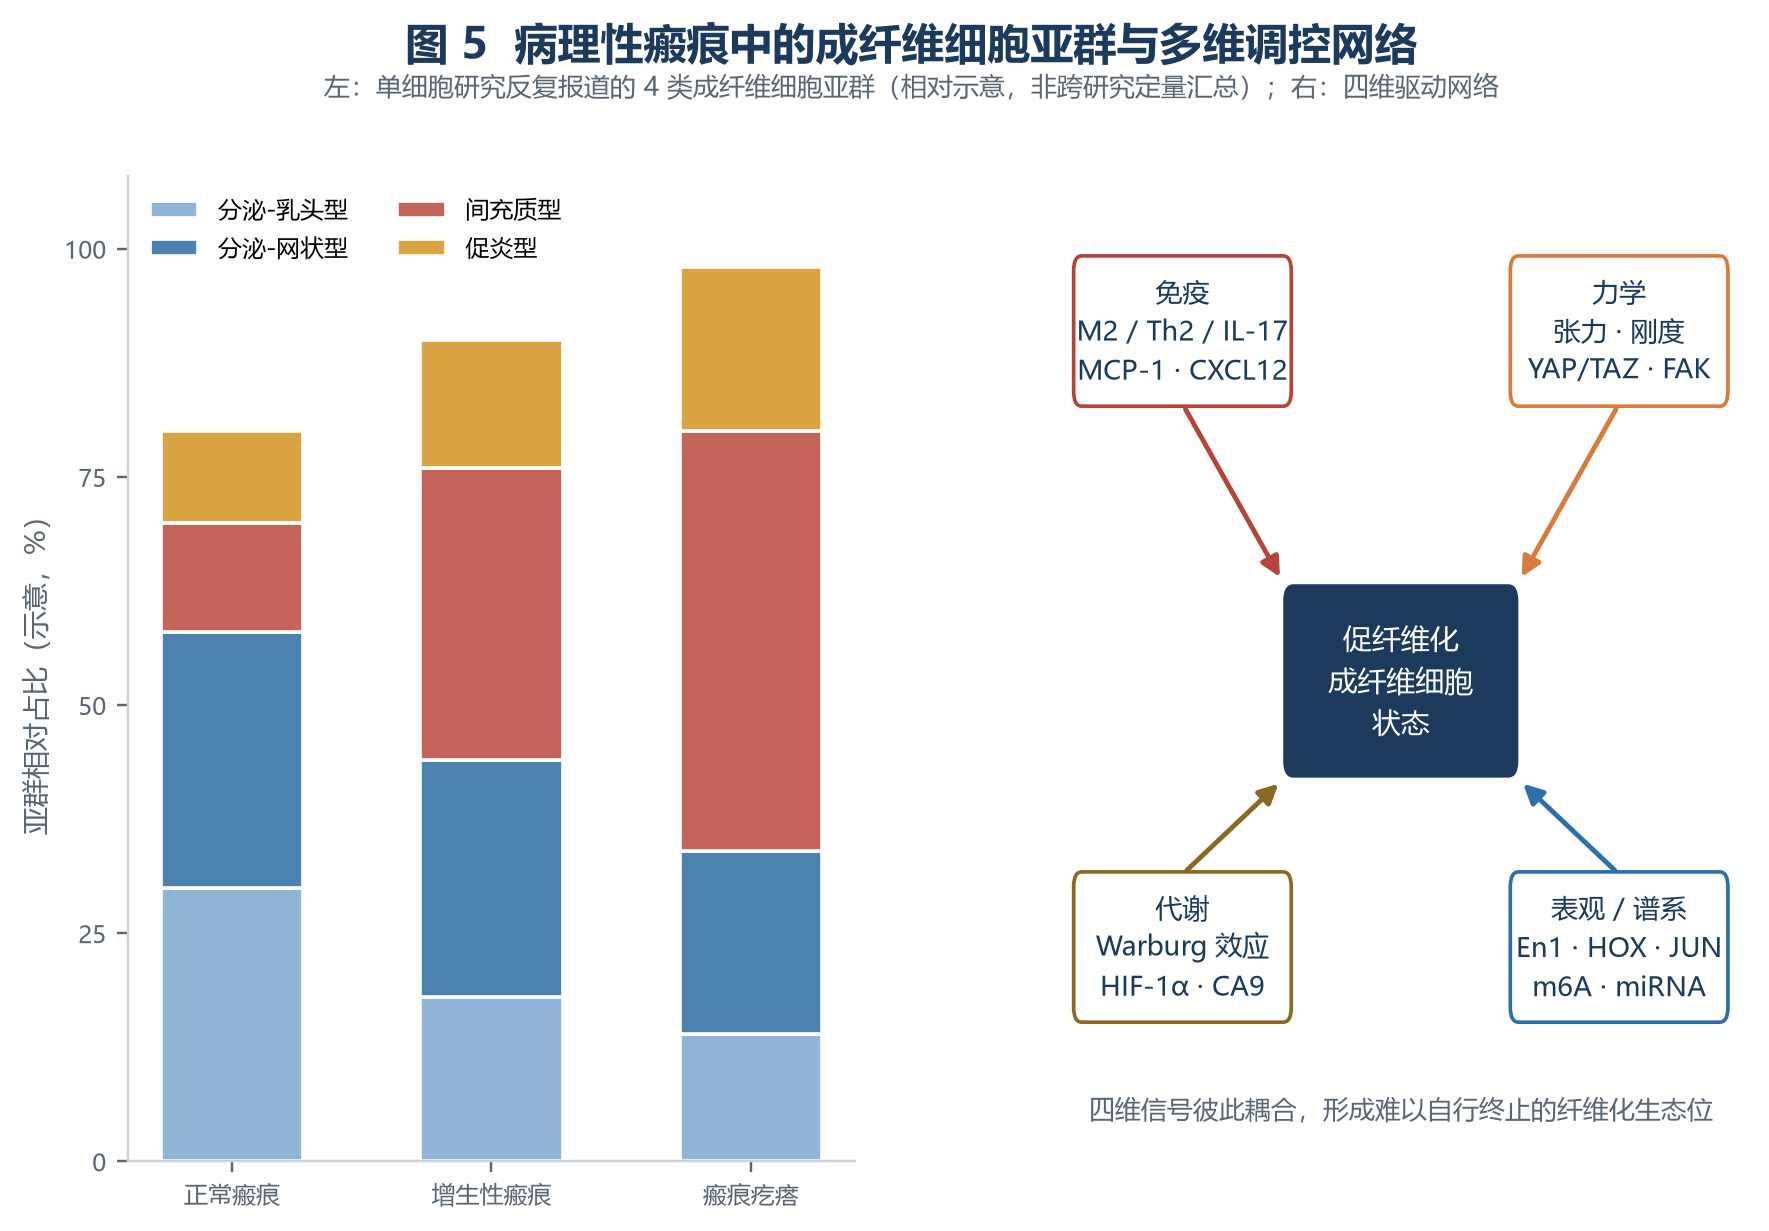
图 5 左:单细胞研究反复报道的四类成纤维细胞亚群(相对示意,非跨研究定量汇总);右:免疫、力学、代谢与表观/谱系四维耦合[24-27,29,30,65-68,74,90]。
7.1 临床边界与组织学基础
增生性瘢痕局限于原损伤范围、常随时间部分消退,瘢痕疙瘩则超出原边界呈侵袭性生长且极少自发消退、切除后复发率高[79,80,82]。二者共同的分子底盘是 TGF-β、Integrin–FAK 与 Wnt/β-catenin 通路异常、ECM 过度沉积与炎症延长[79,80];现有手术、激素与激光治疗受限于复发率与疗效波动[79]。组织学上,网状真皮内紊乱 ECM 与过度的纤维增殖性胶原反应是共同起点[82]。对整形外科医生而言,部位(前胸、肩背、耳垂)、张力方向与全身炎症状态共同构成风险背景[56,74,82]。
7.2 单细胞图谱:间充质型扩增是最一致的发现
Deng 等 2021 年对瘢痕疙瘩的单细胞测序把成纤维细胞分为分泌-乳头型、分泌-网状型、间充质型与促炎型四群,其中间充质型显著扩增并主导胶原过表达,硬皮病中亦见该群增加,提示跨疾病共享机制[24]。Liu 等对 28 064 个细胞的分析得到 21 个簇、11 个谱系,发现成纤维细胞与血管内皮亚群同时扩张,TGF-β 与 Eph–ephrin 信号同时参与异常纤维化与血管生成,并提名 TWIST1、FOXO3、SMAD3[25]。2026 年的配对分区研究进一步把高细胞带定义为 ECM 型肌成纤维细胞主导、浸润带定义为免疫与内皮富集[29];同年另一研究确认瘢痕疙瘩中 TNFRSF9 阳性衰老成纤维细胞及其与神经细胞的通讯增强[30];YY1 被确认为增生性瘢痕成纤维细胞可塑性的关键转录因子[27]。
跨人群证据也终于出现:2026 年整合 8 项研究、112 位供者、147 份样本、487 293 个细胞的多数据集图谱显示,瘢痕疙瘩中血管内皮细胞与成纤维细胞比例普遍升高,且内皮扩张在亚洲与黑人群体相对白人更明显,成纤维细胞扩张亦存在族群差异[26]。这为”瘢痕疙瘩存在明显族群差异”这一临床观察提供了细胞学注脚,也警告单一人群单细胞研究的结论不可无条件外推。
*表 3 病理性瘢痕的关键机制、代表分子与证据性质*
| 机制维度 | 关键分子/细胞 | 主要证据 | 证据类型 |
|---|---|---|---|
| 亚群失衡 | 间充质型、促炎型、衰老型扩增 | [24,27,29,30] | 人组织单细胞 + 体外验证 |
| 力学—解剖 | 张力分布、HOX、YAP1/CD44、FAK | [47,48,52,55,56,91,94] | 有限元、动物模型、人组织 |
| 免疫偏斜 | M2/Th2、IL-4/13、IL-17、MCP-1、MMT | [47,69,74,90] | 动物 + 人组织 |
| 代谢重编程 | Warburg 效应、HIF-1α、Glut-1/CA9、YY1/HK2 | [65-68,90] | 人原代细胞 + 组织 |
| ECM 失衡 | TIMP-1、MMP-1/2/14、LOX 类交联、胶原Ⅰ | [59,60,79,91] | 敲低/敲除 + 人组织 |
| 表观/非编码 | m6A、DNA 甲基化、JUN–CD36、miRNA、lncRNA | [27,51,68,90] | 多组学 + 干预 |
| 衰老与凋亡抵抗 | p16、SASP、p53-pS15、TNFRSF9 | [30,62-64,95] | 单细胞 + senolytic 干预 |
| 神经—免疫交互 | 神经肽、TNFRSF9+ 细胞—神经通讯 | [30,61] | 单细胞推断 + 综述 |
7.3 免疫微环境:从”炎症延长”到具体回路
痤疮源性病理性瘢痕的研究给出一个清晰范式:感染诱发的炎症细胞直接分泌生长因子激活成纤维细胞,Th2 细胞经 IL-4/IL-13 促纤维化,而 Treg 分泌 IL-10 与 PGE2 抑制纤维化[74]。IL-17 可经 STAT3/HIF-1α 依赖通路造成瘢痕疙瘩成纤维细胞自噬功能障碍、炎症性细胞死亡与纤维化[66,74,90]。瘢痕疙瘩的整合性综述把免疫特征概括为 M2 样巨噬细胞极化、Th17/IL-17 轴激活与 CXCL12 等炎症因子网络维持的慢性低度炎症[90]。巨噬细胞—肌成纤维细胞转分化(MMT)经 TGF-β/Smad3 直接贡献 α-SMA 阳性细胞池[69],而 CD301b 阳性巨噬细胞经 IGF-1/PDGF-C 支持脂肪前体型肌成纤维细胞增殖[19,70]。这些回路说明,把巨噬细胞简单地二分 M1/M2 已不足以解释临床异质性。
7.4 缺氧与代谢重编程
瘢痕疙瘩内部因致密 ECM 与高细胞密度形成局部缺氧,HIF-1α 累积后放大纤维化信号、EMT、代谢改变,并与浸润性生长和放疗抵抗相关[66]。代谢上,瘢痕疙瘩成纤维细胞由氧化磷酸化转向有氧糖酵解(Warburg 效应),关键糖酵解酶、葡萄糖消耗与乳酸生成升高,而萎缩性瘢痕、增殖期瘢痕与增生性瘢痕成纤维细胞未见同样现象;糖酵解抑制剂 2-DG 对瘢痕疙瘩细胞活力的抑制强于正常成纤维细胞[65]。HIF-1α、Glut-1、CA9 在瘢痕疙瘩组织中共同升高,CA9 高表达细胞呈现衰老特征并参与局部炎症调节[67];NEDD4L–YY1 泛素化轴经 HK2 控制糖酵解与增殖迁移[68];2026 年从临床 RCT 回溯到机制的研究提示 ATRA 可经 HIC1 与 PCK1/2 重编程糖代谢、逆转肌成纤维细胞活化[89]。同年鉴定的纤维化逆转小分子 FR-1 则通过线粒体解偶联降低促纤维化肌成纤维细胞的 ATP 水平,抑制增殖与 α-SMA、下调胶原并诱导 MMP-1,且不造成曲安奈德样的皮肤萎缩与毛囊损伤[89]。代谢因此从”伴随现象”变成了可药靶的因果环节。
7.5 表观遗传、HOX 与非编码 RNA
除 JUN–CD36[51]、YY1[27,68]、TWIST1/SMAD3[25]、Gli2–Serpinh1[92] 等转录调控外,瘢痕疙瘩被描述为遗传易感(HLA-DRB1*15、HOX 家族、MUC4 等)、DNA 甲基化下降与 m6A 失衡、非编码 RNA 微调共同作用的网络[90];COL1A1 mRNA 的 m6A 修饰可稳定转录本促进 ECM 累积[90]。张力敏感的 HOX 差异表达把解剖部位记忆与体外牵张反应联系起来[52],为”为什么前胸和耳垂容易长疙瘩”提供了分子线索。Lumican 沿胎儿→成人→瘢痕疙瘩梯度递增并推动成纤维细胞向纤维化轨迹分化[96],提示 ECM 组分本身也是表观状态的输入。
7.6 从机制回到形态:胶原架构与侵袭性
上述所有通路最终收敛于 ECM 的产量与架构:TIMP-1 偏高、MMP 活性不足使Ⅰ型胶原降解受阻[59,60];LOX 类交联与平行排列的粗大胶原束提高刚度,刚度再经 CD44–YAP1 与整合素–FAK 反向维持促纤维化状态[47,79,91];致密 ECM 造成缺氧,缺氧驱动糖酵解与 HIF-1α,进一步促进浸润性生长[65-67,90]。浸润带中免疫与内皮富集、胶原疏松的微环境则允许成纤维细胞向原伤口外推进[29]。这一”基质—力学—代谢—免疫”闭环解释了瘢痕疙瘩为何既像良性肿瘤又像慢性创面,也解释了为何单纯切除极易复发。
八、从机制到临床:干预成纤维细胞的四个层次
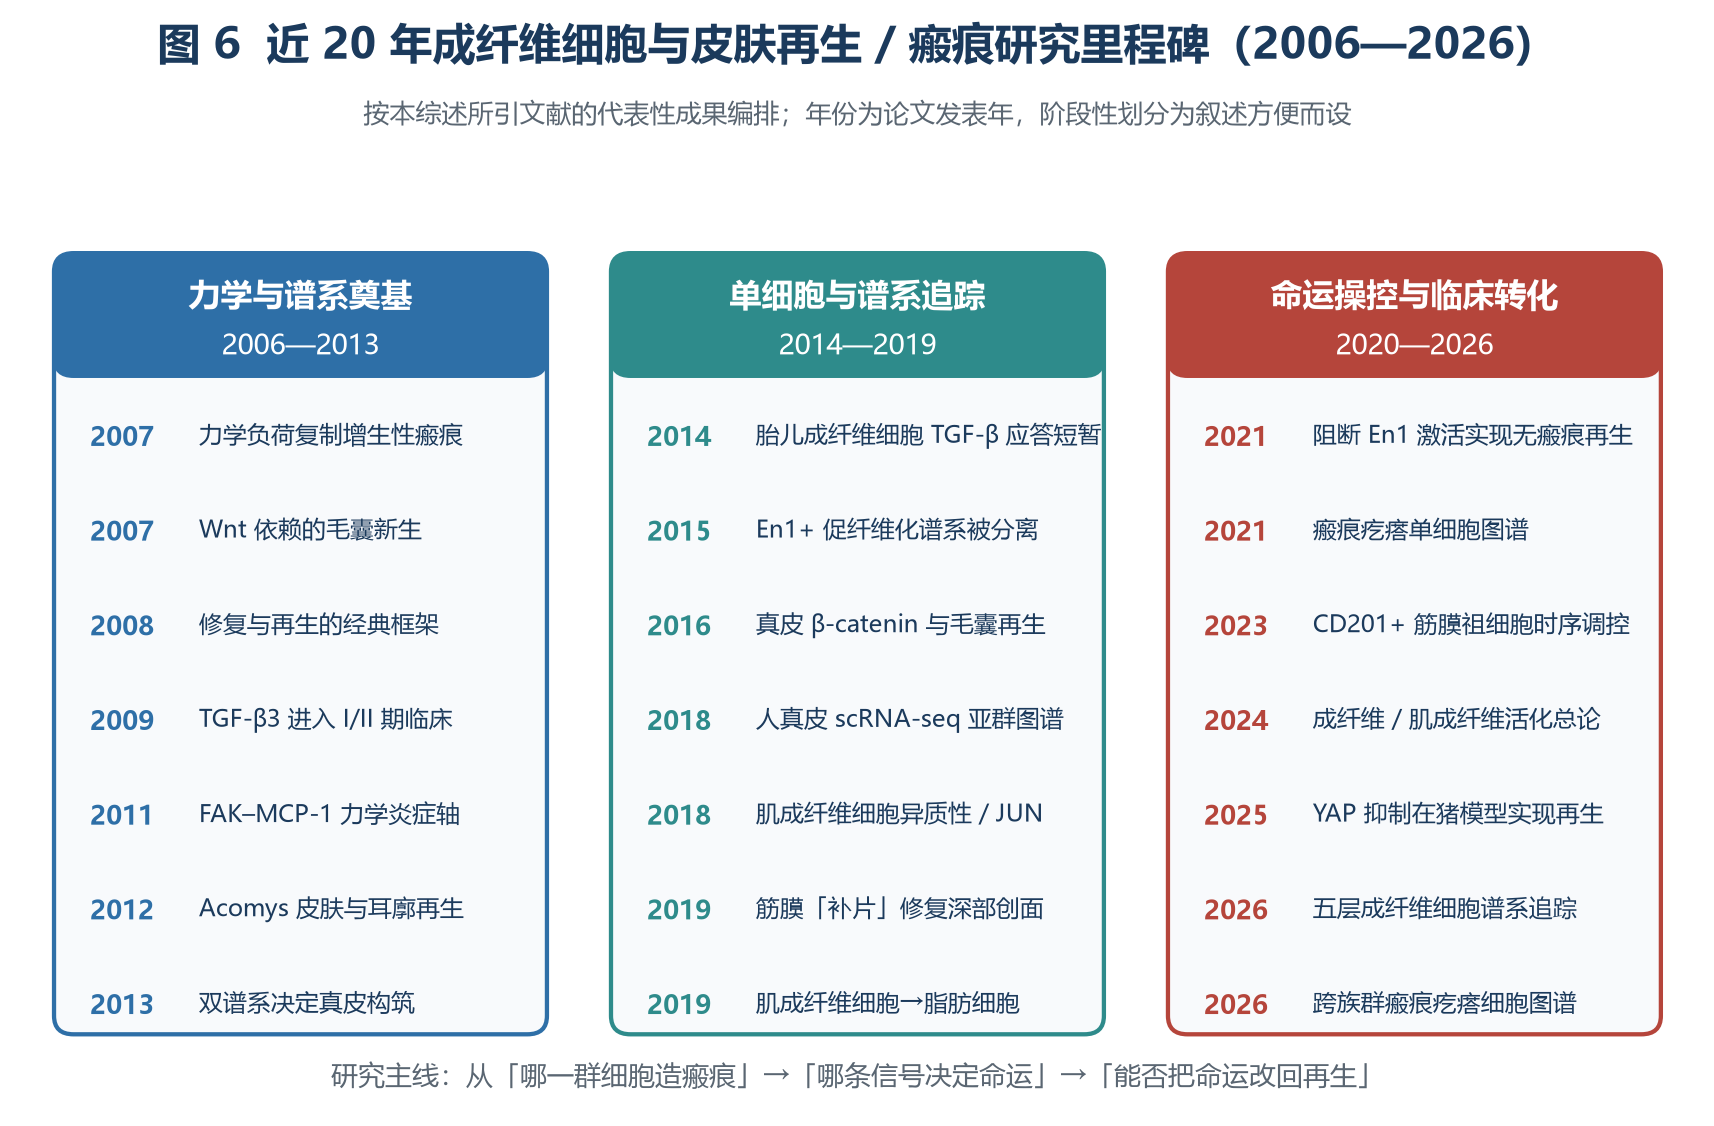
图 6 按本综述所引文献的代表性成果编排,年份为论文发表年;阶段性划分仅为叙述方便。主线是:从”哪一群细胞造瘢痕”到”哪条信号决定命运”,再到”能否把命运改回再生”[1,9,10,13,20,21,47,53,75]。
把二十年的机制进展与临床现实并排看,会发现一个耐人寻味的错位:我们对成纤维细胞命运的理解已经精细到单细胞和机械转导层面,但临床一线手段仍以经验性的力学管理与广谱抗增殖为主[79,80,82]。下表按作用层次把二者对应起来。
*表 4 干预成纤维细胞的策略分层、作用节点与证据状态*
| 层次 | 具体手段 | 主要作用节点 | 证据状态与代表文献 |
|---|---|---|---|
| 组织力学 | 筋膜下/皮下减张缝合、胶带、硅酮、压力衣、体位与活动管理 | 降低创缘张力 → 抑制 FAK/YAP 与 En1 激活 | 临床指南与有限元/临床经验[55,56,83,94] |
| 物理能量 | 剥脱性点阵 CO2/Er:YAG、PDL、激光辅助给药(LADD)、微针 | 重塑 ECM、造成可控损伤、提高药物透皮 | 小样本临床与综述[80,85,86] |
| 广谱抗增殖/抗炎 | 曲安奈德、5-FU、丝裂霉素 C、博来霉素、A 型肉毒毒素、冷冻、术后放疗 | 抑制成纤维细胞增殖与胶原合成、降低张力 | 长期临床使用,联合优于单用[80,82,84] |
| 通路靶向(已进临床) | 重组人 TGF-β3(avotermin) | 调整 TGF-β 异构体平衡 | 多项随机 II 期显示改善有限/不一致,未获批准[75-78] |
| 通路靶向(临床前) | verteporfin(YAP)、FAK 抑制剂、CD26/DPP4 抑制、JUN–CD36 阻断、siEn1、senolytics | 阻断命运分岔、清除病理亚群 | 小鼠→猪→人异种移植递进[10,20,51,53,57,58,64,88,94] |
| 代谢/ECM 靶向 | 2-DG 类糖酵解抑制、FR-1 线粒体解偶联、TIMP-1 siRNA、MMP 调节 | 切断能量供应、恢复胶原降解 | 原代细胞与动物模型[59,60,65,89] |
| 细胞与基质替代 | 真皮再生模板、脂肪移植/dWAT、间充质基质细胞及其外泌体、FMOD/SLI-F06 | 提供胎儿样或诱导性基质、重建 niche | 大动物临床前与早期临床[41-46,87] |
| 时序递送 | 核—壳微针、温敏应力遮蔽水凝胶、纳米凝胶 | 按炎症/增殖/重塑时相分段给药 | 动物模型[54,57,58] |
8.1 力学层:最古老也最被低估的靶向治疗
Ogawa 等的有限元分析显示瘢痕疙瘩边缘皮肤张力高、中心张力低,据此发展出筋膜下/皮下减张缝合与皮瓣重建,配合手术、术后放疗、激素注射、激光与硅酮的综合流程,使异常瘢痕复发率显著下降[56]。国际专家组的实用指南把”术前—术中—术后即刻”的风险最小化措施(减少皮肤张力、胶带、保湿、紫外线防护)列为所有瘢痕的通用基础,并把硅酮片/凝胶定为增生性瘢痕与瘢痕疙瘩的一线预防与治疗[83]。Yagmur 等从机械感受器角度解释压力衣、封闭敷料、胶带与硅酮的共同机制,指出这些表面物理作用最终通过 mechanotransduction 影响成纤维细胞[55]。2024 年的临床综述同样把降低病灶张力、减少炎症列为预防核心,并认为 A 型肉毒毒素在部分比较中优于 5-FU 与激素注射[82]。把这些经验与 2021 年后的 YAP/En1 机制对读,可以说减张缝合本质上是一种”命运干预”,只是它在分子机制被阐明之前就已被临床采用[20,56,94]。
8.2 药物与物理治疗:作用终点都落在成纤维细胞
曲安奈德仍是病理性瘢痕的一线注射药物;与 5-FU 或 A 型肉毒毒素的联合注射较单用显示更好疗效,点阵 CO2/Er:YAG、PDL、微针与 CO2 疗法作为辅助手段在小样本研究中结果可期[80]。抗有丝分裂药物(激素、5-FU、丝裂霉素 C、博来霉素)主要靶向瘢痕组织内的成纤维细胞,早期与联合治疗优于延迟单用[84]。点阵 CO2 激光的机制被归纳为可控热损伤后的胶原重塑与成纤维细胞应答[85];激光辅助给药(LADD)已与激素、肉毒毒素、5-FU、光动力、干细胞、PRP 等组合用于瘢痕,随机对照结果并不一致[86]。2023 年与 2024 年的两篇临床综述与 2024 年家庭医学综述提供了较完整的治疗谱系与分层建议[80,81,82];2026 年的系统综述同样强调高复发率与缺乏统一治疗标准[79,82]。
avotermin 的经验值得单独复盘。 2009 年 Lancet 报道三项双盲安慰剂对照 I/II 期研究:在 1 cm 全层切口两侧皮内给予重组人 TGF-β3,部分剂量组 6—12 个月瘢痕外观改善[75];2011 年又有瘢痕修复手术、大隐静脉剥脱术等 II 期试验显示一定改善[76,77],药物开发综述将其定位为首个”预防性抗瘢痕”新药类别[78]。但后续更大样本试验未能确立稳健获益,该药未获批上市,至今仍无专门获批用于预防或减少瘢痕的药物或生物制品[87]。教训并不否定 TGF-β3 生物学,而是提示:单一时点、单一因子、以 6—12 个月肉眼外观为主要终点的策略,很难对抗一个由力学、免疫、代谢与谱系共同维持的系统[6,79,87]。
8.3 分子靶向:从”抑制”走向”重编程”
近五年最值得关注的变化是目标函数的改变——不再只求”少长胶原”,而是求”换一种愈合结局”。除前述 YAP 抑制、siEn1、JUN–CD36、DPP4 与 FAK 轴外[10,20,51,53,88,94],还有几条互补路线:
– 胎儿样状态诱导:FMOD 及其衍生肽 SLI-F06 使成人真皮成纤维细胞获得胎儿样特征,在从小鼠到红杜洛克猪的多物种模型改善瘢痕外观与抗张强度,并完成临床前安全性评估[87]。
– 纤维化逆转小分子:FR-1 经转录组指导筛选得到,通过线粒体解偶联降低促纤维化肌成纤维细胞 ATP,抑制增殖与 α-SMA、下调胶原并诱导 MMP-1;与曲安奈德不同,不引起皮肤萎缩与毛囊损伤,并在患者来源瘢痕疙瘩外植体与异种移植中显示转化潜力[89]。
– 清除病理亚群:FOXO4-DRI 诱导瘢痕疙瘩衰老成纤维细胞凋亡[64];senolytic 思路与”早期衰老有益、晚期衰老有害”的时相依赖相呼应[62,63,95]。
– 恢复 ECM 降解:TIMP-1 siRNA、MMP14/MMP3 调节与胶原交联干预[59,60,91]。
– 时序与局部递送:核—壳微针按愈合阶段程序化释放,兼顾早期抗感染/抗炎与后期阻断 En1[57];verteporfin 纳米凝胶实现成纤维细胞靶向并加速再上皮化[58];温敏收缩水凝胶以物理方式屏蔽应力集中[54]。
这些策略的共同方法论是:用转录组/单细胞定义目标状态,用递送系统保证时相,用大动物与人源组织验证,而不是只在大鼠或二维细胞里看 α-SMA 下降[26,53,87,89]。
8.4 细胞、脂肪与生物材料
真皮再生模板/真皮替代物通过提供接近生理的胶原—弹性蛋白支架减少收缩与瘢痕[41,87 相关材料见参考文献第 87 条];脂肪移植改善瘢痕质地的经验可由 dWAT 与成纤维细胞共享前体、脂肪细胞去分化/转分化、以及脂肪细胞对免疫与再上皮化的调节来解释[41-46]。间充质基质细胞及其外泌体、羊膜制品、富血小板制品等则主要通过旁分泌调节炎症与成纤维细胞表型[80,87]。2026 年的研究甚至利用糖胺聚糖诱导巨噬细胞重编程,主动建立促再生的巨噬细胞—成纤维细胞对话[73]。这些方向的共同短板是:细胞来源、制备批次、存活时间与作用归属难以标准化,很多效应最终仍要回到”宿主自身成纤维细胞被如何重编程”这一问题上[7,72]。
8.5 转化瓶颈
1. 物种差异:小鼠皮肤松弛、有肉膜层、以收缩闭合为主,与人类差异大;红杜洛克猪与人源异种移植模型应成为临床前标配[53,87]。
2. 时窗:En1 激活发生在增殖期早期,verteporfin 在猪模型伤后一次给药即有效[53,57];错过窗口后,目标应从”阻止命运转换”切换为”逆转已建立的纤维化”[3,89]。
3. 终点:视觉瘢痕评分、POSAS/VSS 等量表、组织学胶原架构、抗张强度、附属器再生与患者报告结局并不等价;真正的”再生”需要结构与功能双重证据[20,53,75,77]。
4. 复发与异质性:族群、部位、年龄、张力与免疫背景均影响亚群构成[19,26,29,52,70,95],单一靶点难以覆盖全部患者。
5. 安全性:YAP、TGF-β、FAK、糖代谢都是广泛表达的核心通路,长期局部抑制对正常再上皮化、毛囊与免疫监视的影响需要系统评估[4,89,94]。
九、争议与尚未解决的问题
一,谱系与状态何者为因。 En1 历史阳性细胞是”天生致纤维化”,还是任何成纤维细胞在高张力下都可被招募进入同一状态?谱系追踪支持稳定的发育边界[10,11,93],但 Mascharak 等证明 ENF 可在成人创面新激活 En1[20],2026 年的谱系综述把这一转换视为发育程序的再现[93]。两者可能并存:存在倾向性谱系,也存在状态可塑性,但相对贡献尚未定量。
二,单细胞亚群命名能否统一。 人真皮研究中已有”2 大群 + 5 小群”[13]、”至少 4 群”[14]、”6 个簇且经典标志物不具簇特异性”[15]、”瘢痕 4 群”[24]、”创面 12 簇”[18] 等不同划分;标志物在培养中丢失[14,26],跨平台整合与空间定位仍是难点[26,28,29]。
三,衰老是敌是友。 早期衰老细胞经 PDGF-AA 加速闭合[63],CCN1 诱导的肌成纤维细胞衰老是纤维化自限机制[62],而瘢痕疙瘩中 p16/SASP 阳性细胞与凋亡抵抗、侵袭性相关[30,64,95]。senolytics 的给药时相因此可能决定成败。
四,肌成纤维细胞能否真正”去分化”或转分化。 肌成纤维细胞→脂肪细胞重编程有谱系追踪与单细胞证据[18,45,46],也有研究把髓系来源、MMT 与脂肪前体来源并列[19,69];这些转化在人体组织中的发生频率与功能意义仍不清楚。
五,Wnt/β-catenin 的方向性矛盾。 表皮 Wnt 激活促进毛囊新生[31],真皮成纤维细胞中抑制 β-catenin 反而增强再生[38],长期 Wnt 激活又与纤维化相关[39]。区室、时相与剂量必须分开讨论。
六,力学干预的最优剂量与时机。 减张有效[55,56,83],但”完全无力”是否影响必要的收缩与闭合、应力遮蔽到何种程度最优、不同部位的目标张力是多少,均缺乏量化依据[54,94]。
七,临床前”无瘢痕”如何定义。 许多研究报告”scarless”,但评价多基于小鼠初创面外观与胶原排列;真正的再生应包括毛囊、皮脂腺、dWAT、神经血管与力学强度的恢复[20,32,33,53]。红杜洛克猪与人异种移植的结果[53]因此尤其重要。
八,为何 avotermin 未能转化成功。 机制清晰、早期临床阳性[75-78],却未获批。是剂量/时窗、终点选择、患者异质性,还是 TGF-β3 单因子不足以对抗系统级反馈?这一复盘对整个领域都有价值[6,87]。
九,纤维化记忆能否被擦除。 表观遗传修饰与基质正反馈使促纤维化状态具有持续性[4,90,91],FR-1 类”纤维化逆转”分子[89]与 siEn1 类谱系重编程[88]提供了概念验证,但长期稳定性与安全性未知。
十、结论与展望
近二十年的证据把成纤维细胞从”胶原工厂”重新定义为皮肤修复结局的决策细胞。它同时承担四项互相牵制的任务:感知组织力学与 ECM 状态、塑造免疫微环境、合成并降解基质、以及在特定 niche 中支持附件再生。生理性修复依赖这套程序按时间顺序展开并准时终止;增生性瘢痕与瘢痕疙瘩则是力学正反馈、免疫偏斜、代谢重编程、表观锁定与清除失败共同造成的”状态锁死”。
对临床实践,可归纳为三条可操作的判断。第一,张力是上游变量,从切口设计、分层减张缝合到术后胶带/硅酮与体位管理,其价值不只是外观,而是影响 En1–YAP 命运分岔[20,53,55,56,83,94]。第二,时间是第二变量,炎症期、增殖期与重塑期的干预目标不同:早期阻断命运转换,晚期促进降解与清除病理亚群[57,62-64,89]。第三,评价必须升维,从”瘢痕平不平”转向”结构、附件、力学与患者报告结局”的复合终点[20,53,75,87]。
对未来研究,最值得投入的方向是:以谱系追踪 + 空间多组学 + 人源组织验证建立统一的成纤维细胞状态图谱[23,26,28,29];在红杜洛克猪与人异种移植模型中做时窗与剂量学[53,87];把”重编程”而非”抑制”作为药物设计目标[88,89];以及按族群、部位、年龄与张力背景做患者分层[19,26,52,70,95]。如果 2021 年”阻断 En1 激活即可再生皮肤”[20]与 2025 年”大动物一次性给药实现再生”[53]能够在人体重复,整形外科处理创面的基本逻辑将从”尽快封闭、尽量少留痕”改写为”主动选择愈合结局”。这既是机制研究的终点,也是下一轮临床研究的起点。
参考文献
1. Gurtner GC, Werner S, Barrandon Y, Longaker MT. Wound repair and regeneration. Nature. 2008. PMID: 18480812. DOI: 10.1038/nature07039.
2. Wynn TA, Ramalingam TR. Mechanisms of fibrosis: therapeutic translation for fibrotic disease. Nat Med. 2012. PMID: 22772564. DOI: 10.1038/nm.2807.
3. Henderson NC, Rieder F, Wynn TA. Fibrosis: from mechanisms to medicines. Nature. 2020. PMID: 33239795. DOI: 10.1038/s41586-020-2938-9.
4. Younesi FS, Hinz B. Fibroblast and myofibroblast activation in normal tissue repair and fibrosis. Nat Rev Mol Cell Biol. 2024. PMID: 38589640. DOI: 10.1038/s41580-024-00716-0.
5. Schuster R, Younesi F, Ezzo M, Hinz B. The Role of Myofibroblasts in Physiological and Pathological Tissue Repair. Cold Spring Harb Perspect Biol. 2023. PMID: 36123034. DOI: 10.1101/cshperspect.a041231.
6. Moretti L, Stalfort J, Barker TH, Abebayehu D. The interplay of fibroblasts, the extracellular matrix, and inflammation in scar formation. J Biol Chem. 2022. PMID: 34953859. DOI: 10.1016/j.jbc.2021.101530.
7. Yang X, Schwabe RF. Fibroblasts: a diverse population of cells balancing homeostasis, wound healing, regeneration, inflammation, fibrosis, and cancer across organs. JCI Insight. 2026. PMID: 42417164. DOI: 10.1172/jci.insight.202529.
8. Galati A, Gallo RL, Cavagnero KJ. Multifaceted Roles of Dermal Fibroblasts in Skin Health and Disease. Dermatol Surg. 2025. PMID: 40864847. DOI: 10.1097/dss.0000000000004668.
9. Driskell RR, Watt FM. Distinct fibroblast lineages determine dermal architecture in skin development and repair. Nature. 2013. PMID: 24336287. DOI: 10.1038/nature12783.
10. Rinkevich Y, Longaker MT. Skin fibrosis. Identification and isolation of a dermal lineage with intrinsic fibrogenic potential. Science. 2015. PMID: 25883361. DOI: 10.1126/science.aaa2151.
11. Jiang D, Rinkevich Y. Two succeeding fibroblastic lineages drive dermal development and the transition from regeneration to scarring. Nat Cell Biol. 2018. PMID: 29593327. DOI: 10.1038/s41556-018-0073-8.
12. Rognoni E, Watt FM. Fibroblast state switching orchestrates dermal maturation and wound healing. Mol Syst Biol. 2018. PMID: 30158243. DOI: 10.15252/msb.20178174.
13. Tabib T, Lafyatis R. SFRP2/DPP4 and FMO1/LSP1 Define Major Fibroblast Populations in Human Skin. J Invest Dermatol. 2018. PMID: 29080679. DOI: 10.1016/j.jid.2017.09.045.
14. Philippeos C, Watt FM. Spatial and Single-Cell Transcriptional Profiling Identifies Functionally Distinct Human Dermal Fibroblast Subpopulations. J Invest Dermatol. 2018. PMID: 29391249. DOI: 10.1016/j.jid.2018.01.016.
15. Vorstandlechner V, Mildner M. Deciphering the functional heterogeneity of skin fibroblasts using single-cell RNA sequencing. FASEB J. 2020. PMID: 31930613. DOI: 10.1096/fj.201902001rr.
16. Xue M, Zhao R, March L, Jackson C. Dermal Fibroblast Heterogeneity and Its Contribution to the Skin Repair and Regeneration. Adv Wound Care (New Rochelle). 2022. PMID: 33607934. DOI: 10.1089/wound.2020.1287.
17. Woodley DT. Distinct Fibroblasts in the Papillary and Reticular Dermis: Implications for Wound Healing. Dermatol Clin. 2017. PMID: 27890241. DOI: 10.1016/j.det.2016.07.004.
18. Guerrero-Juarez CF, Plikus MV. Single-cell analysis reveals fibroblast heterogeneity and myeloid-derived adipocyte progenitors in murine skin wounds. Nat Commun. 2019. PMID: 30737373. DOI: 10.1038/s41467-018-08247-x.
19. Shook BA, Horsley V. Myofibroblast proliferation and heterogeneity are supported by macrophages during skin repair. Science. 2018. PMID: 30467144. DOI: 10.1126/science.aar2971.
20. Mascharak S, Longaker MT. Preventing Engrailed-1 activation in fibroblasts yields wound regeneration without scarring. Science. 2021. PMID: 33888614. DOI: 10.1126/science.aba2374.
21. Correa-Gallegos D, Rinkevich Y. Patch repair of deep wounds by mobilized fascia. Nature. 2019. PMID: 31776510. DOI: 10.1038/s41586-019-1794-y.
22. Correa-Gallegos D, Rinkevich Y. CD201+ fascia progenitors choreograph injury repair. Nature. 2023. PMID: 37968392. DOI: 10.1038/s41586-023-06725-x.
23. Guo Z, He L. Skin fibroblast lineage tracing reveals layer-specific cooperation in wound repair. Cell Stem Cell. 2026. PMID: 42880288. DOI: 10.1016/j.stem.2026.09.010.
24. Deng CC, Yang B. Single-cell RNA-seq reveals fibroblast heterogeneity and increased mesenchymal fibroblasts in human fibrotic skin diseases. Nat Commun. 2021. PMID: 34140509. DOI: 10.1038/s41467-021-24110-y.
25. Liu X, Long X. Single-Cell RNA-Sequencing Reveals Lineage-Specific Regulatory Changes of Fibroblasts and Vascular Endothelial Cells in Keloids. J Invest Dermatol. 2022. PMID: 34242659. DOI: 10.1016/j.jid.2021.06.010.
26. Alkouz Z, Yang B. A multi-dataset single-cell meta-analysis of human keloid skin across Asian, Black and White populations reveals endothelial and mesenchymal programs linked to ethnic disparities. Front Med (Lausanne). 2026. PMID: 42540716. DOI: 10.3389/fmed.2026.1751725.
27. Yu Q, Xiao R. Single-cell transcriptomic profiling identifies YY1 as a key regulator of fibroblast plasticity in hypertrophic scar formation. Burns Trauma. 2026. PMID: 42583611. DOI: 10.1093/burnst/tkag027.
28. Morioka N, Ganier C, Watt FM. Fetal fibroblast heterogeneity defines dermal architecture during human embryonic skin development. J Invest Dermatol. 2025. PMID: 39880186. DOI: 10.1016/j.jid.2024.12.027.
29. Cao Y, Wang L. Immune-dominated cellular heterogeneity and stromal plasticity in keloid infiltrating and hypercellular zones revealed by single-cell RNA sequencing. Front Immunol. 2026. PMID: 42433363. DOI: 10.3389/fimmu.2026.1873878.
30. Ni T, Wang M. Single-cell RNA-seq reveals increased TNFRSF9+ senescent fibroblasts and enhanced crosstalk between TNFRSF9+ fibroblasts and neural cells in keloids. Burns. 2026. PMID: 42150394. DOI: 10.1016/j.burns.2026.108063.
31. Ito M, Cotsarelis G. Wnt-dependent de novo hair follicle regeneration in adult mouse skin after wounding. Nature. 2007. PMID: 17507982. DOI: 10.1038/nature05766.
32. Seifert AW, Maden M. Skin shedding and tissue regeneration in African spiny mice (Acomys). Nature. 2012. PMID: 23018966. DOI: 10.1038/nature11499.
33. Matias Santos D, Tiscornia G. Ear wound regeneration in the African spiny mouse Acomys cahirinus. Regeneration (Oxf). 2016. PMID: 27499879. DOI: 10.1002/reg2.50.
34. Kishi K, Okabe K, Shimizu R, Kubota Y. Fetal skin possesses the ability to regenerate completely: complete regeneration of skin. Keio J Med. 2012. PMID: 23324304. DOI: 10.2302/kjm.2011-0002-ir.
35. Walraven M, Ulrich MM. Altered TGF-beta signaling in fetal fibroblasts: what is known about the underlying mechanisms?. Wound Repair Regen. 2014. PMID: 24134669. DOI: 10.1111/wrr.12098.
36. Gawronska-Kozak B. Scarless skin wound healing in FOXN1 deficient (nude) mice is associated with distinctive matrix metalloproteinase expression. Matrix Biol. 2011. PMID: 21539913. DOI: 10.1016/j.matbio.2011.04.004.
37. Gay D, Cotsarelis G. Fgf9 from dermal gammadelta T cells induces hair follicle neogenesis after wounding. Nat Med. 2013. PMID: 23727932. DOI: 10.1038/nm.3181.
38. Rognoni E, Driskell RR. Inhibition of beta-catenin signalling in dermal fibroblasts enhances hair follicle regeneration during wound healing. Development. 2016. PMID: 27287810. DOI: 10.1242/dev.131797.
39. Lim CH, Ito M. Hedgehog stimulates hair follicle neogenesis by creating inductive dermis during murine skin wound healing. Nat Commun. 2018. PMID: 30464171. DOI: 10.1038/s41467-018-07142-9.
40. Gong L, Xu XG, Li YH. Embryonic-like regenerative phenomenon: wound-induced hair follicle neogenesis. Regen Med. 2018. PMID: 30255731. DOI: 10.2217/rme-2018-0028.
41. Kruglikov IL, Scherer PE. Dermal Adipocytes: From Irrelevance to Metabolic Targets?. Trends Endocrinol Metab. 2016. PMID: 26643658. DOI: 10.1016/j.tem.2015.11.002.
42. Zhang Z, Scherer PE. Dermal adipose tissue has high plasticity and undergoes reversible dedifferentiation in mice. J Clin Invest. 2019. PMID: 31503545. DOI: 10.1172/jci130239.
43. Li Y, Long J, Zhang Z, Yin W. Insights into the unique roles of dermal white adipose tissue (dWAT) in wound healing. Front Physiol. 2024. PMID: 38465261. DOI: 10.3389/fphys.2024.1346612.
44. Wu Z, Wu Y. Dermal white adipose tissue: A new modulator in wound healing and regeneration. Regen Ther. 2024. PMID: 39717110. DOI: 10.1016/j.reth.2024.11.015.
45. Teng YY, Yuan FL. Novel prospects for scarless wound healing: The roles of myofibroblasts and adipocytes. J Cell Mol Med. 2022. PMID: 36106529. DOI: 10.1111/jcmm.17535.
46. Horsley V. Follow the science: How fat cells taught us about scarring and ECM homeostasis. Matrix Biol. 2025. PMID: 41407130. DOI: 10.1016/j.matbio.2025.12.003.
47. Wong VW, Gurtner GC. Focal adhesion kinase links mechanical force to skin fibrosis via inflammatory signaling. Nat Med. 2011. PMID: 22157678. DOI: 10.1038/nm.2574.
48. Aarabi S, Gurtner GC. Mechanical load initiates hypertrophic scar formation through decreased cellular apoptosis. FASEB J. 2007. PMID: 17504973. DOI: 10.1096/fj.07-8218com.
49. Lichtman MK, Otero-Vinas M, Falanga V. Transforming growth factor beta (TGF-beta) isoforms in wound healing and fibrosis. Wound Repair Regen. 2016. PMID: 26704519. DOI: 10.1111/wrr.12398.
50. Penn JW, Grobbelaar AO, Rolfe KJ. The role of the TGF-beta family in wound healing, burns and scarring: a review. Int J Burns Trauma. 2012. PMID: 22928164.
51. Griffin MF, Longaker MT. JUN promotes hypertrophic skin scarring via CD36 in preclinical in vitro and in vivo models. Sci Transl Med. 2021. PMID: 34516825. DOI: 10.1126/scitranslmed.abb3312.
52. Kang M, Shin JH. Tension-sensitive HOX gene expression in fibroblasts for differential scar formation. J Transl Med. 2025. PMID: 39930512. DOI: 10.1186/s12967-025-06191-1.
53. Mascharak S, Longaker MT. Inhibiting mechanotransduction prevents scarring and yields regeneration in a large animal model. Sci Transl Med. 2025. PMID: 39970235. DOI: 10.1126/scitranslmed.adt6387.
54. Chen Q, Zhao C. A Skin Stress Shielding Platform Based on Body Temperature-Induced Shrinking of Hydrogel for Promoting Scar-Less Wound Healing. Adv Sci (Weinh). 2024. PMID: 39283032. DOI: 10.1002/advs.202306018.
55. Yagmur C, Akaishi S, Ogawa R, Guneren E. Mechanical receptor-related mechanisms in scar management: a review and hypothesis. Plast Reconstr Surg. 2010. PMID: 20375759. DOI: 10.1097/prs.0b013e3181df715d.
56. Ogawa R, Hyakusoku H. Clinical applications of basic research that shows reducing skin tension could prevent and treat abnormal scarring: the importance of fascial/subcutaneous tensile reduction sutures and flap surgery for keloid and hypertrophic scar reconstruction. J Nippon Med Sch. 2011. PMID: 21551963. DOI: 10.1272/jnms.78.68.
57. Zhang Y, Gu Z. Scarless wound healing programmed by core-shell microneedles. Nat Commun. 2023. PMID: 37301874. DOI: 10.1038/s41467-023-39129-6.
58. Chen K, Chen Y. Hyaluronic acid-modified and verteporfin-loaded polylactic acid nanogels promote scarless wound healing by accelerating wound re-epithelialization and controlling scar formation. J Nanobiotechnology. 2023. PMID: 37496007. DOI: 10.1186/s12951-023-02014-x.
59. Aoki M, Shimada T. siRNA knockdown of tissue inhibitor of metalloproteinase-1 in keloid fibroblasts leads to degradation of collagen type I. J Invest Dermatol. 2014. PMID: 24042342. DOI: 10.1038/jid.2013.396.
60. Kümper M, Zigrino P. Role of MMP3 and fibroblast-MMP14 in skin homeostasis and repair. Eur J Cell Biol. 2022. PMID: 36162272. DOI: 10.1016/j.ejcb.2022.151276.
61. Lebonvallet N, Girard D. New insights into the roles of myofibroblasts and innervation during skin healing and innovative therapies to improve scar innervation. Exp Dermatol. 2018. PMID: 29742295. DOI: 10.1111/exd.13681.
62. Jun JI, Lau LF. Cellular senescence controls fibrosis in wound healing. Aging (Albany NY). 2010. PMID: 20930261. DOI: 10.18632/aging.100201.
63. Demaria M, Campisi J. An essential role for senescent cells in optimal wound healing through secretion of PDGF-AA. Dev Cell. 2014. PMID: 25499914. DOI: 10.1016/j.devcel.2014.11.012.
64. Kong YX, Yan L. FOXO4-DRI induces keloid senescent fibroblast apoptosis by promoting nuclear exclusion of upregulated p53-serine 15 phosphorylation. Commun Biol. 2025. PMID: 39994346. DOI: 10.1038/s42003-025-07738-0.
65. Su Z, Chen Y. Warburg effect in keloids: A unique feature different from other types of scars. Burns. 2022. PMID: 33766430. DOI: 10.1016/j.burns.2021.03.003.
66. Qiu ZK, Wang XJ. Role of HIF-1alpha in pathogenic mechanisms of keloids. J Cosmet Dermatol. 2023. PMID: 36718786. DOI: 10.1111/jocd.15601.
67. Gao A, Zhang X. CA9-Positive Keloid Fibroblasts: Modulator of Local Inflammation Induced by the Hypoxic and Glycolysis-enhanced Microenvironment. Anticancer Res. 2025. PMID: 40425327. DOI: 10.21873/anticanres.17614.
68. Jin J, Xie F. NEDD4L Inhibits the Proliferation and Migration of Keloid Fibroblasts by Regulating YY1 Ubiquitination-Mediated Glycolytic Metabolic Reprogramming. Exp Dermatol. 2024. PMID: 39494931. DOI: 10.1111/exd.70008.
69. Jia Y, Qin Y, Yuan FL, Shen JH. Macrophage-to-Myofibroblast Transition Contributes to Cutaneous Scarring Formation Through the TGF-beta/Smad3 Signaling Pathways. Cell Biol Int. 2025. PMID: 39949174. DOI: 10.1002/cbin.70002.
70. Haas MR, Nguyen DV, Shook BA. Recovery of Altered Diabetic Myofibroblast Heterogeneity and Gene Expression Are Associated with CD301b+ Macrophages. Biomedicines. 2021. PMID: 34944568. DOI: 10.3390/biomedicines9121752.
71. Menon SN, McElwain DL. Modelling the interaction of keratinocytes and fibroblasts during normal and abnormal wound healing processes. Proc Biol Sci. 2012. PMID: 22628464. DOI: 10.1098/rspb.2012.0319.
72. Dasgupta B, Rinkevich Y. Stromal Niches Regulating Skin Immunity and Repair. Curr Top Microbiol Immunol. 2026. PMID: 42776246. DOI: 10.1007/82_2026_358.
73. Du Q, Mace K, Wong KFC, Lawler K, Kotowska A, AlRomaihi RA, Latif A, Hook AL, Ghaemmaghami AM.. Glycosaminoglycan-Induced Macrophage Reprogramming Orchestrates Pro-Regenerative Crosstalk with Fibroblasts. Acta Biomater. 2026. PMID: 43009078. DOI: 10.1016/j.actbio.2026.11.011.
74. Xu W, Zhang Z. Acne-induced pathological scars: pathophysiology and current treatments. Burns Trauma. 2024. PMID: 38585341. DOI: 10.1093/burnst/tkad060.
75. Ferguson MW, O’Kane S. Prophylactic administration of avotermin for improvement of skin scarring: three double-blind, placebo-controlled, phase I/II studies. Lancet. 2009. PMID: 19362676. DOI: 10.1016/s0140-6736(09)60322-6.
76. McCollum PT, Ferguson MW. Randomized phase II clinical trial of avotermin versus placebo for scar improvement. Br J Surg. 2011. PMID: 21618480. DOI: 10.1002/bjs.7438.
77. So K, Ferguson MWJ. Avotermin for scar improvement following scar revision surgery: a randomized, double-blind, within-patient, placebo-controlled, phase II clinical trial. Plast Reconstr Surg. 2011. PMID: 21701333. DOI: 10.1097/prs.0b013e318217429b.
78. Occleston NL, Ferguson MW. Discovery and development of avotermin (recombinant human transforming growth factor beta 3): a new class of prophylactic therapeutic for the improvement of scarring. Wound Repair Regen. 2011. PMID: 21793965. DOI: 10.1111/j.1524-475x.2011.00711.x.
79. Fang X, Xiao S. Hypertrophic Scarring and Keloids: Epidemiology, Molecular Pathogenesis, and Therapeutic Interventions. MedComm (2020). 2025. PMID: 41049267. DOI: 10.1002/mco2.70381.
80. Hameedi SG, Saulsbery A, Olutoye OO. The Pathophysiology and Management of Pathologic Scarring – A Contemporary Review. Adv Wound Care (New Rochelle). 2024. PMID: 38545753. DOI: 10.1089/wound.2023.0185.
81. Frech FS, Nouri K. Hypertrophic Scars and Keloids: Advances in Treatment and Review of Established Therapies. Am J Clin Dermatol. 2023. PMID: 36662366. DOI: 10.1007/s40257-022-00744-6.
82. Bailey J, Schwehr M, Beattie A. Management of Keloids and Hypertrophic Scars. Am Fam Physician. 2024. PMID: 39700364.
83. Monstrey S, Téot L. Updated scar management practical guidelines: non-invasive and invasive measures. J Plast Reconstr Aesthet Surg. 2014. PMID: 24888226. DOI: 10.1016/j.bjps.2014.04.011.
84. Wang XQ, Liu YK, Qing C, Lu SL. A review of the effectiveness of antimitotic drug injections for hypertrophic scars and keloids. Ann Plast Surg. 2009. PMID: 19887927. DOI: 10.1097/sap.0b013e3181978753.
85. Zhang L, Liu C, Li L. An Overview of the Mechanisms of Fractional CO2 Laser in Scar Treatment. Lasers Med Sci. 2026. PMID: 41766024. DOI: 10.1007/s10103-026-04846-z.
86. Muskat A, Kobets K. Laser-Assisted Drug Delivery in the Treatment of Scars, Rhytids, and Melasma: A Comprehensive Review of the Literature. Aesthet Surg J. 2022. PMID: 36325715. DOI: 10.1093/asj/sjac286.
87. Zheng Z, Soo C. Preclinical Efficacy and Safety Study of a Novel Dermal Fibroblast Modulating Drug, SLI-F06, in Cutaneous Wound Healing. MedComm (2020). 2026. PMID: 42253930. DOI: 10.1002/mco2.70761.
88. Xu X, Cheng J. Targeted Silencing of Engrailed-1 Reprograms Profibrotic Fibroblast Lineages for Scarless Wound Healing. Mol Ther. 2025. PMID: 40708196. DOI: 10.1016/j.ymthe.2025.07.031.
89. Chen CY, Zhao Y. Transcriptome-guided development of a fibrosis-reversal compound reduces skin scarring and allows regeneration via mitochondrial uncoupling. Cell Rep Med. 2026. PMID: 42155361. DOI: 10.1016/j.xcrm.2026.102821.
90. Liu M. A panoramic analysis of keloid pathogenesis: multidimensional network regulation of genetics-immunity-metabolism-mechanical force. Front Immunol. 2026. PMID: 42719615. DOI: 10.3389/fimmu.2026.1936809.
91. Chen L, Wu B. Collagen promotes PD-L1 overexpression in fibroblasts through binding to CD44 and activating YAP1 signaling during keloid formation. Sci Rep. 2026. PMID: 42350631. DOI: 10.1038/s41598-026-59337-6.
92. Ma R, Lei M. Gli2-serpinh1 drives fibroblast state transition during skin wound healing. NPJ Regen Med. 2026. PMID: 42448724. DOI: 10.1038/s41536-026-00483-w.
93. Niti A, Kouzi-Koliakou K, Michopoulou A. Fibroblast Lineage Switching as the Developmental Origin of Scarring and Target for Regenerative Healing. Biology (Basel). 2026. PMID: 41823836. DOI: 10.3390/biology15050409.
94. Kness-Knezinskis E, Gurtner GC. Translational approaches manipulating mechanobiology to promote scarless healing in humans. J Plast Reconstr Aesthet Surg. 2025. PMID: 40701926. DOI: 10.1016/j.bjps.2025.06.041.
95. Yin Y, Wang X. Prostaglandin E2-mediated aging microenvironment fuels pathogenic fibrosis in cesarean section scar defect. EMBO Mol Med. 2026. PMID: 42827157. DOI: 10.1038/s44321-026-00521-6.
96. Dou S, Liu W. Lumican-Mediated Fibroblast Differentiation in Skin Fibrosis. Matrix Biol. 2026. PMID: 41912056. DOI: 10.1016/j.matbio.2026.03.006.
说明:本文为描述性综述,所有引用均经 BioMCP 的 PubMed 通道检索并以 PMID 逐条核验;文内示意图与表格为作者依据原始文献重新绘制/编制,曲线与占比为趋势性示意,不代表定量合并结果。
相关专页:内减张技术专页 · 全量文章索引 · 医生主页 · 治疗案例记录
相关问答:疤痕增生期多久结束? · 疤痕可以完全消除吗? · 缝线疤痕多久变淡?时间线
关于本文:本文撰写与审核:吕开阳,执业医师,整形外科(主任医师),上海三甲医院。本站为个人科普站点,内容为医学教育材料,不构成对任何个体的诊疗建议;诊断与治疗方案须由具备资质的医师面诊确定,效果存在个体差异。本站不提供在线诊疗与首诊,就医请通过医院官方渠道挂号。沪ICP备2025119709号-1