发布于 2026-11-13 · 内容最后核查:2026-11-18 · 撰写与审核:吕开阳(执业医师,整形外科·主任医师,上海三甲医院)
免疫系统参与皮肤瘢痕增生机制的
描述性综述
近二十年(2006—2026)文献的证据梳理、机制整合与转化展望
主题范畴:增生性瘢痕 · 瘢痕疙瘩 · 固有免疫 · 适应性免疫 · 免疫—基质—神经—力学互作
文献来源:BioMCP 联合检索 PubMed / Europe PMC / PubTator3 / Semantic Scholar
文献时间范围:2006 年 1 月 — 2026 年 11 月
正文含 9 幅原创机制示意图、11 张证据表格、约 50 条可核查参考文献
编制日期:2026 年 11 月 13 日
本文为文献描述性综述,供学术交流与临床研究参考,不构成诊疗建议
目 录
摘 要
背景:增生性瘢痕与瘢痕疙瘩是创面愈合失控所致的皮肤纤维增生性疾病,传统研究多以成纤维细胞与胶原代谢为核心。近二十年证据显示,免疫系统并非仅仅是愈合早期的”清道夫”,而是贯穿启动、放大、锁定全过程的主导性调控网络。目的:对 2006—2026 年免疫系统参与皮肤瘢痕增生机制的文献进行描述性综述,整合细胞、介质、通路、空间与转化层面的证据。方法:以 BioMCP 为检索入口,联合 PubMed、Europe PMC、PubTator3 与 Semantic Scholar,围绕巨噬细胞极化、T 细胞亚群、肥大细胞、炎症小体、TGF-β、JAK/STAT、单细胞组学、神经免疫、免疫靶向治疗等主题分批检索,对关键文献逐条提取摘要并核对 PMID、年份与期刊。结果:共形成 12 章叙述,归纳出四条相互嵌套的机制链:①损伤相关分子模式(DAMP)与补体、微生物信号启动的固有免疫链;②以 M2 样巨噬细胞、Th2/Th17 偏移、调节性 T 细胞功能异常为特征的适应性免疫失衡链;③以 TGF-β/Smad、IL-6/JAK–STAT3、TLR/NF-κB–NLRP3、整合素/YAP–TAZ 与 HIF-1α 代谢重编程为核心的胞内汇聚链;④以细胞外基质硬化、神经肽—肥大细胞—瘙痒搔抓、心理应激为特点的正反馈锁定链。结论:病理性瘢痕更宜被视为一种”免疫调节失灵的慢性纤维化状态”而非单纯的成纤维细胞增殖性疾病;复发、瘙痒与治疗抵抗均可从免疫微环境持续活化得到解释。当前证据的主要短板是缺乏能复现人类免疫微环境的模型、单细胞研究样本量小且分区不一致、免疫生物标志物未标准化、以及靶向免疫干预多停留于临床前阶段。
关键词:增生性瘢痕;瘢痕疙瘩;免疫微环境;巨噬细胞极化;调节性 T 细胞;肥大细胞;TGF-β;NLRP3 炎症小体;单细胞转录组;神经免疫;免疫靶向治疗
一、引言
(一)临床问题与疾病负担
皮肤损伤后的修复几乎必然留下瘢痕,但当修复反应在强度或时程上失控,就可能形成隆起、质硬、伴疼痛瘙痒的病理性瘢痕。临床上通常区分两大类:增生性瘢痕(hypertrophic scar, HS)局限于原损伤范围内,常在数月至数年内部分自行软化;瘢痕疙瘩(keloid)则超出原伤口边界向周围正常皮肤浸润性生长,极少自发消退,切除后复发率高,具有一定的”类肿瘤”行为。烧伤、手术切口、痤疮、穿耳、疫苗接种与各类微小创伤均可成为诱因,其中深Ⅱ度以上烧伤后增生性瘢痕的发生率尤为可观。Fang 等在 2025 年的综合综述中指出,两类病变共享 TGF-β、整合素–FAK 与 Wnt/β-catenin 等分子通路,但临床行为与治疗反应差异显著,提示其背后存在尚未厘清的调控层级差异(PMID 41049267)。
真正影响患者生活质量的并不只是外观。瘙痒与疼痛在瘢痕疙瘩中极为常见,Hawash 等的综述专门讨论了这一被长期低估的症状维度,强调其机制同时涉及神经与免疫两条通路(PMID 34518894)。此外,关节部位瘢痕挛缩导致功能障碍,前胸、耳垂等暴露部位的病灶带来持续的心理社会负担。Grinis 等 2026 年提出的观点更进一层:难治性瘢痕的治疗失败无法仅用技术或力学因素解释,慢性低度炎症、神经源性炎症以及抑郁、焦虑、慢性心理应激构成的正反馈,可能是复发与抵抗的生物学基础(PMID 42121883)。由此,瘢痕从”整形外科的局部问题”转变为”皮肤作为神经—内分泌—免疫器官的系统性问题”。
现有治疗手段包括手术切除、病灶内糖皮质激素注射、5-氟尿嘧啶、放疗、激光、压力与硅胶治疗、冷冻与光动力等,但普遍存在疗效不稳定与高复发。2026 年发表的一项系统评价与荟萃分析专门评估了病灶内糖皮质激素单用或联合其他方案的疗效与安全性,反映出现有循证证据仍以联合方案比较为主,机制导向的分层治疗尚未建立(PMID 43005882)。这一治疗僵局,恰恰是近二十年免疫学机制研究迅速扩张的现实驱动力。
(二)范式转移:从成纤维细胞中心论到免疫中心论
二十世纪后期至本世纪初,瘢痕研究的主线是成纤维细胞:增殖速率、胶原合成与降解失衡、α-平滑肌肌动蛋白(α-SMA)阳性的肌成纤维细胞分化、凋亡抵抗、以及 TGF-β1 的强效促纤维作用。这一框架解释了大量体外现象,却难以回答若干临床问题:为什么同样的伤口在不同个体、不同部位结局迥异?为什么切除后原位复发?为什么瘙痒常先于或伴随瘢痕增大?为什么单纯抑制成纤维细胞增殖的药物难以根治?
转折点来自两条证据线。其一是免疫细胞浸润的定量与定性描述:Kidzeru 与 Bayat 2022 年针对隆起性皮肤瘢痕的系统综述指出,局部炎症程度与细胞外基质沉积量大致成比例,肥大细胞、巨噬细胞、淋巴细胞及相关细胞因子、趋化因子、抗体、转录因子乃至组织内淋巴样聚集物,均与真皮纤维化相关(PMID 36562321)。其二是 2021 年后密集出现的免疫学专论:Yu 与 Fu 明确批评既往研究”过分聚焦成纤维细胞与胶原紊乱而忽视免疫”,主张按免疫细胞分类重新梳理发病机制,并把复发与细胞间对话、炎症相关信号通路联系起来(PMID 34549462);Lee 与 Chen 2023 年在《Frontiers in Immunology》进一步提出,固有与适应性免疫共同调控瘢痕疙瘩成纤维细胞的异常行为,恢复免疫微环境调控的新型疗法已显示初步但不一致的疗效(PMID 37033989)。
2023 年 Zhang 等的综述用了一个更直接的判断:基于单细胞测序证据,瘢痕疙瘩内聚集大量巨噬细胞、肥大细胞与 T 淋巴细胞,”瘢痕疙瘩可能是一种炎症性皮肤病”,并把论述重心放在免疫细胞向成纤维细胞的信息传递与免疫治疗潜力上(PMID 37895153)。到 2026 年,Wu 与 Chen 已能把调节性 T 细胞、巨噬细胞、树突状细胞、髓源抑制细胞、CD8⁺ T 细胞与 NK 细胞分门别类地讨论,并提出瘢痕疙瘩可能存在”调节性细胞富集 + 细胞毒活性受损”的免疫抑制型微环境(PMID 41964275)。这一视角与肿瘤免疫学高度同构,也解释了为何病灶能持续逃避免疫清除并局部扩张。
| 本综述采用的核心命题:病理性瘢痕不是”成纤维细胞长得太多”,而是”免疫系统在应当关停时没有关停,并持续向基质细胞输出促纤维指令”。 |
|---|
(三)本文范围、检索策略与证据来源
本文为描述性综述(narrative / descriptive review),而非系统评价或荟萃分析。目标是尽可能完整地呈现机制图谱、证据类型与彼此矛盾之处,不对干预效果作定量合并。检索以 BioMCP 为统一入口,覆盖 PubMed、Europe PMC、PubTator3、Semantic Scholar 等数据源;时间下限设为 2006 年 1 月,上限为检索执行日(2026 年 11 月),即”近二十年”。检索按主题分批进行,主要关键词组合见表 1;对检索命中的关键文献逐条调取结构化记录(标题、作者、期刊、年份、DOI、PMID、摘要、文献类型、被引次数),并核对原文摘要中的实验设计与结论边界。
纳入优先级为:①直接讨论免疫细胞/免疫介质与皮肤瘢痕(HS、keloid、烧伤后瘢痕)机制的原创研究与综述;②提供关键机制链条的跨器官纤维化文献(如 IL-6、IL-10、NETs、免疫代谢),用于建立可迁移的机制假说并明确标注其外推性质;③单细胞/空间组学、孟德尔随机化、生物信息学等新方法学研究;④免疫相关治疗与生物材料的转化研究。排除:与皮肤瘢痕无关的器官纤维化文献(除非用于机制类比)、无免疫学内容的纯手术技术报道、以及仅有标题而无法核实摘要的记录。
表 1 检索主题与证据类型
| 检索主题 | 代表性关键词组合 | 主要命中证据类型与代表 PMID |
|---|---|---|
| 总体免疫机制 | immunological mechanisms / keloid / hypertrophic scar / immune dysregulation | 综述与机制整合:34549462、37033989、36562321、42121883、41964275、41367321 |
| 巨噬细胞 | macrophage polarization / M1 M2 / pathological scarring | 综述与单细胞:21281986、39352458、35278628、39450923、42433363 |
| T 细胞亚群 | Th17 / Treg / memory T / IL-10 / cutaneous scarring | 流式与过继转移:34238032、37867188、29194570、34506318、39872534、41733077 |
| 肥大细胞与神经免疫 | mast cell / pruritus / neuropeptide / granzyme B | scRNA-seq 与机制实验:34518894、38524141、39885984、35278628 |
| 固有免疫效应 | NETs / TLR9 / NF-κB / NLRP3 / complement | 功能实验与假说:36406661、24740698、38957662、41246307、35509434 |
| 细胞因子与通路 | IL-6 / JAK STAT3 / TGF-beta Smad / PI3K AKT mTOR | 机制综述:33959031、36147459、42074238、41424791、41180114 |
| 单细胞与空间组学 | single-cell RNA-seq / immune microenvironment / spatial | 图谱与分区研究:37293384、37587491、39872534、42433363、41583443 |
| 因果与标志物 | Mendelian randomization / immune-related signature / CCR5 | 生信与 MR:40013460、39014455、38476235、42296603 |
| 治疗与转化 | IL-10 / corticosteroid / hydrogel / Treg / exosome | 临床前与循证:24757588、34724442、40833245、43005882、42311658 |
说明:BioMCP 的 article 检索采用混合相关性排序(语义 + 词法 + 被引 + 位置),并对 PubMed、Europe PMC、PubTator3、Semantic Scholar 多源去重。检索执行期间 Semantic Scholar 多次显示 degraded/unavailable、Europe PMC 偶发超时,故本综述的文献集合应理解为”多源检索的高相关样本”,而非完备穷举。详见附录一。
(四)术语界定与概念框架
为避免概念混用,本文作如下约定。”病理性瘢痕”泛指 HS 与 keloid;”纤维增生性皮肤病变”(fibroproliferative cutaneous disorders)为二者及类似隆起性真皮纤维化(如项部瘢痕疙瘩性毛囊炎)的上位概念,Kidzeru 与 Bayat 的综述即采用这一范围(PMID 36562321)。”免疫微环境”指病灶内免疫细胞、可溶性介质、基质细胞、血管与神经共同构成的局部调控网络;”炎症消退”(resolution)不是被动的炎症衰减,而是由 IL-10、Treg、胞葬、脂质消退介质等主动驱动的程序性过程,这一点在理解瘢痕时尤其关键。”极化”在本文中对巨噬细胞一律理解为连续谱而非二元开关,2011 年 Mahdavian Delavary 等的经典综述已强调伤口巨噬细胞表型随微环境时相动态改变(PMID 21281986)。
全文的分析框架可概括为”三阶段—四链条”。三阶段指免疫启动(损伤信号与固有免疫募集)、免疫放大(细胞因子网络与适应性免疫偏移)、表型锁定(基质硬化、力学与神经正反馈);四链条即摘要中列出的固有免疫链、适应性免疫失衡链、胞内信号汇聚链与正反馈锁定链。图 1 与图 2 给出时相与分岔的全局视图,后续各章沿此框架逐层展开。
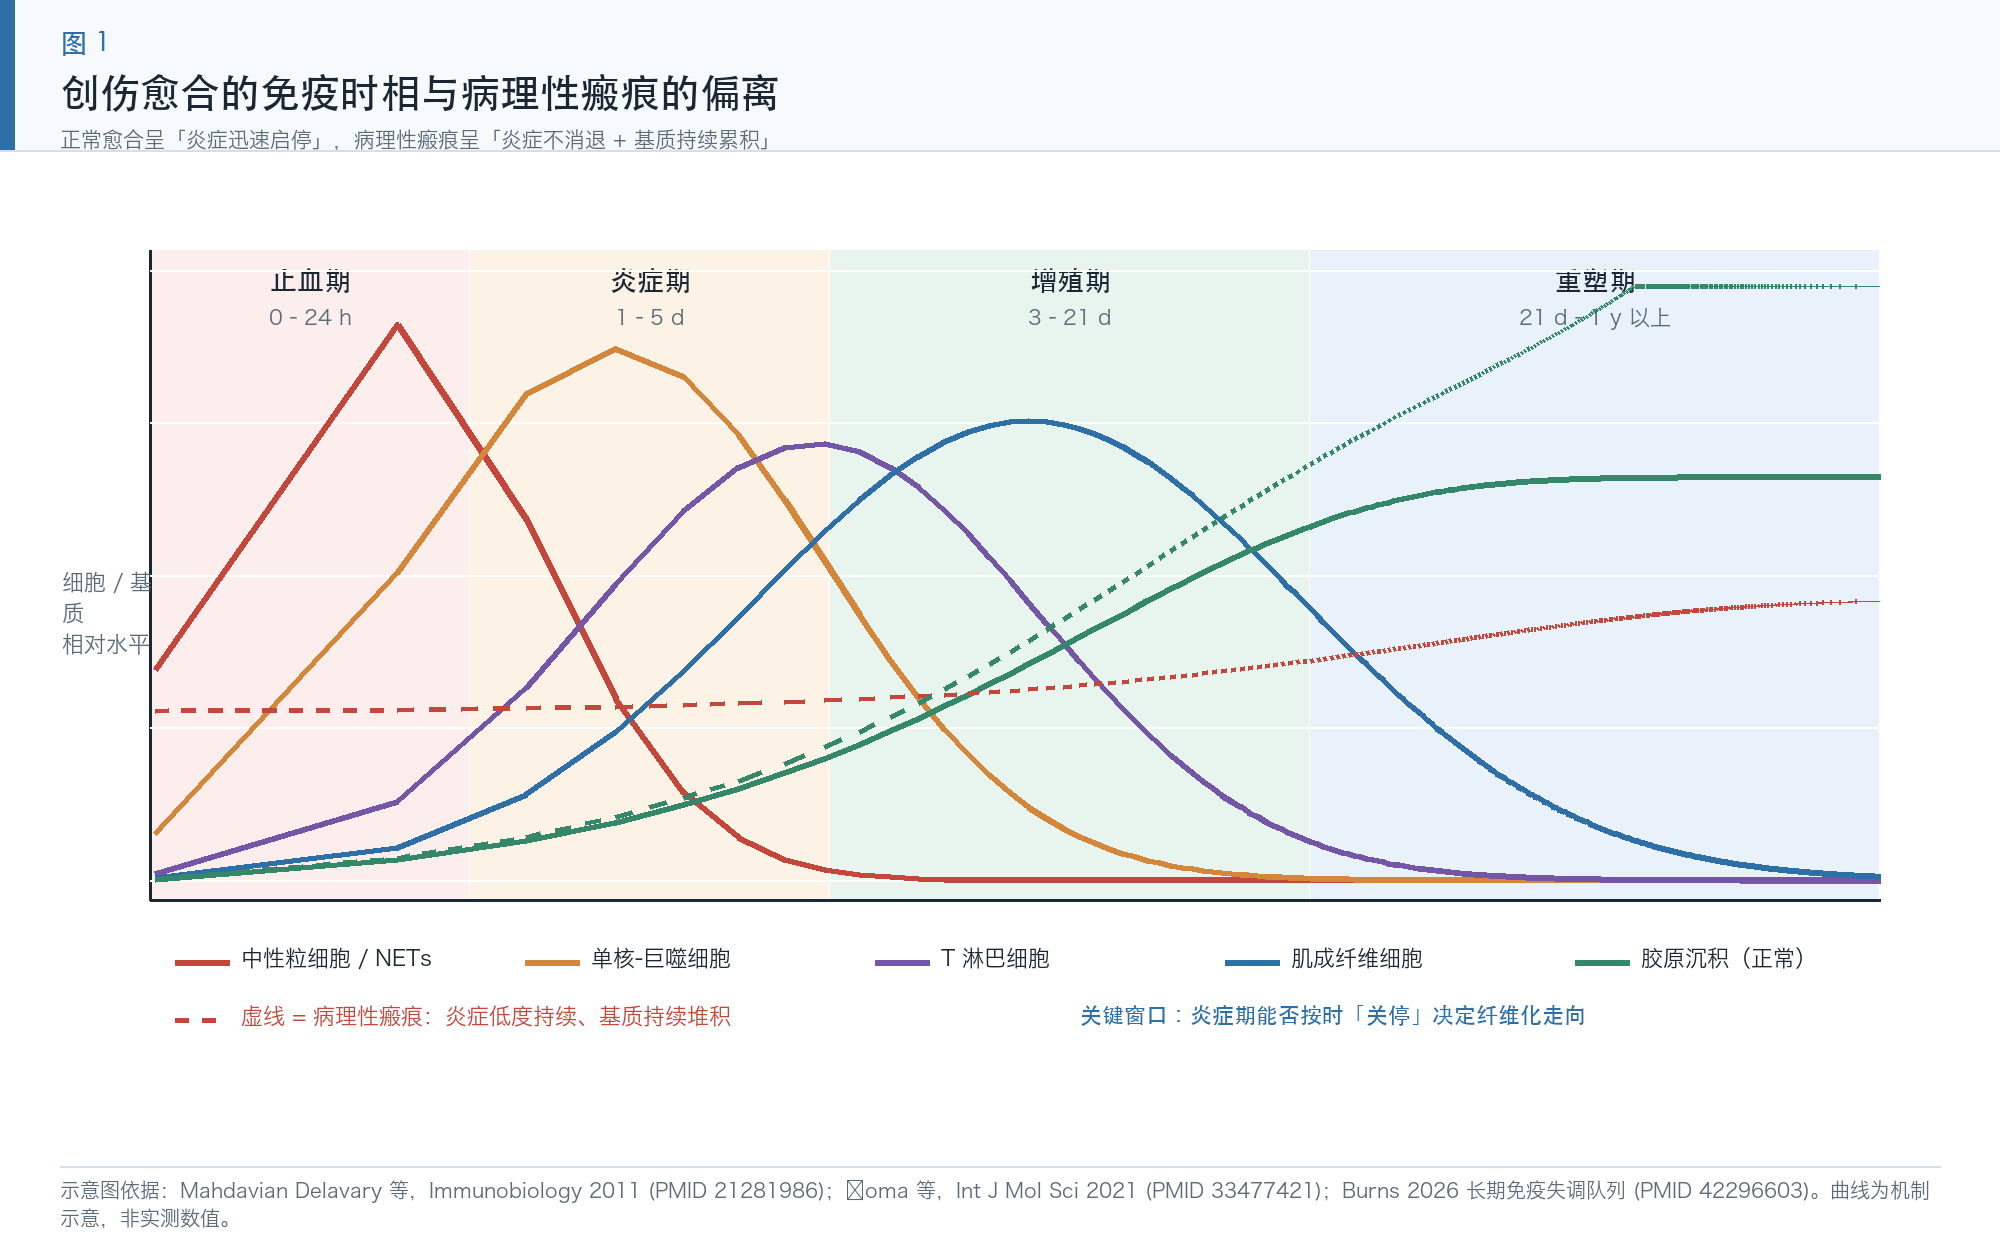
图 1 创伤愈合四时相中的免疫细胞动态与病理性瘢痕的偏离。曲线为机制示意,非实测数值;虚线表示炎症低度持续与胶原持续堆积。依据 PMID 21281986、33477421、42296603。
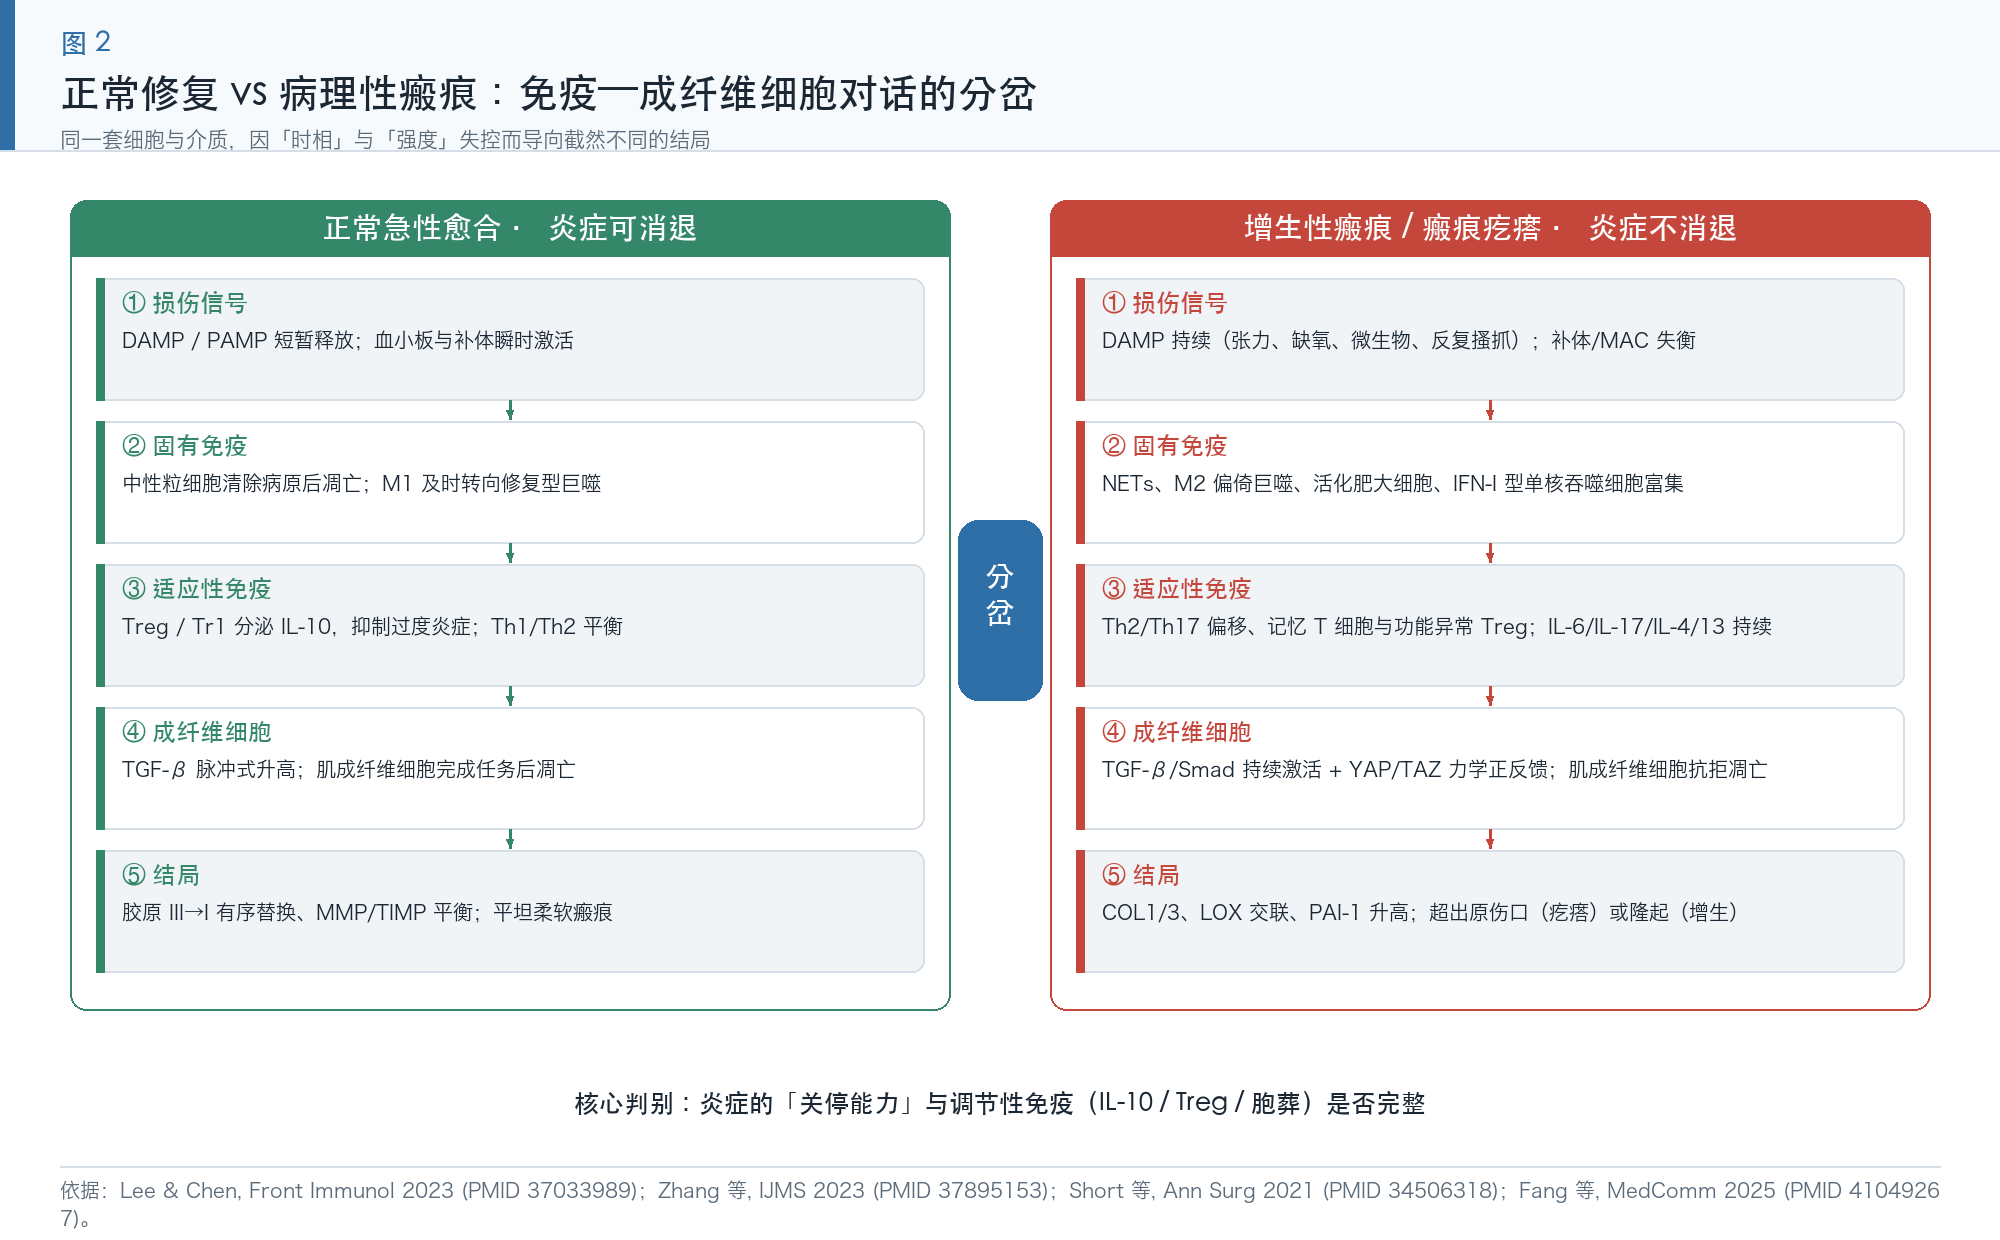
图 2 正常修复与病理性瘢痕在五个环节上的分岔:同样的细胞与介质,因时相与强度失控而导向不同结局。依据 PMID 37033989、37895153、34506318、41049267。
二、正常创伤愈合的免疫时相:理解瘢痕的参照系
讨论”免疫导致瘢痕”之前,必须先厘清”免疫如何保证正常愈合”。创伤愈合传统上分为止血、炎症、增殖与重塑四期,但四个阶段在时间上高度重叠,且每一期都由特定免疫细胞群主导。Čoma 等针对烧伤后增生性瘢痕的综述特别指出,病变并非某一时相的孤立异常,而是炎症、增殖、成熟各阶段均存在特征性分子失调,涉及间质细胞、上皮细胞与炎症/免疫细胞之间的广泛串扰(PMID 33477421)。Burgess 等进一步提醒,需要切皮植皮的深部烧伤并不遵循经典的四期进程,局部与全身免疫反应在严重烧伤中可持续数月至数年(PMID 36231034)。因此,本章描述的”正常时相”是理解偏离的参照系,而非所有临床场景的严格模板。
(一)止血期:免疫反应的即刻启动
损伤瞬间,血小板黏附聚集并释放 PDGF、TGF-β1、VEGF、CXCL4 与血清素,纤维蛋白—纤连蛋白临时基质既止血又为后续细胞迁移提供支架。同一时间,破损细胞释放 DAMP(ATP、HMGB1、线粒体 DNA、尿酸、S100 蛋白、透明质酸片段),暴露的细胞外基质成分与微生物 PAMP 共同被 TLR、NLR、RAGE 等模式识别受体感知。补体系统经旁路途径与凝集素途径迅速激活,C3a、C5a 作为强效趋化与过敏毒素招募中性粒细胞与单核细胞,C3b 调理微生物。Matar 等把皮肤定义为”第一道屏障”,强调屏障破坏本身就是最强的炎症启动信号(PMID 35287486);Adib 等的综述则系统梳理了皮肤固有细胞(角质形成细胞、朗格汉斯细胞、肥大细胞)与募集的固有免疫细胞在这一初始阶段的接力(PMID 35509434)。
值得强调的是,角质形成细胞在此期不是被动覆盖物。它们分泌 IL-1α、IL-1β、IL-6、TNF-α、TSLP、IL-33 与抗菌肽,并表达 αvβ6/αvβ8 整合素,可局部激活上皮来源的潜伏 TGF-β1。Lv 等 2025 年提出的表皮”细胞因子闸门”模型认为,Langerin⁺ 树突状细胞提供潜伏 TGF-β1,角质形成细胞整合素负责空间受限的激活;稳态下这一轴维持免疫耐受,过度驱动时则播下纤维化的种子(PMID 41180114)。这一模型把”表皮—免疫—基质”三者置于同一调控回路,为后文讨论的 DC 中心机制埋下伏笔。
(二)炎症期:清除与放大的平衡
损伤后 24—72 小时,中性粒细胞率先大量浸润,通过吞噬、脱颗粒、活性氧与中性粒细胞胞外诱捕网(NETs)清除病原体与坏死组织;随后 CCL2/CCR2 轴募集 Ly6C^hi 单核细胞,分化为炎症型巨噬细胞。此期的核心转录事件是 MyD88–IKK–NF-κB 与 MAPK 级联,输出 IL-1β、IL-6、TNF-α、CCL2、CXCL8 等促炎介质;NLRP3 炎症小体经” priming + 激活”双信号组装,激活 caspase-1 并成熟 IL-1β/IL-18,同时可诱导焦亡。Li 等 2024 年针对烧伤的综述把 NLRP3 视为调控创面愈合的关键节点,并汇总了 NLRP3 抑制剂的临床前证据(PMID 38957662)。
关键在于”关停”。中性粒细胞须按时凋亡并被巨噬细胞胞葬(efferocytosis);胞葬不仅是垃圾清除,更是巨噬细胞由促炎向促修复表型转换的开关。若 NETs 清除不及时、DNase 活性不足或凋亡细胞堆积,DAMP 会持续供给,炎症期被拉长。Chrysanthopoulou 等 2014 年的经典工作证明 NETs 可直接诱导成纤维细胞向肌成纤维细胞分化并上调 CTGF 与胶原,且这一效应可被 DNase1、肝素或髓过氧化物酶抑制剂削弱(PMID 24740698);Shao 等 2022 年把这一链条延伸到皮肤增生性瘢痕,指出患者外周血中性粒细胞更易形成 NETs、瘢痕组织内 NETs 沉积增加,且 NETs 经 TLR9/NF-κB/IL-6 通路促进成纤维细胞分化与迁移,抑制 NETs 可减轻小鼠瘢痕增生(PMID 36406661)。这两项研究共同确立了”中性粒细胞—NETs—成纤维细胞”这条过去被忽视的早期通路。
(三)增殖期:免疫细胞指导组织建造
约第 3—21 天,巨噬细胞由促炎状态过渡到修复状态,分泌 VEGF、PDGF、TGF-β1、IL-10 与 MMP,推动血管新生、角质形成细胞迁移与肉芽组织形成。Mahdavian Delavary 等的综述明确描述了这一转换:早期巨噬细胞执行抗原提呈、吞噬与促炎因子释放,增殖期则直接刺激成纤维细胞、角质形成细胞与内皮细胞完成 ECM 形成、再上皮化与新生血管化,随后在重塑期通过降解酶与 ECM 合成双向调节基质组成(PMID 21281986)。换言之,巨噬细胞贯穿全程,其”表型时相错配”本身就是瘢痕风险的机制性解释。
T 细胞在此期开始显著参与。皮肤常驻 γδT 细胞(小鼠 DETC)分泌 IGF-1、KGF 支持角质形成细胞存活;CD4⁺ T 细胞各亚群通过不同细胞因子谱调节间质细胞;调节性 T 细胞则限制过度炎症并促进附属器再生。Short、Wang 与 Keswani 的综述系统总结了 T 细胞及其细胞因子对创面结局的影响,同时坦承:尽管免疫表型分析工具日益精细,”把免疫调节转化为改善瘢痕外观”的进展仍然有限(PMID 34238032)。Knoedler 等 2023 年进一步把 Treg 定位为皮肤再生与免疫稳态的枢纽,并专章讨论其在纤维化、瘢痕疙瘩与瘢痕形成中的作用(PMID 37867188)。
(四)重塑期:免疫退出与基质成熟
数周至数年内,Ⅲ型胶原逐步被Ⅰ型胶原替换,MMP/TIMP 比例回调,透明质酸与蛋白聚糖重新分布,肌成纤维细胞大部分凋亡,血管密度回落,瘢痕逐渐变平变软。此过程要求免疫细胞有序撤离:促炎信号衰减、Treg 与 IL-10 维持局部耐受、巨噬细胞恢复组织驻留稳态。若 TGF-β 信号持续、PAI-1 抑制纤溶、LOX 介导的胶原交联不断增加,则基质 stiffness 上升,经整合素–FAK–YAP/TAZ 形成机械正反馈,使肌成纤维细胞即使在没有外源炎症信号时仍维持活化。Fang 等 2025 年的综述把”炎症环路、成纤维细胞可塑性与生物力学反馈”并列为新一代治疗靶点的三大方向(PMID 41049267)。
因此,正常愈合的本质是”炎症按时启动、按时关停、按时退出”;病理性瘢痕则对应”启动过强、关停失败、退出受阻”。图 1 中虚线所示的偏离,正是后文所有分子机制的宏观表现。
(五)胎儿无瘢痕愈合的免疫学启示
妊娠中期的胎儿皮肤创伤可实现真正意义上的再生性愈合:炎症极轻、缺乏纤维增生、真皮架构与附属器完整恢复。成年创面则呈现”过度炎症—瘢痕”的固定搭配。King 与 Keswani 的综述把 IL-10 置于这一差异的核心:胎儿创面高表达 IL-10,IL-10 缺失会使胎儿创面也形成瘢痕;在成年组织中过表达 IL-10 可再现无瘢痕表型,其机制涵盖抑制炎症反应、调节 ECM 与成纤维细胞功能、影响内皮祖细胞等多重效应,并已有重组 IL-10 的Ⅱ期临床试验探索(PMID 24757588)。Peranteau 等 2008 年的实验是这一链条的奠基性证据:伤前 48 小时局部注射表达 IL-10 的慢病毒,第 3 天即见 IL-6、MCP-1 与热休克蛋白 47 显著下降,第 3 周创面无异常胶原沉积并恢复真皮正常架构(PMID 18200061)。
Short 等 2021 年在《Annals of Surgery》把这一认识推进到细胞层面:将 IL-10 缺陷小鼠的 CD4⁺ T 细胞过继转移给 SCID 小鼠,其抗炎与抗纤维效应消失;而分选 CD4⁺CD44^Hi FoxP3⁻ 的 1 型调节性 T 细胞(Tr1)过继转移,可加速第 7 天创面闭合、减轻第 28 天纤维化,并使成纤维细胞倾向于产生透明质酸等再生型基质成分(PMID 34506318)。Harsono 等随后专门就 IL-10 用于瘢痕疙瘩治疗作了文献综述,归纳其下调 TGF-β/SMAD、促进 ECM 降解与调节基质的作用(PMID 34724442)。这些工作共同提示:瘢痕并非”愈合的必然代价”,而是免疫调控模式的一种可改变的输出。
三、固有免疫细胞与病理性瘢痕
固有免疫是瘢痕免疫学的第一层。它的特点是反应快、识别模式化、效应分子可直接作用于基质细胞,并且与补体、凝血、微生物屏障高度耦合。近二十年的关键进展在于:人们不再把中性粒细胞、肥大细胞、树突状细胞视作炎症期的”过客”,而把它们识别为持续向成纤维细胞输出指令的效应细胞。
(一)中性粒细胞与中性粒细胞胞外诱捕网
NETs 是由解聚染色质纤维、组蛋白、髓过氧化物酶、中性粒细胞弹性蛋白酶与组织蛋白酶 G 构成的网状结构,本是抗菌防线,但过量或清除障碍时可成为强效 DAMP 源。Chrysanthopoulou 等证明 NETs 可直接驱动肺成纤维细胞向肌成纤维细胞分化,上调 CTGF、胶原生成与迁移能力,且 IL-17 虽不直接诱导分化,却可增强已分化细胞的促纤维活性;自噬被鉴定为 NET 形成的组织者(PMID 24740698)。Shao 等在皮肤场景中给出更贴近临床的证据:增生性瘢痕患者外周血中性粒细胞更易自发形成 NETs,瘢痕组织内 CD66B⁺ 中性粒细胞与 NETs 沉积均增多;NETs 可被成纤维细胞摄取并经 TLR9/NF-κB/IL-6 通路促进分化与迁移;用细胞松弛素抑制 NETs 或用 DNase 降解 DNA 可减轻小鼠瘢痕增生(PMID 36406661)。
这条通路的重要性在于它把”早期炎症强度”与”晚期基质沉积”用一条可干预的分子链连接起来:TLR9 识别 NETs 携带的 DNA,MyD88–NF-κB 输出 IL-6,IL-6 再经 gp130/JAK–STAT3 作用于成纤维细胞。它同时解释了为何大面积烧伤、感染或长期不愈创面更易形成增生性瘢痕。需注意,NETs 研究在皮肤领域仍以单中心样本与动物实验为主,其与人瘢痕严重度的剂量关系尚未建立。
(二)单核—巨噬细胞系统
巨噬细胞是瘢痕免疫学中证据最厚实、也最容易过度简化的环节。M1/M2 二分法源于体外极化模型,实际组织内是受时相、氧张力、代谢物、基质硬度与神经肽共同塑造的连续谱。Wang 与 Liu 2024 年的综述系统总结了极化与病理性瘢痕的关系:巨噬细胞既参与病原清除与凋亡细胞吞噬,也参与血管生成、角化与胶原沉积,其功能多样性源自高度异质性与可塑性,而”极化调控”已被提出作为预防与治疗瘢痕的新策略(PMID 39352458)。图 3 把诱导信号、转录标志、分泌谱与对成纤维细胞的净效应整理为可对照的谱系表。
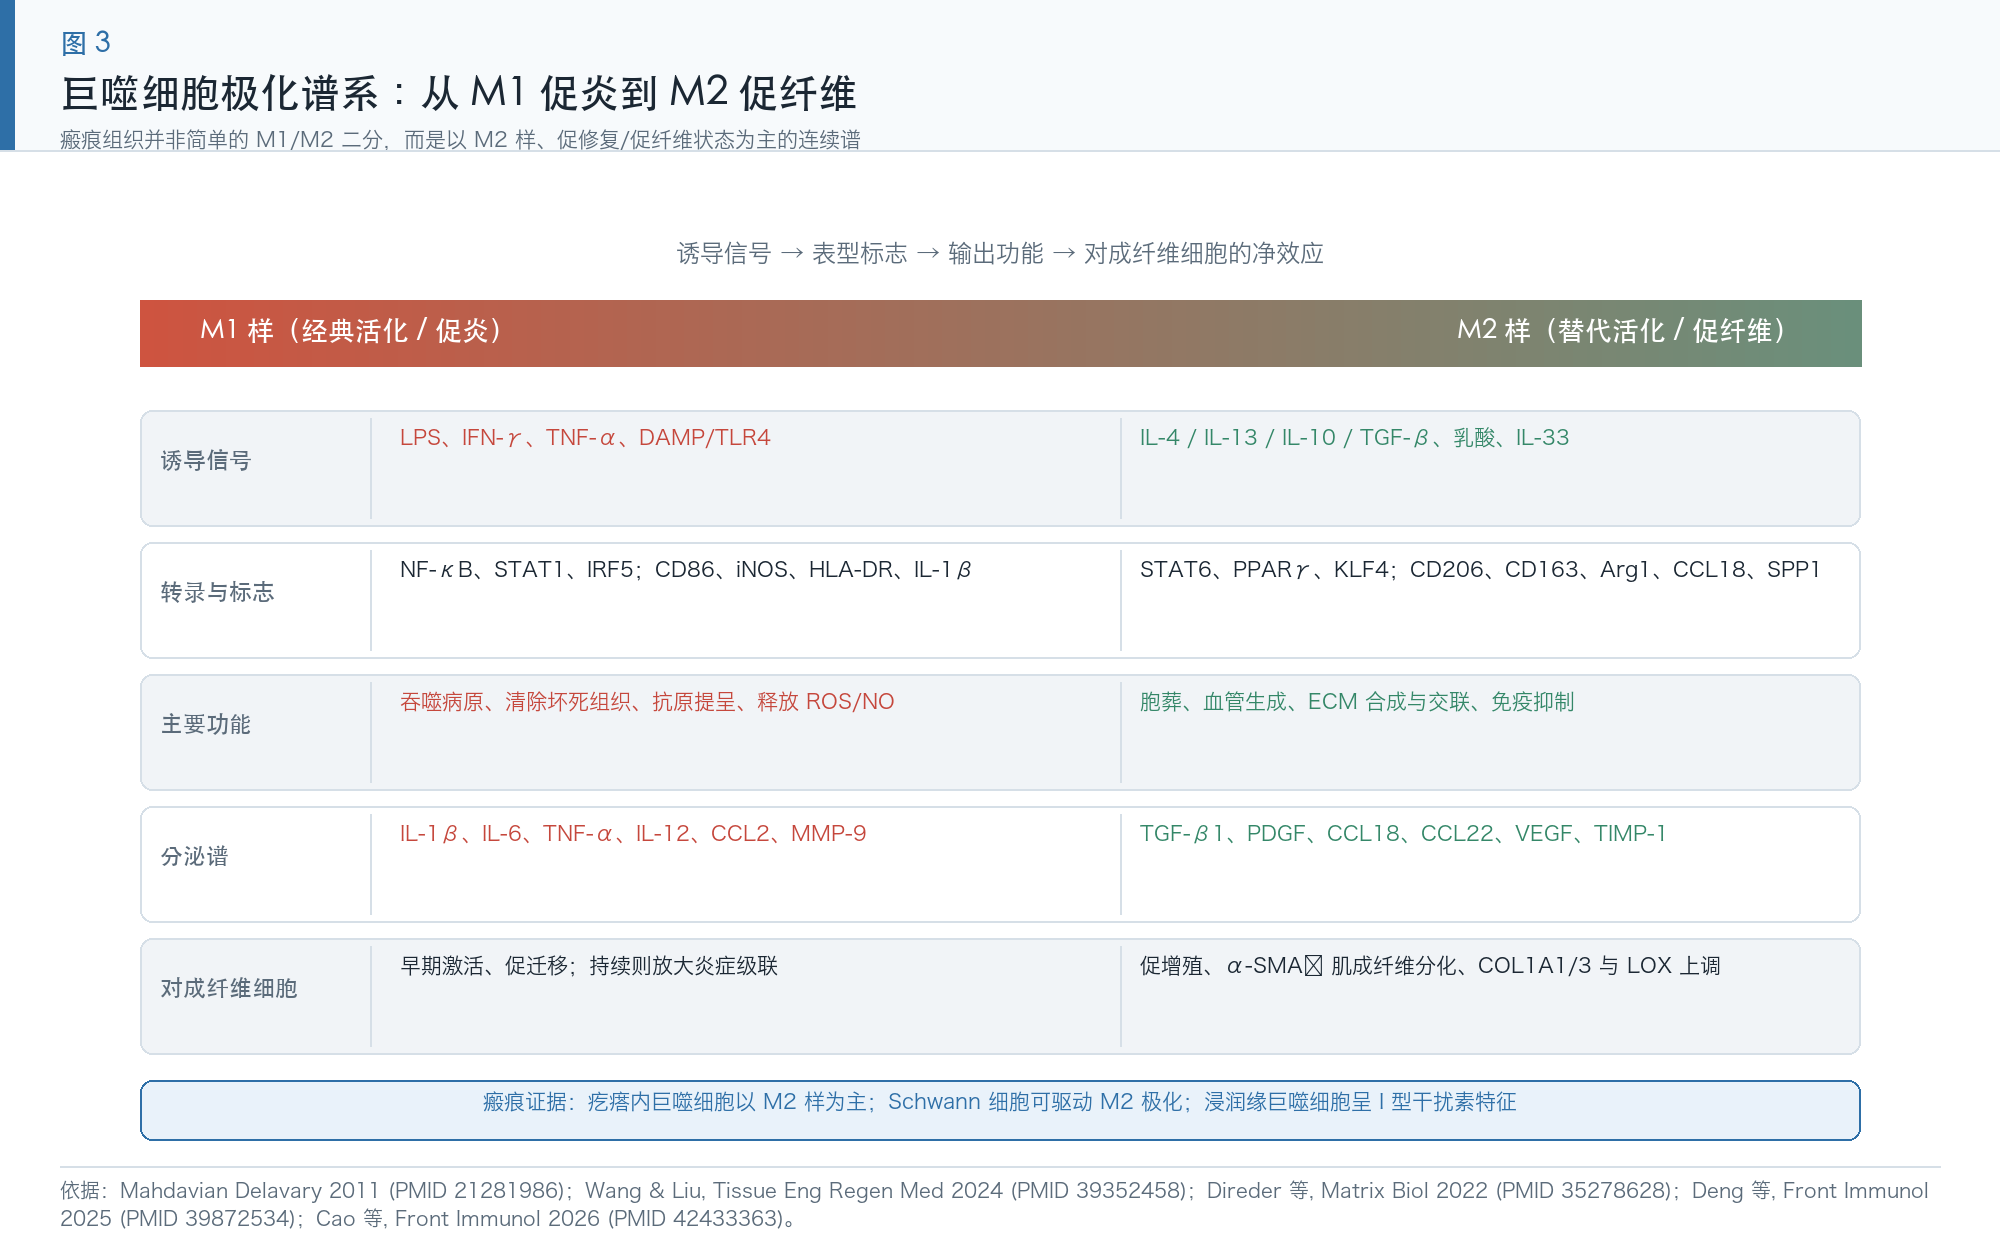
图 3 巨噬细胞极化连续谱:诱导信号、表型标志、输出功能与对成纤维细胞的净效应。依据 PMID 21281986、39352458、35278628、39872534、42433363。
瘢痕组织中的偏倚方向相当一致。Direder 等 2022 年的单细胞研究发现,瘢痕疙瘩内存在大量持续存在的施万细胞,其促纤维表型可影响巨噬细胞 M2 极化;而疙瘩内巨噬细胞本身以 M2 样为主,并分泌抑制施万细胞分化的因子,由此构成”施万细胞—巨噬细胞”互相维持的环路,被作者用于解释疙瘩的持续扩张(PMID 35278628)。Wu 与 Chen 2026 年的综述同样把 M2 视为疙瘩内的优势亚群,强调其通过抗炎兼促纤维因子推动 ECM 沉积(PMID 41964275)。Li 等 2024 年的单细胞分析则发现细胞通讯网络中巨噬细胞与 Treg 优先富集,提示免疫抑制性微环境(PMID 39450923)。
但”M2 越多越坏”并非定论。Deng 等 2025 年用流式分选 CD45⁺ 细胞后再行单细胞测序,专门提高免疫细胞分辨率,结果与预期不同:瘢痕疙瘩与正常瘢痕相比,各巨噬细胞与树突状细胞亚群的比例相近,显著升高的是 Th17 细胞;作者进一步用 Th17 上清刺激疙瘩成纤维细胞验证功能(PMID 39872534)。Cao 等 2026 年的分区研究又给出第三种图景:浸润缘的单核吞噬细胞呈Ⅰ型干扰素特征与免疫球蛋白介导的活化状态,更接近慢性炎症/自身免疫样状态,而非经典 M2(PMID 42433363)。这些差异提示:巨噬细胞的”比例”可能不如”空间位置与活化状态”重要,取材部位、是否富集 CD45⁺ 细胞、解离方案都会改变结论——这一方法学问题将在第九章展开。
(三)肥大细胞
肥大细胞位于真皮血管与神经周围,是连接神经免疫与纤维化的枢纽。经典机制包括 IgE 或非 IgE 依赖的脱颗粒,释放组胺、类胰蛋白酶、糜酶、肝素、TNF-α、IL-4/IL-13、IL-31、VEGF 与 TGF-β;类胰蛋白酶可激活 PAR-2 并促进成纤维细胞增殖与胶原收缩,组胺经 H1/H4 受体参与瘙痒与血管通透性。Yeo 等 2024 年的单细胞研究把肥大细胞与神经细胞并列分析:与静止期疙瘩及成熟瘢痕相比,活动期疙瘩中肥大细胞、淋巴细胞与巨噬细胞显著富集;活化/脱颗粒相关基因 FCER1G、BTK、GATA2 在疙瘩病灶升高,活动期肥大细胞还高表达 NTRK1、S1PR1、S1PR2 等神经肽与鞘氨醇磷酸受体相关基因;神经祖细胞与非髓鞘施万细胞基因在疙瘩中高表达,而髓鞘施万细胞基因主要见于成熟瘢痕(PMID 38524141)。这为”活动期病灶的神经—肥大细胞共激活”提供了直接分子证据。
更具机制新意的是颗粒酶 B(GzmB)。Aubert 与 Granville 2025 年报告,瘢痕疙瘩与增生性瘢痕真皮中 GzmB 阳性肥大细胞增多,而健康皮肤没有;P 物质升高提示肥大细胞脱颗粒并释放 GzmB 至细胞外,其已知底物 decorin 在病灶中显著减少;潜伏 TGF-β 结合蛋白 1(LTBP1)在真皮—表皮交界附近的分布被破坏,体外实验证实 GzmB 可切割 LTBP1,经 GzmB 处理的 LTBP1 可激活角质形成细胞 TGF-β/Smad 信号,且该效应被泛 TGF-β 抑制剂消除(PMID 39885984)。这条”肥大细胞蛋白酶 → ECM 结构蛋白切割 → 潜伏 TGF-β 释放”的链条,把免疫细胞从”分泌细胞因子”提升到”直接改写基质并释放被封存的生长因子”,是近五年最具原创性的机制发现之一。
(四)树突状细胞与朗格汉斯细胞
表皮朗格汉斯细胞与真皮 cDC1 共同构成 Langerin⁺ DC 群。Lv 等 2025 年提出以 DC 为中心的皮肤纤维化模型:Langerin⁺ DC 产生潜伏 TGF-β1,角质形成细胞 αvβ6/αvβ8 整合素局部激活,形成稳态下抑制免疫的”细胞因子闸门”;一旦过度驱动,活性 TGF-β1 与机械敏感的 YAP/TAZ 协同驱动成纤维细胞活化与基质硬化,同时 Th2/Th17/Treg 偏移与 M2 巨噬细胞共同维持促纤维环境(PMID 41180114)。该综述还整合了单细胞与空间组学证据,并展望 αv 整合素—TGF-β1 轴、YAP/TAZ 与免疫线索的联合靶向。
Cao 等 2026 年的空间分区研究为 DC 提供了轨迹层面的证据:浸润缘的朗格汉斯细胞沿”应激反应态 → 中间态 → 终末 NF-κB 活化态”三阶段发育,提示其并非旁观者,而是局部慢性炎症程序的参与者(PMID 42433363)。此外,Kidzeru 与 Bayat 的综述提到病灶内可出现组织淋巴样聚集物,暗示 DC、T 细胞与 B 细胞可能在局部形成类似三级淋巴结构的微环境(PMID 36562321);若这一结构被证实具备抗原提呈与局部抗体产生能力,将为”瘢痕疙瘩具有免疫记忆/自身免疫样特征”提供形态学基础。
(五)NK、ILC、γδT 与髓源抑制细胞
相比前述细胞,这一组证据较新且多为间接。Deng 等的 CD45⁺ 富集单细胞图谱除 Th17 升高外,还描述了 DC 亚群的转录变化,但未发现巨噬/DC 比例的显著差异(PMID 39872534)。Wu 与 Chen 的综述把髓源抑制细胞(MDSC)、NK 细胞与 CD8⁺ T 细胞功能低下纳入”调节性细胞富集 + 细胞毒免疫受损”的整体框架,认为疙瘩微环境可能类似免疫抑制型肿瘤微环境,使异常成纤维细胞逃避免疫清除(PMID 41964275)。儿科烧伤幸存者的外周血研究则发现,伴增生性瘢痕者 CCR6⁺ NKT 样细胞、IL-23⁺ NK 细胞与 IL-23 表达巨噬细胞比例升高,同时 Treg 与 CCR4⁺CCR6⁺ 双阳性 Treg 也增加(PMID 42296603)。这些结果提示固有样淋巴细胞与调节性细胞可能同时上调,构成”炎症与抑制并存”的复杂表型,而非单向免疫激活。
(六)补体、微生物与血小板
补体长期被视为创面的抗菌与清道夫系统,2025 年 Kruglikov、Walendzik 与 Scherer 提出了一个颇具颠覆性的病理假说:创面补体激活本为促进闭合并针对常驻金黄色葡萄球菌,但在某些条件下金葡菌由共生转为致病,通过招募补体因子 H(CFH)到菌体表面逃避免疫,导致创面局部 CFH 被耗竭、膜攻击复合物(MAC)生成增加,引起宿主细胞自溶;细胞为自保启动 CAV1 依赖的内吞清除 MAC,进而造成局部 CAV1 含量下降,最终促成增生性瘢痕与疙瘩的典型表型并上调 RUNX2(PMID 41246307)。该模型把微生物、补体、膜转运与成骨样转录程序串成一条链,虽仍属假说且需独立验证,但为”为什么看似无菌的手术切口也会形成疙瘩”提供了新解释框架。
血小板则通过 PDGF、TGF-β1 与 CXCL4 在止血期即设定了后续的促纤维基调;内皮细胞在近年单细胞研究中被赋予”条件性免疫亚群”角色:Li 等发现疙瘩血管内皮细胞 CD39、CD73、HIF1A 等免疫抑制相关基因上调,提示内皮不仅供血,还参与塑造免疫抑制与低氧微环境(PMID 39450923)。Cao 等也观察到浸润缘内皮细胞富集与疏松胶原结构,认为其有利于细胞侵袭(PMID 42433363)。
表 2 固有免疫细胞证据汇总
| 细胞 | 核心机制 | 代表性发现 | 证据强度与局限 |
|---|---|---|---|
| 中性粒细胞 / NETs | DNA–组蛋白经 TLR9–MyD88–NF-κB 输出 IL-6;促肌成纤维分化 | 患者外周血 NETs 倾向升高、瘢痕内 NETs 沉积;抑制 NETs 减轻小鼠瘢痕(36406661);NETs 直接诱导肌成纤维表型(24740698) | 人体组织 + 动物 + 体外;缺剂量—效应与多中心验证 |
| 单核 / 巨噬细胞 | 极化连续谱;TGF-β1、PDGF、CCL18、TIMP-1;胞葬驱动表型转换 | 疙瘩内 M2 样占优(35278628、41964275);CD45⁺ 富集测序示亚群比例相近(39872534);浸润缘呈Ⅰ型 IFN 特征(42433363) | 结论存在分歧,受取材分区与测序策略影响 |
| 肥大细胞 | 脱颗粒;组胺、类胰蛋白酶、IL-31;GzmB 切割 LTBP1/decorin 释放 TGF-β | 活动期疙瘩肥大细胞富集且表达 NTRK1/S1PR1/2(38524141);GzmB⁺ 肥大细胞与 LTBP1 破坏(39885984) | 机制链较完整;靶向干预仍处于临床前 |
| 树突状细胞 / LC | 提供潜伏 TGF-β1;αvβ6/β8 整合素局部激活;抗原提呈与免疫偏移 | DC 中心模型(41180114);LC 三阶段 NF-κB 轨迹(42433363) | 多为综述模型与单细胞轨迹推断,功能验证不足 |
| NK / ILC / γδT / MDSC | 细胞毒监视、IL-23/IL-17 来源、免疫抑制 | 儿科烧伤幸存者 CCR6⁺ NKT 样与 IL-23⁺ NK 升高(42296603);综述提出免疫抑制型微环境(41964275) | 间接证据为主,皮肤原位验证稀缺 |
| 补体 / 血小板 / 内皮 | C3a/C5a 趋化、MAC 与 CAV1 内吞;PDGF 与 TGF-β 早期设定;内皮免疫抑制基因 | 补体—CFH—MAC—CAV1 假说(41246307);内皮 CD39/CD73/HIF1A 上调(39450923) | 假说性强;补体轴尚缺人体瘢痕组织验证 |
四、适应性免疫与免疫记忆
如果说固有免疫决定了炎症的”启动强度”,适应性免疫则决定了炎症的”持续方向与是否形成记忆”。这一层证据在近十年快速积累,其临床含义也最直接:瘢痕疙瘩切除后原位高复发、病灶随 years 缓慢扩张、患者常有特应质背景、以及瘙痒—搔抓的行为学循环,都暗示局部存在可被再次唤醒的免疫记忆。
(一)CD4⁺ T 细胞亚群谱
Th1 以 IFN-γ、TNF-α、IL-2 为特征,传统上被认为抗纤维;Th2 以 IL-4、IL-5、IL-13 为特征,经 STAT6 诱导 M2 极化并直接促胶原合成;Th17 以 IL-17A/F、IL-22、GM-CSF 为特征,受 IL-23 维持;Treg(CD4⁺CD25^hi FoxP3⁺)与 Tr1(FoxP3⁻ IL-10^hi)则负责炎症关停与组织再生。Short 等的综述强调,CD4⁺ 各亚群分泌差异化的细胞因子与生长因子谱,而”哪些亚群促纤维、哪些抗纤维”在不同模型中并不一致,需要结合时相判断(PMID 34238032)。
Treg 的作用尤其具有双面性。Knoedler 等的综述把 Treg 描述为协调皮肤附属器再生与健康修复的核心调节者,同时讨论其在纤维化、瘢痕疙瘩与瘢痕形成中的复杂角色(PMID 37867188);Wu 与 Chen 2026 年则指出,疙瘩中 Treg 分泌 TGF-β 与 IL-10,在抑制炎症的同时可能促进成纤维细胞过度增殖(PMID 41964275)。这两种表述并不必然矛盾:Treg 的净效应取决于局部 TGF-β 的活化状态、效应 T 细胞的活跃度与基质力学环境。在缺乏强促纤维信号的早期创面,Treg 的抗炎效应占优;在 TGF-β 已被持续激活且基质硬化的慢性病灶中,Treg 提供的 TGF-β 反而可能成为促纤维输入。
这一”语境依赖”在 2026 年的材料学研究中得到巧妙利用:Yang 等构建 PLA/GelMA 双层压电支架,下层缓释 L-乳酸与 BMP4,乳酸诱导 Treg 极化并调节巨噬细胞表型,BMP4 抑制成纤维细胞向肌成纤维细胞分化;体内外均显示瘢痕减少与附属器再生改善(PMID 41733077)。该工作把”促 Treg”与”直接抗肌成纤维分化”并联,实质上承认单一免疫调节不足以覆盖纤维化的多条通路。
(二)IL-17 / IL-23 轴及其双向性
Th17 是近五年皮肤纤维化免疫学最突出的发现。Deng 等通过 CD45⁺ 细胞富集的单细胞测序,明确报告瘢痕疙瘩中 Th17 细胞比例显著高于正常瘢痕,并用 Th17 细胞上清刺激疙瘩成纤维细胞,结合 Ki-67、划痕实验、qPCR 与 Western blot 验证其功能效应(PMID 39872534)。儿科烧伤幸存者的外周血研究也发现 Th17 比例升高、血浆 IL-17A 与 IL-23 升高、IL-17 基因表达上调 3.38 倍、NFκB1 上调 2.21 倍(PMID 42296603)。生物信息学层面,Zhou 等发现瘢痕疙瘩与特应性皮炎共享 449 个差异表达基因,免疫浸润分析显示两种疾病微环境中 Th1、Th2、Th17 均显著富集,且 CCR5 与三者呈正相关(PMID 38476235)。
但 IL-17 绝非”纯促纤维”。An 与 Wei 2026 年的综述系统提出 IL-17 的双相效应:急性期通过促进上皮再生、血管生成与修复性免疫细胞募集加速组织修复,慢性期过度激活才导致炎症失控与纤维化;决定方向的关键变量是细胞来源、损伤时相与局部微环境(PMID 42311658)。NETs 研究也侧面支持这一点:Chrysanthopoulou 等发现 IL-17 本身不诱导成纤维细胞分化,但能增强已分化肌成纤维细胞的促纤维活性,且 IL-17 存在于 NETs 之中(PMID 24740698)。因此,把 IL-17 视为”放大器”而非”启动器”更贴近现有证据,也解释了为何抗 IL-17 策略需要选择时间窗。
(三)CD8⁺ T 细胞与记忆 T 细胞
Chen 等 2018 年对瘢痕疙瘩病灶与配对外周血做了系统的流式分析:病灶内大多数 T 淋巴细胞呈记忆表型;CD8⁺ 记忆 T 细胞产生 TNF-α 的水平降低,在 FoxP3⁻CD8⁻ 记忆 T 细胞中 TNF-α 更低而 IFN-γ 升高;FoxP3⁺CD8⁻ 记忆 T 细胞出现 CD25 与 CTLA-4 表达下降、IL-10 分泌减少;多发性瘢痕疙瘩患者外周 CD4⁺CD25^hi FoxP3⁺ Treg 数量显著减少;病灶中 CD103⁺CD8⁺ 组织驻留记忆 T 细胞浸润增加(PMID 29194570)。CD103(αEβ7 整合素)提示这些细胞被 E-cadherin 锚定于上皮/瘢痕组织,具备长期驻留与快速再激活能力。
这一组发现为”局部免疫记忆导致原位复发”提供了细胞学基础:手术切除可以去掉基质肿块,却难以清除周围皮肤中已建立的驻留记忆 T 细胞池;再次创伤或张力刺激即可迅速重启细胞因子级联。Wu 与 Chen 的综述把 CD8⁺ T 细胞功能低下、NK 活性受损与调节性细胞富集合并为”免疫抑制型微环境”,与肿瘤免疫逃逸类比(PMID 41964275)。两种视角(记忆 T 细胞过度驻留 vs 细胞毒功能低下)并不冲突:局部可以是”调节性强、清除能力弱、但记忆反应快”的组合。
(四)B 细胞、免疫球蛋白与异位淋巴结构
B 细胞在瘢痕免疫学中仍是被低估的一环。Kidzeru 与 Bayat 的综述明确把”抗体”与”组织淋巴样聚集物”列为隆起性真皮瘢痕的相关免疫因素(PMID 36562321)。Cao 等 2026 年在浸润缘巨噬细胞中观察到”免疫球蛋白介导的活化”特征,并指出该区域整体呈现类似某些自身免疫病的慢性炎症状态(PMID 42433363)。这些线索共同指向一种可能:在长期不消退的病灶中,免疫细胞可自组织形成类三级淋巴结构,支持局部 B 细胞成熟、抗体产生与 T 细胞持续活化,从而形成自我维持的炎症灶。不过,目前尚无研究在人体瘢痕组织中系统证实生发中心样结构或局部克隆性抗体,此部分应被明确标注为待验证假说。
(五)特应质、全身免疫背景与长期免疫记忆
流行病学上瘢痕疙瘩与特应性皮炎(AD)存在跨族群关联。Zhou 等通过整合 GEO 数据集与机器学习,把 CCR5 鉴定为连接两者的关键基因,并在独立数据集与临床样本中验证其上调;免疫浸润显示 Th1/Th2/Th17 在两种疾病中共同富集,且 CCR5 上游转录因子 NR3C2、YY1 在两者中下调(PMID 38476235)。这提示瘢痕疙瘩可能不是孤立的皮肤局部病变,而与个体的 2 型免疫倾向、屏障功能与趋化因子轴的系统设定有关。
更具冲击力的是 Langley 与 Cuttle 2026 年的研究:在伤后中位 4.1 年的 10 名伴增生性瘢痕的儿科烧伤幸存者中,主要免疫细胞亚群总体比例与对照相近,但 CD4⁺TNF-α⁺ 细胞、Th17、CCR6⁺ NKT 样细胞、IL-23⁺ NK 细胞、IL-23 表达巨噬细胞、Treg 与 CCR4⁺CCR6⁺ 双阳性 Treg 均升高;血浆 IL-1β、TNF-α、IL-12p70、IL-17A、IL-23 显著升高,NFκB1 与 IL-17 基因表达持续上调(PMID 42296603)。作者把这一表型称为”与慢性低度炎症一致的持续性免疫失调”。虽然横断面设计无法确定因果方向,但它把观察窗口从”创面局部几周”扩展到”全身数年”,为临床上”瘢痕体质”这一模糊概念提供了可测量的免疫学候选表型。
五、可溶性免疫介质网络
细胞之间通过可溶性介质对话。瘢痕免疫学的难点不在列出分子清单,而在于理解网络的三条性质:冗余(多个配体汇聚到同一通路)、多效(同一分子在不同细胞/时相效果相反)、语境依赖(浓度、时程、基质状态决定净输出)。Zhang 等 2021 年在《Frontiers in Pharmacology》的综述即以白细胞介素家族为纲,系统讨论其作为 HS 与 keloid 治疗靶点的潜力,并把”炎症是病理性瘢痕的启动因素”作为立论前提(PMID 33959031)。图 4 给出以成纤维细胞为效应端的细胞因子网络总览。
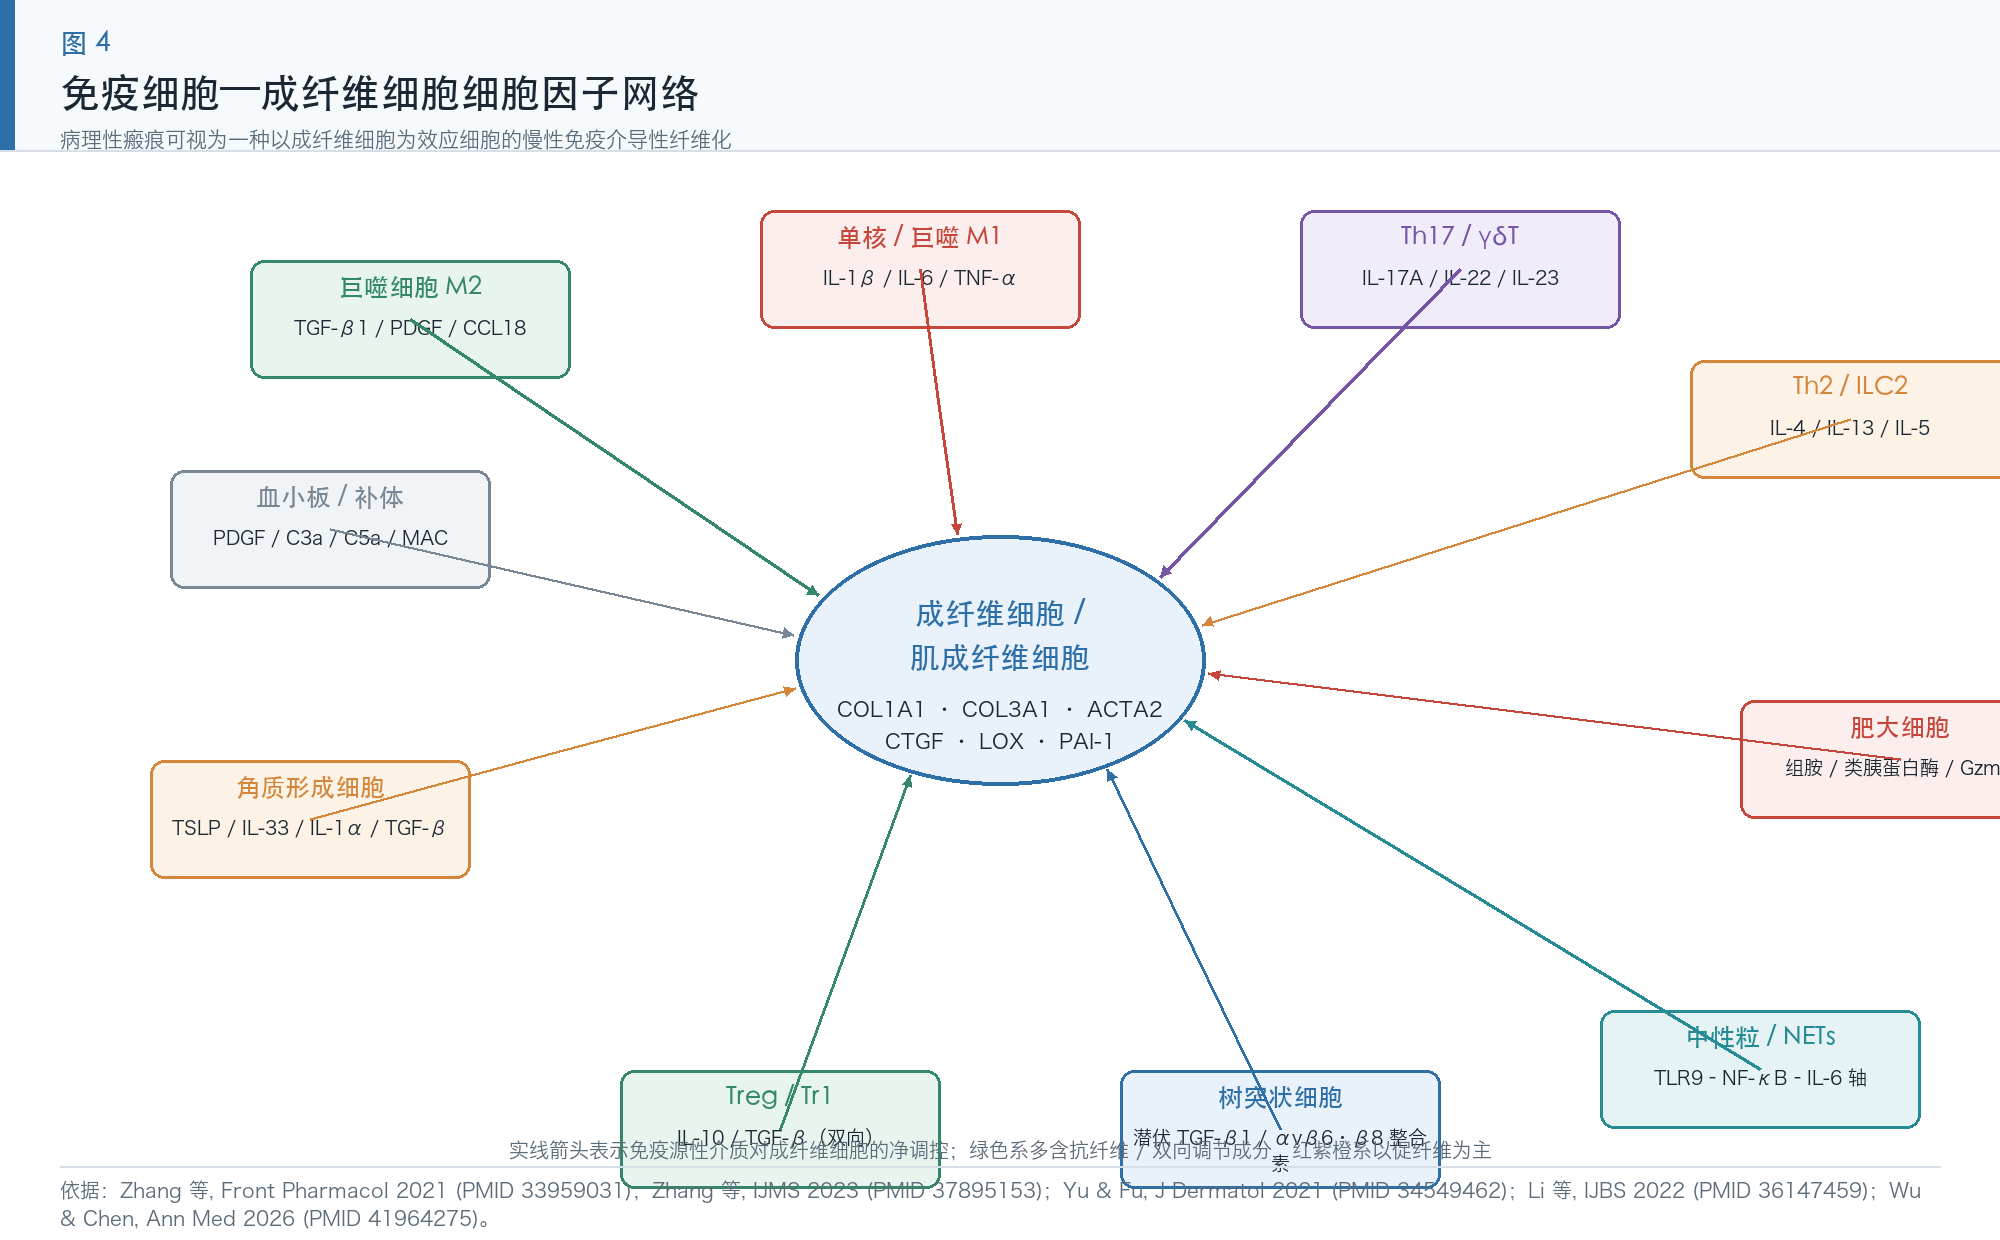
图 4 免疫细胞—成纤维细胞细胞因子网络。箭头表示免疫源性介质对成纤维细胞的净调控;绿/蓝色多含抗纤维或双向调节成分,红/紫/橙色以致纤维为主。依据 PMID 33959031、37895153、34549462、36147459、41964275。
(一)TGF-β 超家族:核心枢纽及其激活机制
TGF-β1/2 至今仍是促纤维化的核心,其经典作用是经 TβRII/TβRI 磷酸化 Smad2/3,与 Smad4 入核驱动 COL1A1、COL3A1、ACTA2、CTGF、FN1、PAI-1 与 LOX 转录,同时抑制 MMP 并诱导 TIMP。Mo 与 Zhang 2026 年的综述指出,把 TGF-β 致病效应仅归因于 Smad 通路已经过时:MAPK、PI3K/Akt、Rho GTPase、Wnt/β-catenin 与 JAK/STAT 等非 Smad 级联同样调控疙瘩成纤维细胞的增殖、迁移、抗凋亡、纤维生成与慢性炎症,且可能是传统治疗高复发的原因之一(PMID 42074238)。
更具免疫学意义的问题是”潜伏 TGF-β 如何被激活”。TGF-β 以与 LAP、LTBP 结合的大型潜伏复合物形式储存在 ECM 中,需经蛋白酶切割、整合素牵拉、活性氧或酸性环境释放。近二十年至少厘清了四条与免疫相关的激活路径:①巨噬细胞、Treg 与 Langerin⁺ DC 提供潜伏 TGF-β1,角质形成细胞 αvβ6/αvβ8 整合素以力学依赖方式局部激活(PMID 41180114);②肥大细胞来源的 GzmB 切割 LTBP1 与 decorin,破坏 ECM 锚定并释放活性 TGF-β(PMID 39885984);③基质硬化后整合素–FAK 与 YAP/TAZ 形成正反馈,使潜伏复合物持续被牵拉激活;④蛋白酶(MMP、纤溶酶、类胰蛋白酶)与低 pH/ROS 的局部激活。TGF-β3 则通常被认为与无瘢痕愈合相关,Li 等的单细胞研究也报告疙瘩促炎成纤维细胞中 TGFB3 表达升高,提示亚型功能不能简单二分(PMID 39450923)。
(二)IL-1 家族与炎症小体产物
IL-1β 与 IL-18 需经 NLRP3 炎症小体—caspase-1 切割成熟。IL-1β 经 IL-1R1/MyD88–NF-κB 放大炎症、诱导 MMP 与 COX-2、促进成纤维细胞分泌 IL-6 与 CXCL8;IL-33 作为”alarmin”经 ST2 激活 ILC2 与肥大细胞,推动 2 型免疫;IL-36 在角质形成细胞—免疫细胞间传递屏障损伤信号。Li 等的烧伤综述汇总了 NLRP3 在创面愈合中的调控机制与抑制剂研究(PMID 38957662)。儿科烧伤长期随访中 IL-1β 与 IL-18 相关信号持续升高,支持炎症小体活性可能与远期瘢痕表型相关(PMID 42296603)。不过,NLRP3 在人体瘢痕组织中的细胞定位、活性定量与抑制剂疗效仍缺少直接证据,现有论述多为从烧伤与肺纤维化外推。
(三)IL-6 家族与 gp130/JAK–STAT3
IL-6 是连接炎症与纤维化的关键枢纽。Li 与 Zheng 2022 年的综述系统阐明:IL-6 在组织损伤后由免疫细胞迅速产生,在多种以纤维化为特征的慢性炎症疾病中水平升高,主要经 JAK/STAT3 促进纤维化,因而成为跨器官抗纤维治疗的合理靶点(PMID 36147459)。在皮肤瘢痕中,IL-6 的来源包括 M1 样巨噬细胞、角质形成细胞、内皮细胞以及经 NETs–TLR9–NF-κB 激活的成纤维细胞(PMID 36406661);IL-6 反式信号(sIL-6R/gp130)还可作用于不表达膜型 IL-6R 的细胞,扩大效应范围。Grinis 等把 IL-6 与 TNF-α、TGF-β、IL-17 并列为驱动难治性瘢痕成纤维细胞持续活化的核心促炎/促纤维通路(PMID 42121883)。
(四)2 型免疫细胞因子
IL-4 与 IL-13 经 IL-4Rα/STAT6 诱导巨噬细胞替代活化、上调精氨酸酶与 CCL18/CCL22,并直接刺激成纤维细胞胶原与纤连蛋白合成、促进 LOX 介导的交联;IL-5 招募嗜酸性粒细胞,后者是 TGF-β 与 IL-13 的重要来源。TSLP、IL-25、IL-33 由受损角质形成细胞释放,激活 ILC2 与 Th2,形成”屏障损伤—2 型免疫—纤维化”轴。Zhou 等的生信工作显示 Th2 在疙瘩与 AD 微环境中共同富集(PMID 38476235),而 Yang 等的支架研究则以促 Treg/M2 的方式同时压低 2 型炎症与肌成纤维分化(PMID 41733077)。需注意,IL-4/IL-13 在体外很强的人体瘢痕组织内因果证据仍有限,临床上 dupilumab 等 IL-4Rα 阻断剂对瘢痕疙瘩的疗效主要来自个案与小样本报告,尚未形成高级别证据。
(五)IL-17 家族、TNF 与干扰素
IL-17A 经 IL-17RA/RC–ACT1 激活 NF-κB、MAPK 与 C/EBP,诱导 IL-6、CXCL8、MMP 与 G-CSF,主要通过放大炎症与募集粒细胞间接促纤维;前述 Th17 研究已给出其在瘢痕疙瘩中的直接证据(PMID 39872534、42311658)。TNF-α 的作用高度依赖时相:急性期有助于清创与免疫激活,慢性期经 TNFR1–NF-κB 维持炎症并可协同 TGF-β;Chen 等发现疙瘩病灶内 CD8⁺ 记忆 T 细胞 TNF-α 产生反而降低(PMID 29194570),提示局部细胞因子网络并非整体”上调”,而是特定细胞来源的选择性失衡。Ⅰ型干扰素特征在浸润缘单核吞噬细胞中被观察到(PMID 42433363),其意义可能更接近慢性炎症状态标记,而非经典抗病毒反应。
(六)炎症消退与抗纤维介质
IL-10 是本章最具转化价值的分子。其抗炎机制包括抑制 NF-κB 与 IL-6/MCP-1、下调 TGF-β/SMAD、促进 ECM 降解、调节透明质酸等再生型基质、影响内皮祖细胞(PMID 24757588、34724442)。前文已述 Peranteau 等的慢病毒过表达实验(PMID 18200061)与 Short 等的 Tr1 过继转移实验(PMID 34506318)。2025 年 Kuan 等把 IL-10 封装于聚电解质复合纳米粒,载入透明质酸—海藻酸盐黏弹性水凝胶,实现缓释免疫调节与张力屏蔽双重作用,在创面模型中减少肌成纤维分化与胶原过度沉积(PMID 40833245)。这条路线把”免疫调节”与”力学调节”合并到同一材料,代表了当前转化研究的主流思路。
其他具有抗纤维或促消退潜力的介质包括 IFN-γ(抑制胶原合成、拮抗 TGF-β/Smad)、TGF-β3、IL-12、脂氧素与 resolvin 等特异性促消退脂质介质、以及 BMP4(抑制肌成纤维分化,PMID 41733077)。它们的共同问题是半衰期短、局部递送困难、且在不当时相给药可能损伤正常愈合。
(七)趋化因子与其他介质
CCL2/CCR2 主导单核募集,CCL5/CCR5 与 Th1/Th2/Th17 浸润相关并在疙瘩—AD 关联研究中被鉴定为枢纽基因(PMID 38476235),CXCL8/IL-8 与 CXCL1 招募中性粒细胞,CXCL12/CXCR4 参与祖细胞与血管归巢,CCL27/CTACK 参与皮肤归巢 T 细胞募集。Li 等 2025 年的两样本孟德尔随机化研究检验了 IL-1β、IL-1RL1、MCP1/CCL2、RANTES/CCL5、TNF-α、IL-8、IL-18、CTACK/CCL27 等炎症因子与增生性瘢痕风险的遗传因果关联:仅 CTACK 在 IVW 法下显示显著关联(OR 1.21,95% CI 1.05–1.40,P=0.01),但其他 MR 方法未能支持,其余因子均无显著关联(PMID 40013460)。这一”阴性为主”的结果非常重要:它提醒我们,组织内高表达的细胞因子未必是疾病的因果驱动因素,很可能只是下游伴随现象。
此外,PDGF、VEGF、CTGF/CCN2、PAI-1、S1P、前列腺素 E2、乳酸与腺苷等虽非经典免疫介质,却在免疫—基质界面承担信号传递功能。Li 等的单细胞分析发现疙瘩血管内皮细胞 CD39/CD73 上调,二者正是把促炎 ATP 转化为免疫抑制性腺苷的关键 ectonucleotidase(PMID 39450923),提示代谢性免疫抑制可能也是微环境的一部分。
表 3 关键免疫介质一览
| 介质 | 主要来源 | 主要靶细胞 / 通路 | 对瘢痕的净效应 | 证据边界 |
|---|---|---|---|---|
| TGF-β1/2 | M2 巨噬、Treg、Langerin⁺ DC、肥大细胞、血小板、成纤维细胞自分泌 | TβRI/II–Smad2/3;非 Smad MAPK、PI3K、Rho、Wnt | 最强促纤维:胶原、α-SMA、CTGF、LOX、PAI-1↑;MMP↓ | 人体组织、动物、体外证据充分;潜伏激活环节仍在补齐 |
| IL-1β / IL-18 | NLRP3 炎症小体活化的巨噬、中性粒、角质形成细胞 | IL-1R1/MyD88–NF-κB | 放大炎症、诱导 IL-6/CXCL8/MMP;间接促纤维 | 皮肤瘢痕直接证据有限,多由烧伤/肺纤维化外推 |
| IL-6 / IL-11 | M1 巨噬、角质形成细胞、内皮、NETs 刺激的成纤维细胞 | gp130–JAK1/2–STAT3 | 促肌成纤维分化、存活与胶原合成;与 NETs 通路耦合 | 跨器官综述 + 皮肤功能实验(36406661、36147459) |
| IL-4 / IL-13 | Th2、ILC2、肥大细胞、嗜酸性粒细胞 | IL-4Rα–STAT6 | M2 极化、胶原与 LOX 上调、2 型炎症维持 | 体外强、人体组织因果证据不足 |
| IL-17A / IL-23 | Th17、γδT、NKT 样细胞、IL-23⁺ NK/巨噬 | IL-17RA/RC–ACT1–NF-κB | 放大炎症、募集粒细胞;慢性期促纤维,急性期促修复 | CD45⁺ 单细胞 + 功能验证(39872534);双向性明确(42311658) |
| TNF-α / IFN-γ | Th1、CD8⁺ 记忆 T、NK、巨噬 | TNFR–NF-κB / JAK–STAT1 | TNF-α 慢性期促炎;IFN-γ 多被认为抑制胶原合成 | 疙瘩内 CD8⁺ T 的 TNF-α 反而降低(29194570) |
| IL-10 | Treg、Tr1、M2 巨噬、角质形成细胞 | IL-10R–JAK1/STAT3(抗炎型) | 抑制炎症、下调 TGF-β/SMAD、促再生型 ECM | 动物与临床前扎实(18200061、34506318);Ⅱ期临床曾探索 |
| 趋化因子 | 巨噬、角质形成细胞、内皮、血小板 | CCR2/CCR5/CXCR2/CXCR4/CCR10 | 决定免疫细胞募集的空间与时序 | MR 研究多为阴性,CTACK 仅 IVW 显著(40013460) |
六、胞内信号与纤维化基因程序
免疫介质最终必须被成纤维细胞翻译成稳定的表型改变。近二十年的重要认识是:不存在一条专属”瘢痕通路”,而是多条炎症、生长因子与力学通路在同一批转录因子与染色质位点上汇合,共同把细胞锁定在肌成纤维状态。图 5 按”胞外配体—受体—胞内级联—核内输出”四层给出汇合图。
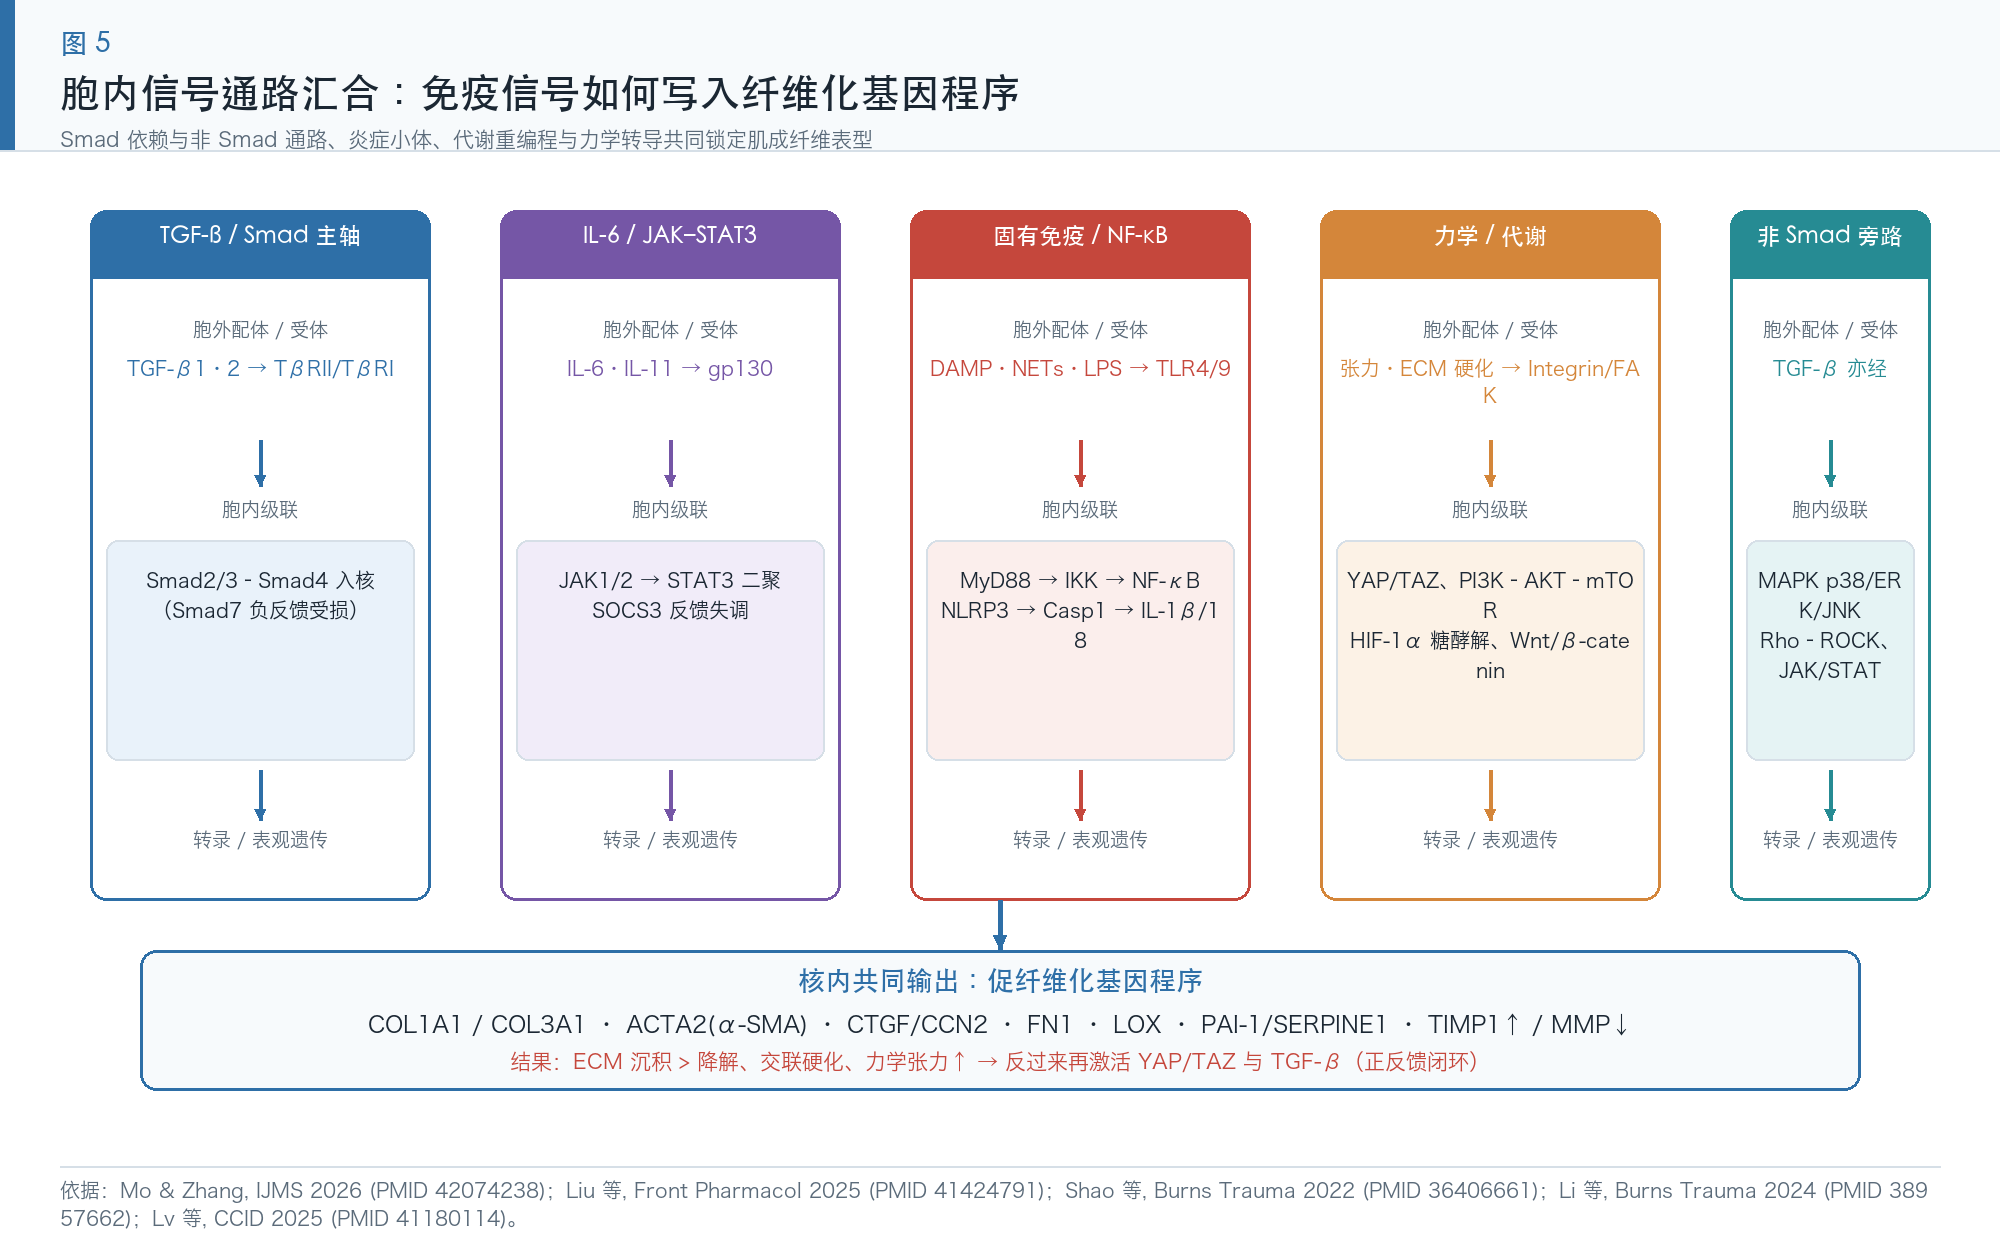
图 5 免疫信号写入纤维化基因程序的五条汇合通路:Smad 主轴、JAK–STAT3、NF-κB/NLRP3、力学—代谢轴与非 Smad 旁路。依据 PMID 42074238、41424791、36406661、38957662、41180114。
(一)TGF-β/Smad 经典轴
TGF-β 与 TβRII 结合后招募并磷酸化 TβRI(ALK5),后者磷酸化 Smad2/3,与 Smad4 形成复合物入核,结合 SMAD 结合元件并招募 p300/CBP、SnoN、Ski 等共调节因子,启动促纤维基因转录;抑制性 Smad7 通过促受体降解形成负反馈。病理性瘢痕中,Smad7 表达或功能不足、Smad3 持续磷酸化、以及 miRNA 对 Smad7 的抑制,均可使信号无法关停。需要强调,这一”经典轴”在多数综述中已属常识性背景,真正的新进展在于它与免疫细胞来源的配体供应、潜伏激活机制(见 5.1)以及与非 Smad 通路的交互。
(二)非 Smad 通路
Mo 与 Zhang 2026 年的综述明确把非 Smad 信号提到与 Smad 同等重要的位置:MAPK(ERK、p38、JNK)、PI3K/Akt、Rho GTPase/ROCK、Wnt/β-catenin 与 JAK/STAT 通过快速激酶级联调控疙瘩成纤维细胞的增殖、迁移、抗凋亡、纤维生成与慢性炎症;作者认为,针对这些分子枢纽的联合与精准治疗,是克服传统疗法高复发率的可能路径(PMID 42074238)。Fang 等的综合综述同样把 TGF-β、整合素–FAK 与 Wnt/β-catenin 列为 HS 与 keloid 共享的三条异常通路,并强调单细胞与多组学揭示的成纤维细胞异质性(PMID 41049267)。
PI3K/AKT/mTOR 尤其值得单列。Liu 等 2025 年的综述指出,该轴调控成纤维细胞增殖、存活、肌成纤维转分化与代谢重编程(自噬受抑、糖酵解增强),其上游受遗传变异、转录后调控与非编码 RNA 影响,下游与 PTEN、NEDD4 等负调节因子相关;靶向策略包括小分子抑制剂、天然化合物与新型递送平台(PMID 41424791)。mTOR 同时是免疫细胞代谢与极化的核心开关,因此抑制 mTOR 可能同时作用于免疫侧与基质侧——这是”一靶双效”的典型例子,但也意味着时相选择不当会干扰正常修复。
(三)NF-κB 与 NLRP3 炎症小体
NF-κB 是 DAMP/PAMP、TNF-α、IL-1β 与 IL-17 的共同交汇点。TLR4/9–MyD88–IRAK–TRAF6–IKK 级联使 IκBα 降解,p65 入核驱动 IL6、IL1B、TNF、CCL2、CXCL8、MMP 等转录;在成纤维细胞中,NF-κB 还可与 Smad3 竞争共激活因子或直接诱导 CTGF。NLRP3 炎症小体需要 NF-κB 依赖的”第一信号”上调 NLRP3、pro-IL-1β,再由钾外流、线粒体 ROS、溶酶体损伤或 NETs 组分提供”第二信号”完成组装。Li 等的烧伤综述讨论了 NLRP3 在创面愈合各环节的双面作用与抑制剂的临床前证据(PMID 38957662);Shao 等则提供了皮肤瘢痕中 NETs–TLR9–NF-κB–IL-6 的完整功能链(PMID 36406661)。二者共同提示:炎症小体可能是把”早期固有免疫强度”编码为”后期纤维化程度”的关键转换器。
(四)力学转导与免疫信号的耦合
基质硬化不只是结果,也是原因。胶原交联使组织 stiffness 升高,整合素–FAK–Src–RhoA/ROCK 增强细胞骨架张力,促使 YAP/TAZ 去磷酸化入核,驱动 CTGF、CYR61、ACTA2 与胶原基因表达;YAP/TAZ 又能与 Smad3 形成复合物延长 TGF-β 信号,并促进潜伏 TGF-β 的整合素依赖激活。Lv 等把这一力学轴与 Langerin⁺ DC 提供的潜伏 TGF-β1 置于同一模型(PMID 41180114),Fang 等则把整合素–FAK 与炎症环路并列为新一代靶点(PMID 41049267)。
对临床而言,这一耦合具有直接可操作性:减张缝合、皮内减张、硅胶与压力治疗、张力屏蔽水凝胶等,本质上都是在降低机械转导输入,从而同时削弱 YAP/TAZ 信号、免疫细胞募集与潜伏 TGF-β 激活。Kuan 等的黏弹性水凝胶正是把 IL-10 缓释(免疫侧)与张力屏蔽(力学侧)合并,在大鼠与细胞模型中实现瘢痕减轻(PMID 40833245)。这为”力学—免疫联合干预”提供了实验依据。
(五)免疫代谢与表观遗传
免疫细胞与成纤维细胞的代谢状态决定其功能输出。促炎巨噬细胞依赖糖酵解与戊糖磷酸途径,M2 样细胞偏重氧化磷酸化与脂肪酸氧化;疙瘩成纤维细胞呈现类似 Warburg 效应的有氧糖酵解增强,乳酸累积可进一步促进巨噬细胞 M2 极化与组蛋白乳酰化。Feng 与 Xie 2023 年的综述系统梳理了纤维化中的免疫代谢改变,强调免疫细胞代谢重编程与成纤维细胞代谢之间的互相塑造(PMID 37576819)。低氧诱导因子 HIF-1α 是另一枢纽:Li 等发现疙瘩血管内皮细胞 HIF1A 与 CD39/CD73 同时上调(PMID 39450923),而 HIF-1α 相关通路在疙瘩发生发展中的作用已有专文总结。脂滴介导的巨噬细胞重编程、糖酵解调控与 Warburg 效应在创面愈合中的作用,也陆续有单细胞与功能研究涉及。
表观遗传层面,DNA 甲基化、组蛋白修饰与 miRNA/lncRNA 网络把短暂炎症刺激转化为长期表型记忆。2024 年 Xiao 等整合 bulk RNA-seq 与 scRNA-seq,用 WGCNA、MEGENA 与三种机器学习算法筛出 PTGFR、RBP5、LIF 三个免疫相关枢纽基因,构建人工神经网络诊断模型与免疫基因评分,并以 HE/Masson 染色、qPCR、Western blot、免疫组化/免疫荧光验证,还讨论了视黄酸在疙瘩中的调控(PMID 39014455)。2026 年亦有工作从 miRNA 介导的免疫细胞遗传架构角度解析疙瘩(PMID 41650060)。这些发现虽有诊断转化潜力,但普遍缺乏独立前瞻队列验证。
七、多维正反馈:基质、神经、力学与空间
把前面各章线性串联仍不足以解释瘢痕的”自我维持”。临床上最具挑战性的特征——病灶多年持续增大、切除后复发、瘙痒与增大同步、同一患者不同部位结局不同——需要从正反馈与空间结构两方面理解。
(一)细胞外基质作为免疫信号库
ECM 不只是结构支架,而是储存、呈递与释放免疫信号的动态库。潜伏 TGF-β 复合物通过 LTBP1 锚定于纤维蛋白与微纤维;decorin 等小分子富亮氨酸蛋白聚糖既限制胶原纤维直径,也隔离 TGF-β;透明质酸片段作为 DAMP 经 TLR2/4 与 CD44 激活巨噬细胞;纤连蛋白 EDA 片段是 TLR4 内源配体;胶原降解片段与 matrikine 具备趋化活性。Aubert 与 Granville 的研究之所以重要,正因为它展示了免疫蛋白酶(GzmB)如何通过切割 LTBP1 与 decorin,把”被封存的生长因子”从基质库中释放出来(PMID 39885984)。基质硬化又通过整合素牵拉进一步激活潜伏 TGF-β,构成”炎症 → 蛋白酶 → TGF-β 释放 → 胶原沉积 → 硬化 → 更多 TGF-β 激活”的闭环。
(二)神经免疫与瘙痒—搔抓环路
瘢痕疙瘩的瘙痒患病率很高,却长期被当作外观问题的附属症状。Hawash 等的综述明确列出神经与免疫两类机制并讨论针对瘙痒本身的治疗(PMID 34518894)。Yeo 等的单细胞工作进一步把肥大细胞与神经细胞在活动期病灶中共定位,发现 NTRK1(NGF 受体 TrkA)、S1PR1/2 等神经相关受体在肥大细胞中上调,非髓鞘施万细胞与神经祖细胞基因在疙瘩中富集(PMID 38524141)。TRP 通道(TRPV1、TRPA1)在感觉神经末梢感受机械、热与炎症介质,P 物质、CGRP、NGF 与 IL-31 构成瘙痒与神经源性炎症的核心介质。图 7 把这条环路整理为六步自我强化过程。
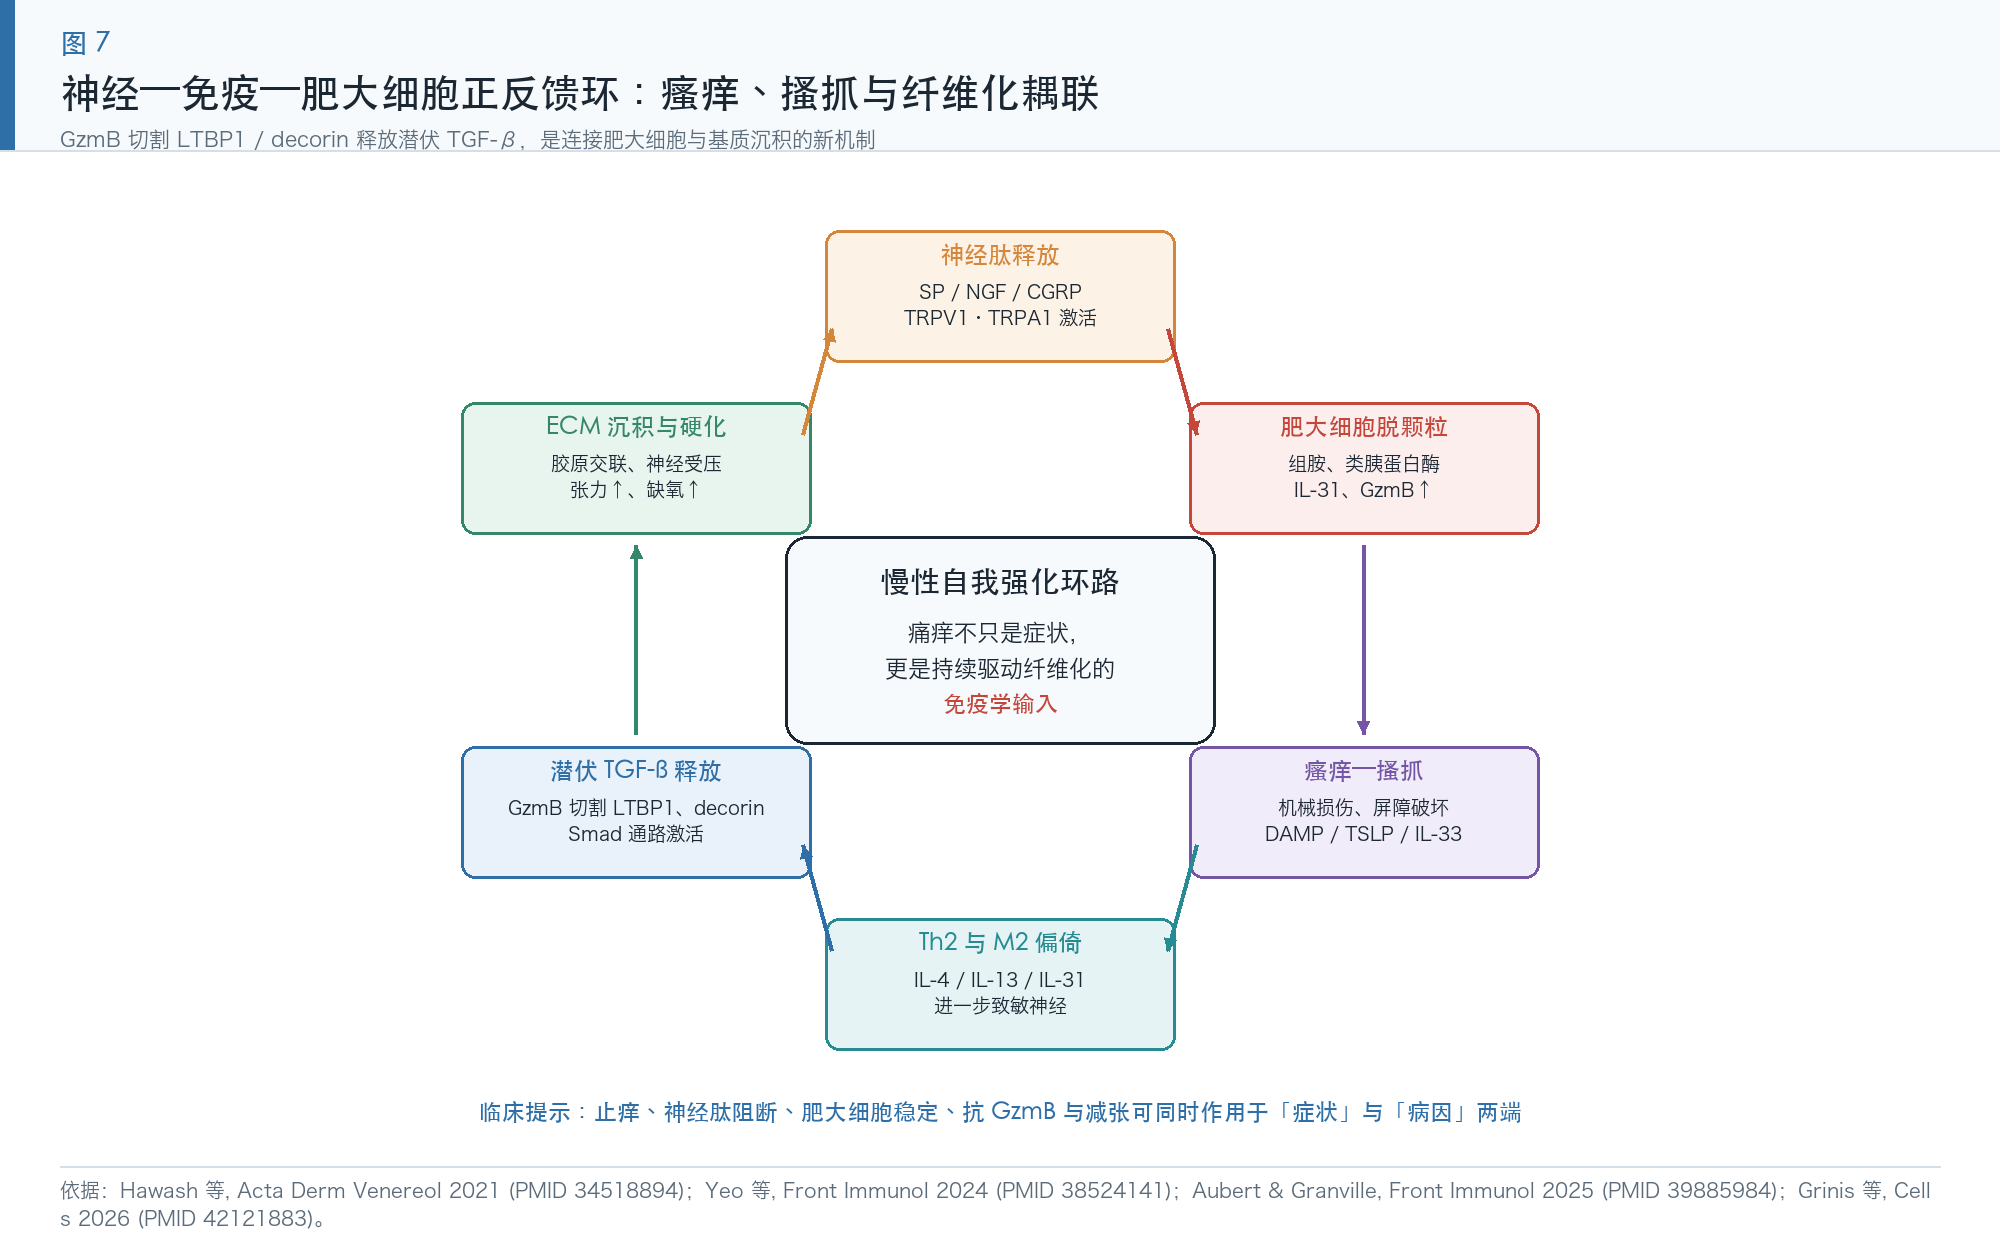
图 7 神经—免疫—肥大细胞正反馈环:神经肽释放、肥大细胞脱颗粒、瘙痒搔抓、2 型免疫偏倚、GzmB 介导的潜伏 TGF-β 释放、ECM 沉积硬化。依据 PMID 34518894、38524141、39885984、42121883。
这一框架的实践含义是:止痒并非单纯的症状处理。搔抓造成反复微创伤与屏障破坏,释放 DAMP、TSLP、IL-33,重新激活角质形成细胞—肥大细胞—Th2 轴;组胺、类胰蛋白酶与 GzmB 又直接促进纤维化。因此,抗组胺、肥大细胞稳定剂、神经肽/TRP 通道拮抗、肉毒毒素(同时降低张力与神经肽释放)与屏障修复,在机制上都同时作用于”症状端”与”病因端”。
(三)心理应激与神经内分泌免疫
Grinis 等 2026 年的综述提出了一个整合性更强、也更具争议的观点:皮肤是神经—内分泌—免疫整合器官,皮肤神经、免疫细胞与基质之间存在双向通讯;神经源性炎症由神经肽、肥大细胞活化与应激诱导的 HPA 轴失调介导,进一步放大瘢痕组织内炎症;抑郁、焦虑与慢性心理应激不只是共病,而是具有生物活性的免疫失调输入,形成正反馈(PMID 42121883)。糖皮质激素、儿茶酚胺与 CRH 对巨噬细胞极化、肥大细胞脱颗粒与 T 细胞偏移均有明确影响,因此这一假说在生物学上合理;但目前在人体瘢痕中的直接证据仍以相关性为主,需要前瞻性队列与心理—免疫联合测量来验证。
(四)空间异质性:浸润缘、高细胞区与硬化核心
2026 年 Cao 等的分区单细胞研究是本领域方法学上的一次跃迁。研究者从 4 例前胸瘢痕疙瘩配对采集浸润缘与高细胞区,经严格质控后分析 128,678 个细胞,进行无偏聚类、差异表达、拟时序轨迹与细胞通讯分析。结果显示:高细胞区以产生 ECM 的肌成纤维细胞为主;浸润缘则富集单核吞噬细胞与内皮细胞,胶原结构疏松、利于细胞侵袭,其成纤维细胞呈免疫调节性、炎症型肿瘤相关成纤维细胞样(iCAF-like)表型,巨噬细胞呈Ⅰ型干扰素特征与免疫球蛋白介导活化,朗格汉斯细胞沿三阶段轨迹走向终末 NF-κB 活化态(PMID 42433363)。图 6 依据该研究绘制了分区示意。
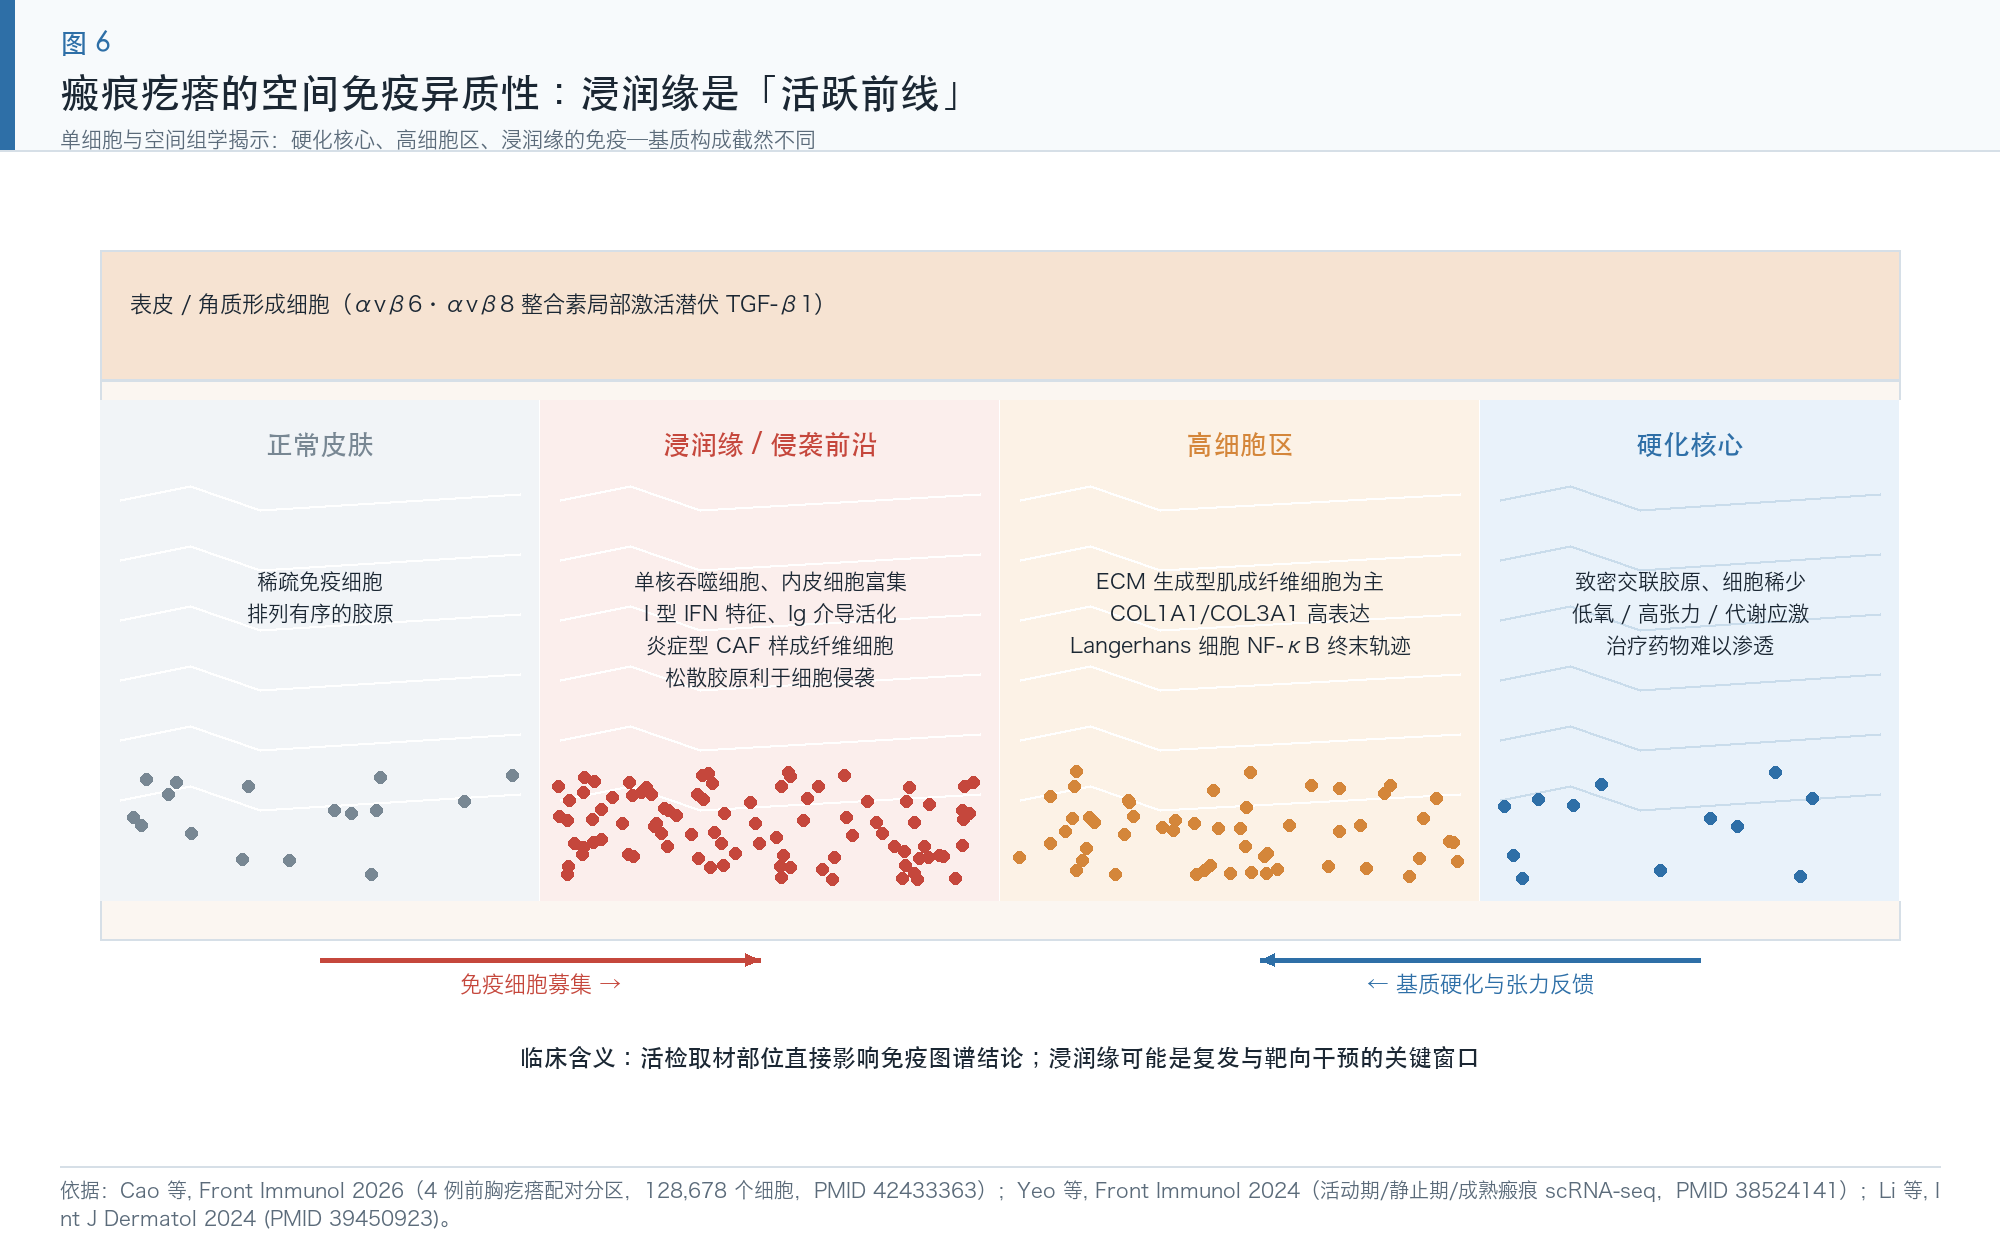
图 6 瘢痕疙瘩的空间免疫异质性:浸润缘为富含免疫与内皮细胞的”活跃前线”,高细胞区以肌成纤维细胞为主,硬化核心为致密交联胶原。依据 PMID 42433363、38524141、39450923。
这一分区框架对既往文献中的矛盾给出了合理解释:若活检取自硬化核心,免疫细胞比例自然偏低;若取自活动性浸润缘,则免疫细胞与炎症信号显著富集。Yeo 等按”活动期/静止期/成熟瘢痕”分组的 scRNA-seq 也发现,活动期疙瘩中肥大细胞、淋巴细胞与巨噬细胞显著富集,静止期与成熟瘢痕则不然(PMID 38524141)。两项研究共同说明:脱离空间与疾病活动度谈”瘢痕免疫细胞比例”意义有限。临床上,浸润缘也可能是切缘复发、药物渗透与局部免疫干预最值得关注的窗口。
(五)系统免疫与远期效应
前述儿科烧伤幸存者研究(PMID 42296603)把免疫失调的测量从局部推到全身、从数周推到数年。Burgess 等的烧伤综述同样强调严重烧伤会引起长期、强烈的全身炎症反应,并造成心、肺、血管、肾等多器官效应(PMID 36231034)。如果系统性低度炎症确为瘢痕体质的可测量表型,则未来可能出现两层临床应用:术前以血浆细胞因子谱/免疫细胞亚群预测增生性瘢痕风险,术后以系统或局部免疫调节进行二级预防。但必须注意,该研究为横断面设计、样本量仅 20 例,无法区分”瘢痕导致免疫改变”与”免疫改变导致瘢痕”,也不能排除烧伤本身远期后遗效应的混杂。
八、增生性瘢痕与瘢痕疙瘩的免疫学比较
大量文献把 HS 与 keloid 合并称为”病理性瘢痕”一并讨论,这在机制层面有合理性,却可能掩盖关键差异。临床上二者在治疗反应、自发消退倾向与复发率上截然不同,免疫学上也有若干可辨认的分野。Fang 等的综述明确指出二者”临床表现不同但共享重叠的分子机制”,并强调遗传易感性、解剖张力与免疫细胞的调节作用(PMID 41049267)。
(一)临床与组织学边界
HS 通常在伤后数周内出现,局限于原始创面边界,隆起、充血、质硬,常伴挛缩,数月至数年内可部分软化褪色;组织学以增厚的胶原束、丰富的肌成纤维细胞与黏液样基质为特征,α-SMA 阳性细胞较多。keloid 可迟发于微小甚至被遗忘的损伤,超出原伤口向正常皮肤呈蟹足状浸润,极少自发消退,切除后复发率高;组织学以粗大、玻璃样变的嗜酸性胶原束(keloidal collagen)、相对较少的 α-SMA 阳性细胞、丰富的黏液样基质与增厚表皮为特征,病灶中央常细胞稀少。二者均可见免疫细胞浸润,但分布模式不同:HS 的炎症浸润更贴近血管与表皮下方,keloid 的免疫细胞在浸润缘与血管周围更密集。
(二)免疫图谱差异
综合现有文献,可以提出以下倾向性判断(均以”证据提示”而非定论表述):①HS 与烧伤、创面愈合时长、感染与张力高度相关,炎症负荷与创面面积/深度呈正相关,中性粒细胞—NETs 与 IL-6 轴的证据相对突出(PMID 36406661、36231034、33477421);②keloid 更强调适应性免疫与免疫调节异常,包括 Th17 升高、记忆/组织驻留 T 细胞异常、Treg 数量或功能改变、M2 样巨噬细胞占优、以及肥大细胞—神经共激活(PMID 39872534、29194570、35278628、38524141);③keloid 更常被描述为具有免疫抑制型、类肿瘤样微环境,调节性细胞富集而细胞毒活性受损(PMID 41964275);④瘢痕疙瘩与特应性皮炎存在共享的免疫遗传背景(CCR5、Th1/Th2/Th17 富集),而 HS 与烧伤后全身炎症的关联更紧密(PMID 38476235、42296603)。
需要谨慎的是,这些”差异”很少来自同一研究内的头对头比较。Aubert 与 Granville 的 GzmB 研究就同时纳入了 KS 与 HS,并在两类病灶中均发现 GzmB⁺ 肥大细胞增多、decorin 减少与 LTBP1 破坏,提示某些上游机制是共享的(PMID 39885984)。Li 等的单细胞研究也把疙瘩与正常瘢痕对比而非与 HS 对比(PMID 39450923)。因此,表 4 中的差异更多是”证据权重分布”而非已证实的生物学分界。
(三)解剖部位、张力、人群与免疫微环境
前胸、肩背、耳垂、下颌等部位高发,与皮肤张力方向、皮脂腺与毛囊密度、局部微生物群、血供与机械应力分布有关。Zhang 等 2023 年对疙瘩微环境的综述把遗传与表观遗传调控、角质形成细胞 EMT、免疫细胞浸润、干细胞分化、内皮—间质转化与失控血管生成并列为构成要素(PMID 37587491)。肤色较深人群发病率更高,可能涉及黑素细胞—免疫细胞互作与维生素 D 通路,2025 年亦有综述专门讨论维生素 D 与疙瘩的潜在联系(PMID 39895409)。年龄、性激素、妊娠与青春期也被反复提及,但免疫学机制层面的证据仍零散。这些宿主因素提示:免疫微环境并非孤立变量,而是被力学、微生物、内分泌与色素系统共同设定。
(四)活动期与静止期
Yeo 等按临床行为把病灶分为活动期疙瘩(切除部位持续生长)、静止期疙瘩与成熟瘢痕,单细胞比较显示活动期病灶中肥大细胞、淋巴细胞与巨噬细胞显著富集,且肥大细胞脱颗粒相关基因(FCER1G、BTK、GATA2)与神经肽受体基因(NTRK1、S1PR1/2)上调(PMID 38524141)。这一分层比单纯区分 HS/keloid 更贴近免疫学本质:真正的对照也许不是”两种疾病”,而是”炎症活跃”与”炎症沉寂”两种状态。Grinis 等关于难治性瘢痕的综述亦以”持续性炎症、免疫与神经免疫失调”解释治疗失败(PMID 42121883)。若按免疫活动度分层入组,未来临床试验的异质性有望显著下降。
表 4 HS 与 keloid 免疫学对照
| 维度 | 增生性瘢痕(HS) | 瘢痕疙瘩(keloid) |
|---|---|---|
| 生长边界 | 局限于原损伤范围 | 超出原伤口、浸润性生长,类肿瘤样行为 |
| 自然史 | 可部分自行软化、消退 | 极少自发消退,切除后高复发 |
| 主要诱因背景 | 烧伤、深部创面、感染、创面愈合延迟、高张力 | 微小损伤亦可触发;遗传易感、特应质、部位张力 |
| 相对突出的固有免疫证据 | 中性粒细胞/NETs–TLR9–NF-κB–IL-6(36406661);烧伤全身炎症(36231034) | M2 样巨噬(35278628、41964275);肥大细胞—神经共激活(38524141);浸润缘Ⅰ型 IFN 单核吞噬细胞(42433363) |
| 相对突出的适应性免疫证据 | 烧伤后长期 Th17/Treg/IL-23 系统改变(42296603) | Th17 升高(39872534);CD45RO⁺ 记忆 T 与 CD103⁺ CD8⁺ 驻留记忆 T(29194570);Treg 数量/功能异常 |
| 共享机制 | TGF-β/Smad 与非 Smad 通路、IL-6/JAK–STAT3、整合素–FAK–YAP/TAZ、GzmB–LTBP1/decorin 释放 TGF-β(39885984)、PI3K/AKT/mTOR(41424791)、免疫代谢重编程 | TGF-β/Smad 与非 Smad 通路、IL-6/JAK–STAT3、整合素–FAK–YAP/TAZ、GzmB–LTBP1/decorin 释放 TGF-β(39885984)、PI3K/AKT/mTOR(41424791)、免疫代谢重编程 |
| 证据局限 | 绝大多数研究未做头对头比较;取材部位、疾病活动度、是否富集 CD45⁺ 细胞均可改变结论 | 绝大多数研究未做头对头比较;取材部位、疾病活动度、是否富集 CD45⁺ 细胞均可改变结论 |
九、证据强度、方法学与矛盾来源
描述性综述的价值不仅在于汇总共识,更在于指出哪些结论可靠、哪些只是研究设计的产物。本章按”模型—技术—因果—标志物—矛盾”五层审视现有证据。
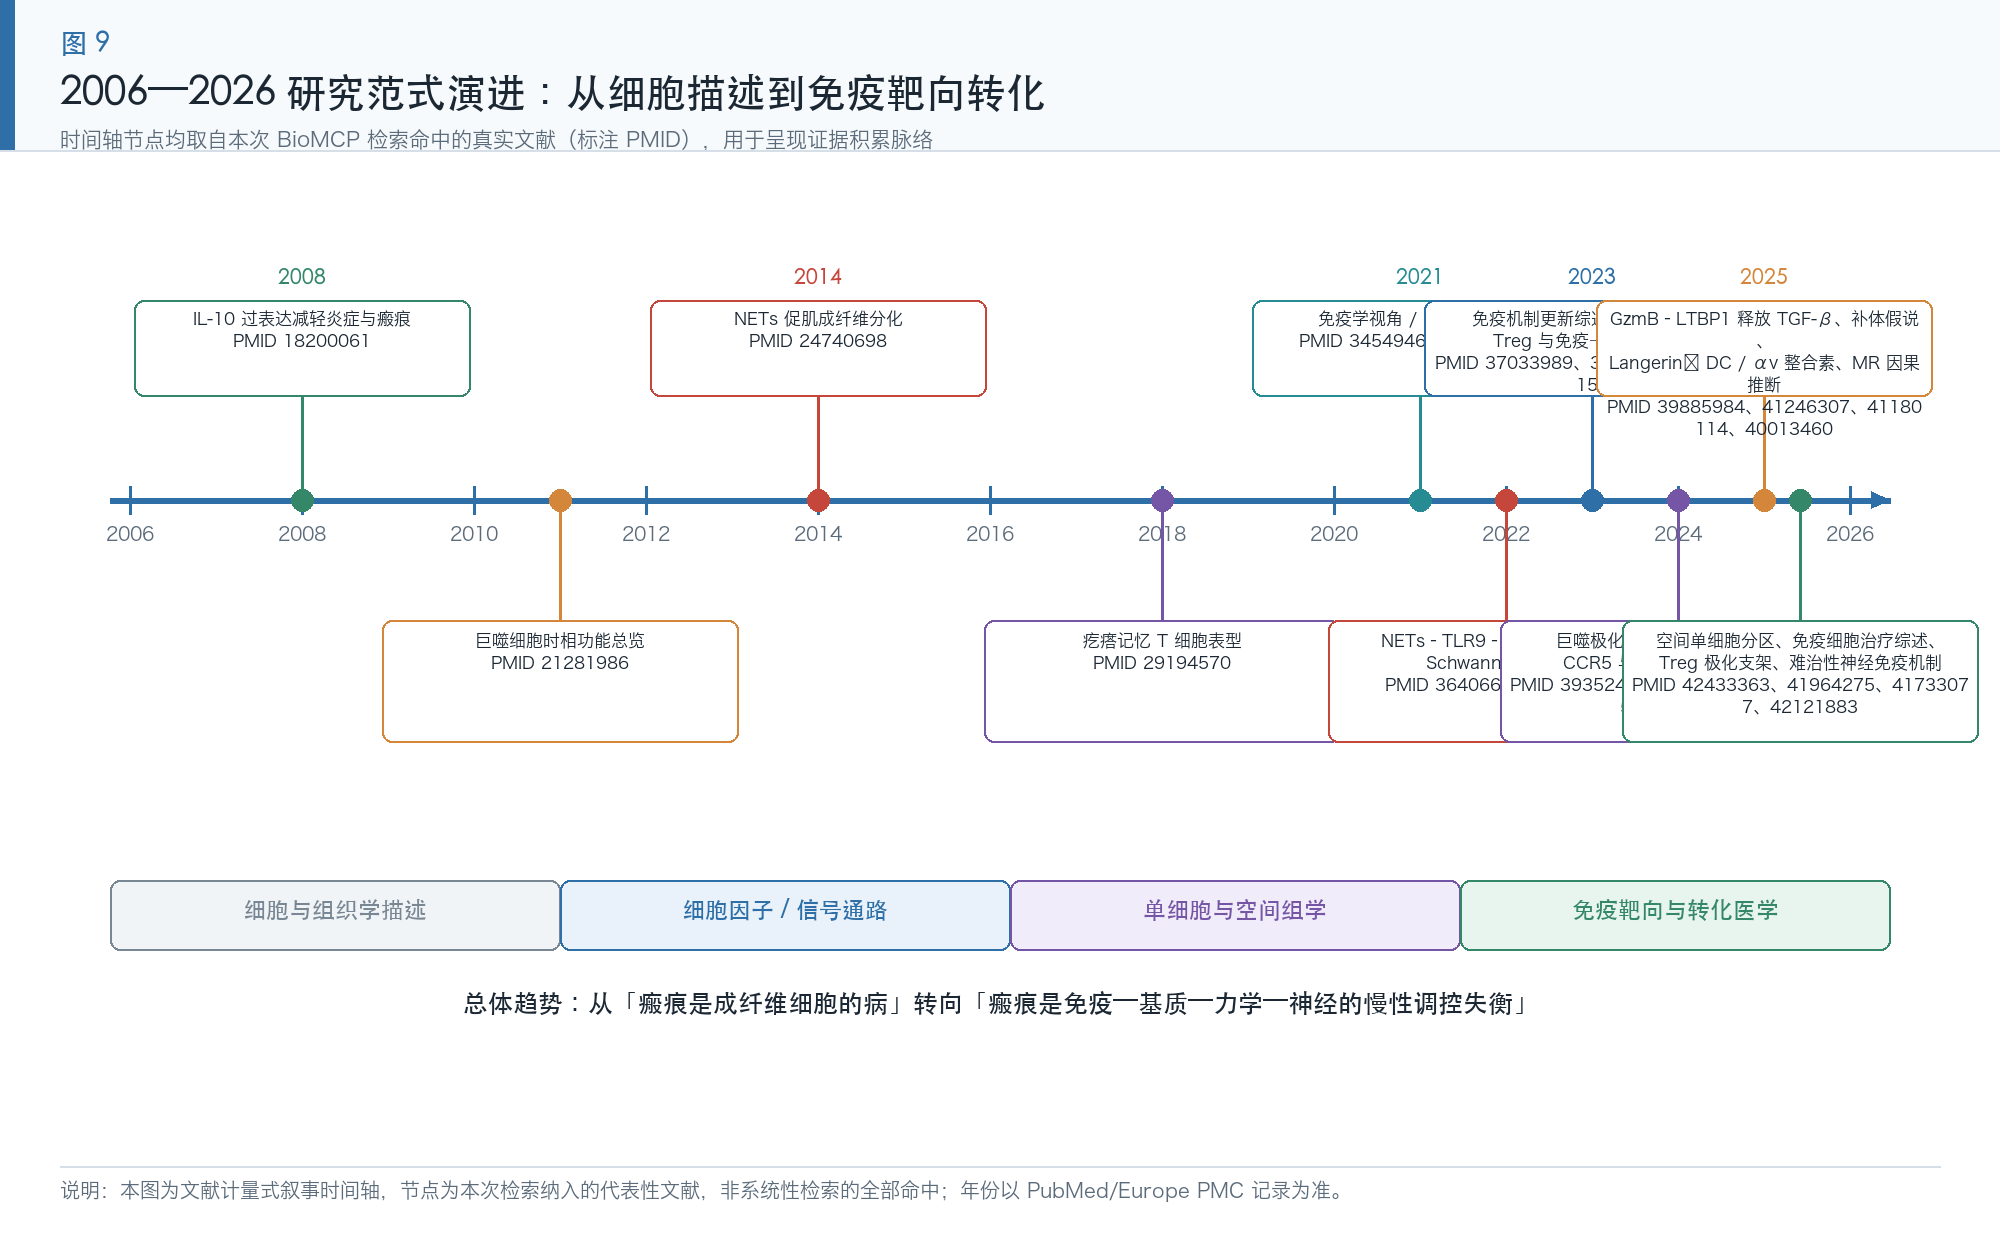
图 9 2006—2026 年免疫瘢痕研究的范式演进时间轴,节点为本次检索命中的代表性文献并标注 PMID。依据正文所列各文献。
(一)实验模型的固有局限
最根本的限制是:瘢痕疙瘩是人类特有的疾病,尚无自发性动物模型。现有模型包括裸鼠移植人疙瘩组织、兔耳增生性瘢痕模型、小鼠背部全层皮肤缺损与张力诱导模型、机械牵拉装置、以及人源皮肤类器官/离体皮肤培养。它们各自只能复现部分特征:裸鼠模型缺少完整免疫系统,兔耳模型缺乏适应性免疫背景,张力模型可模拟力学但无法模拟免疫记忆,离体皮肤缺少循环免疫细胞补充。Kidzeru 与 Bayat 明确把”缺乏合适研究模型”列为治疗手段不明确的重要原因(PMID 36562321)。Short 等也指出,尽管免疫细胞研究不断深入,把免疫调节转化为改善创面外观的进展极其有限(PMID 34238032)。因此,凡涉及 Treg 过继、M2 复极化、IL-10 缓释的”显著抗瘢痕”结论,都应默认其证据级别为临床前。
(二)单细胞与空间组学的贡献及偏倚
scRNA-seq 把瘢痕研究从”组织匀浆平均信号”推进到细胞状态分辨率。Xia 等 2023 年的综述总结了单细胞技术在揭示细胞图谱、成纤维细胞异质性、施万细胞谱系与内皮间质活化方面的贡献,并指出其转录谱为推断细胞间通讯网络提供了素材(PMID 37293384)。Koda 等 2026 年从跨器官纤维化角度强调,单细胞与空间转录组重新定义了异质细胞群,使小样本患者材料也能获得精细表型(PMID 41583443)。
但偏倚同样明显:①酶解位点偏好,致密硬化区的细胞回收率低于疏松浸润缘;②是否分选 CD45⁺ 细胞,直接决定免疫细胞在图谱中的占比与分辨率——Deng 等正是通过富集 CD45⁺ 才发现 Th17 升高,并指出既往研究”检测所有细胞而未富集免疫细胞”(PMID 39872534);③样本量普遍很小(常见 3—6 例),供者间差异被当作疾病差异;④”细胞通讯”多由配体—受体表达推断,缺乏空间邻接与功能验证;⑤分区命名(浸润缘、高细胞区、中央区)尚无统一标准。Cao 等采用配对分区设计(PMID 42433363)与 Yeo 等采用活动度分层设计(PMID 38524141),代表了当前较严谨的方向。
(三)因果推断与生物信息学发现的边界
大量 2024—2026 年文献属于”GEO 数据下载 + 差异表达 + WGCNA/机器学习 + 免疫浸润 + 少量验证”的模式。这类工作善于产生候选靶点,却难以区分原因与结果。Zhou 等的 CCR5 研究做了多数据集验证与临床样本 IHC,可信度相对较高(PMID 38476235);Xiao 等的 PTGFR/RBP5/LIF 模型整合 bulk 与单细胞并做多手段验证,但诊断效能仍缺独立前瞻队列(PMID 39014455)。
孟德尔随机化提供了另一种因果视角,但结果对读者更应起到”降温”作用:Li 等检验 8 类炎症因子与 HS 风险的遗传关联,仅 CTACK 在 IVW 法下显著(OR 1.21,95% CI 1.05–1.40,P=0.01),其他方法未支持,IL-1β、MCP1、RANTES、TNF-α、IL-8、IL-18 等均无显著关联,且 RANTES 相关分析提示潜在水平多效性(PMID 40013460)。该结果并不否定局部炎症的重要性——遗传预测的终生暴露与创面局部瞬时浓度是不同量纲——但它明确反对”组织中某个细胞因子升高即等于致病原因”的推断习惯。
(四)免疫相关生物标志物与诊断模型
目前候选标志物可分为四类:①免疫细胞比例或状态(Th17、Treg、CD103⁺CD8⁺、M2/IFN-I 巨噬细胞);②可溶性介质(IL-6、IL-17A、IL-23、IL-1β、CTACK);③转录组特征(PTGFR、RBP5、LIF、CCR5、免疫基因评分);④系统性免疫表型(儿科烧伤幸存者的多重细胞因子与流式特征)。Xiao 等基于 KHIGs 构建人工神经网络诊断模型与 IG 评分,用于区分疙瘩与正常组织并提示免疫浸润程度(PMID 39014455)。这些工具距离临床还有三重障碍:缺乏统一的取样部位与疾病活动度定义、缺乏与复发/治疗反应等硬终点的关联、缺乏跨平台标准化。
(五)矛盾结论的来源分析
本综述在整理过程中反复遇到结论不一致,逐条溯源后大致可归入以下六类原因。把”分歧”归因于具体方法学差异,比简单选择某一结论更有价值,也符合矛盾信息需附来源验证分析的要求。
表 5 矛盾结论溯源
| 争议点 | 结论 A 与出处 | 结论 B 与出处 | 最可能的原因 |
|---|---|---|---|
| 疙瘩内巨噬细胞是否以 M2 为主且比例升高 | M2 样占优,且与施万细胞互作维持扩张(35278628、41964275) | CD45⁺ 富集测序显示各巨噬/DC 亚群比例与正常瘢痕相近,真正升高的是 Th17(39872534) | 是否富集 CD45⁺、是否用表面标志定义 M2、取材是否含浸润缘;连续谱被二分类掩盖 |
| Treg 是保护还是促纤维 | Treg 协调再生与稳态、限制过度炎症(37867188、41733077);多发性疙瘩患者外周 Treg 减少(29194570) | Treg 分泌 TGF-β/IL-10,在抑制炎症的同时促成纤维细胞增殖(41964275);儿科瘢痕组 Treg 升高(42296603) | 局部与外周区室不同;疾病时相不同;TGF-β 活化状态决定其净效应 |
| IL-17 促纤维还是促修复 | 疙瘩 Th17 比例升高、上清促成纤维活性(39872534);慢性期促纤维(42311658) | 急性期促进上皮再生与血管生成;IL-17 不直接诱导肌成纤维分化(24740698、42311658) | 时相与”启动 vs 放大”的功能分工;体外细胞类型与刺激剂量差异 |
| 炎症因子是否为致病原因 | 组织内 IL-6/IL-17/TNF-α 等普遍升高,被视作驱动因素(42121883 等) | MR 显示多数炎症因子与 HS 无遗传因果关联,仅 CTACK 在单一方法下显著(40013460) | 局部瞬时浓度 vs 终生遗传预测暴露;反向因果与水平多效性;组织表达可为结果而非原因 |
| 疙瘩是”炎症亢进”还是”免疫抑制” | 大量免疫细胞浸润、炎症信号持续(37895153、38524141) | 调节性细胞富集、细胞毒活性受损、内皮 CD39/CD73 上调,类似免疫抑制型微环境(41964275、39450923) | 二者可同时成立:局部”调节性强 + 清除弱 + 慢性低度炎症”;空间分区不同 |
| IL-10 作为治疗的定位 | 过表达/Tr1/缓释 IL-10 显著抗瘢痕(18200061、34506318、40833245) | Treg 源性 IL-10 与 TGF-β 可能共同促成纤维(41964275) | 剂量、时相、递送局部浓度、共存的 TGF-β 活性;抗炎与促纤维信号并行时的净平衡 |
十、免疫靶向治疗的转化图景
把机制知识转化为治疗,可按”作用层级”分为四组:广谱抗炎/抗增殖、细胞因子与通路特异、细胞与免疫微环境重塑、物理与力学免疫学。图 8 给出全景,表 6 补以证据级别。Lee 与 Chen 2023 年的综述已系统讨论”免疫通路特异性治疗”的潜力,同时坦承不同尝试疗效不一(PMID 37033989)。
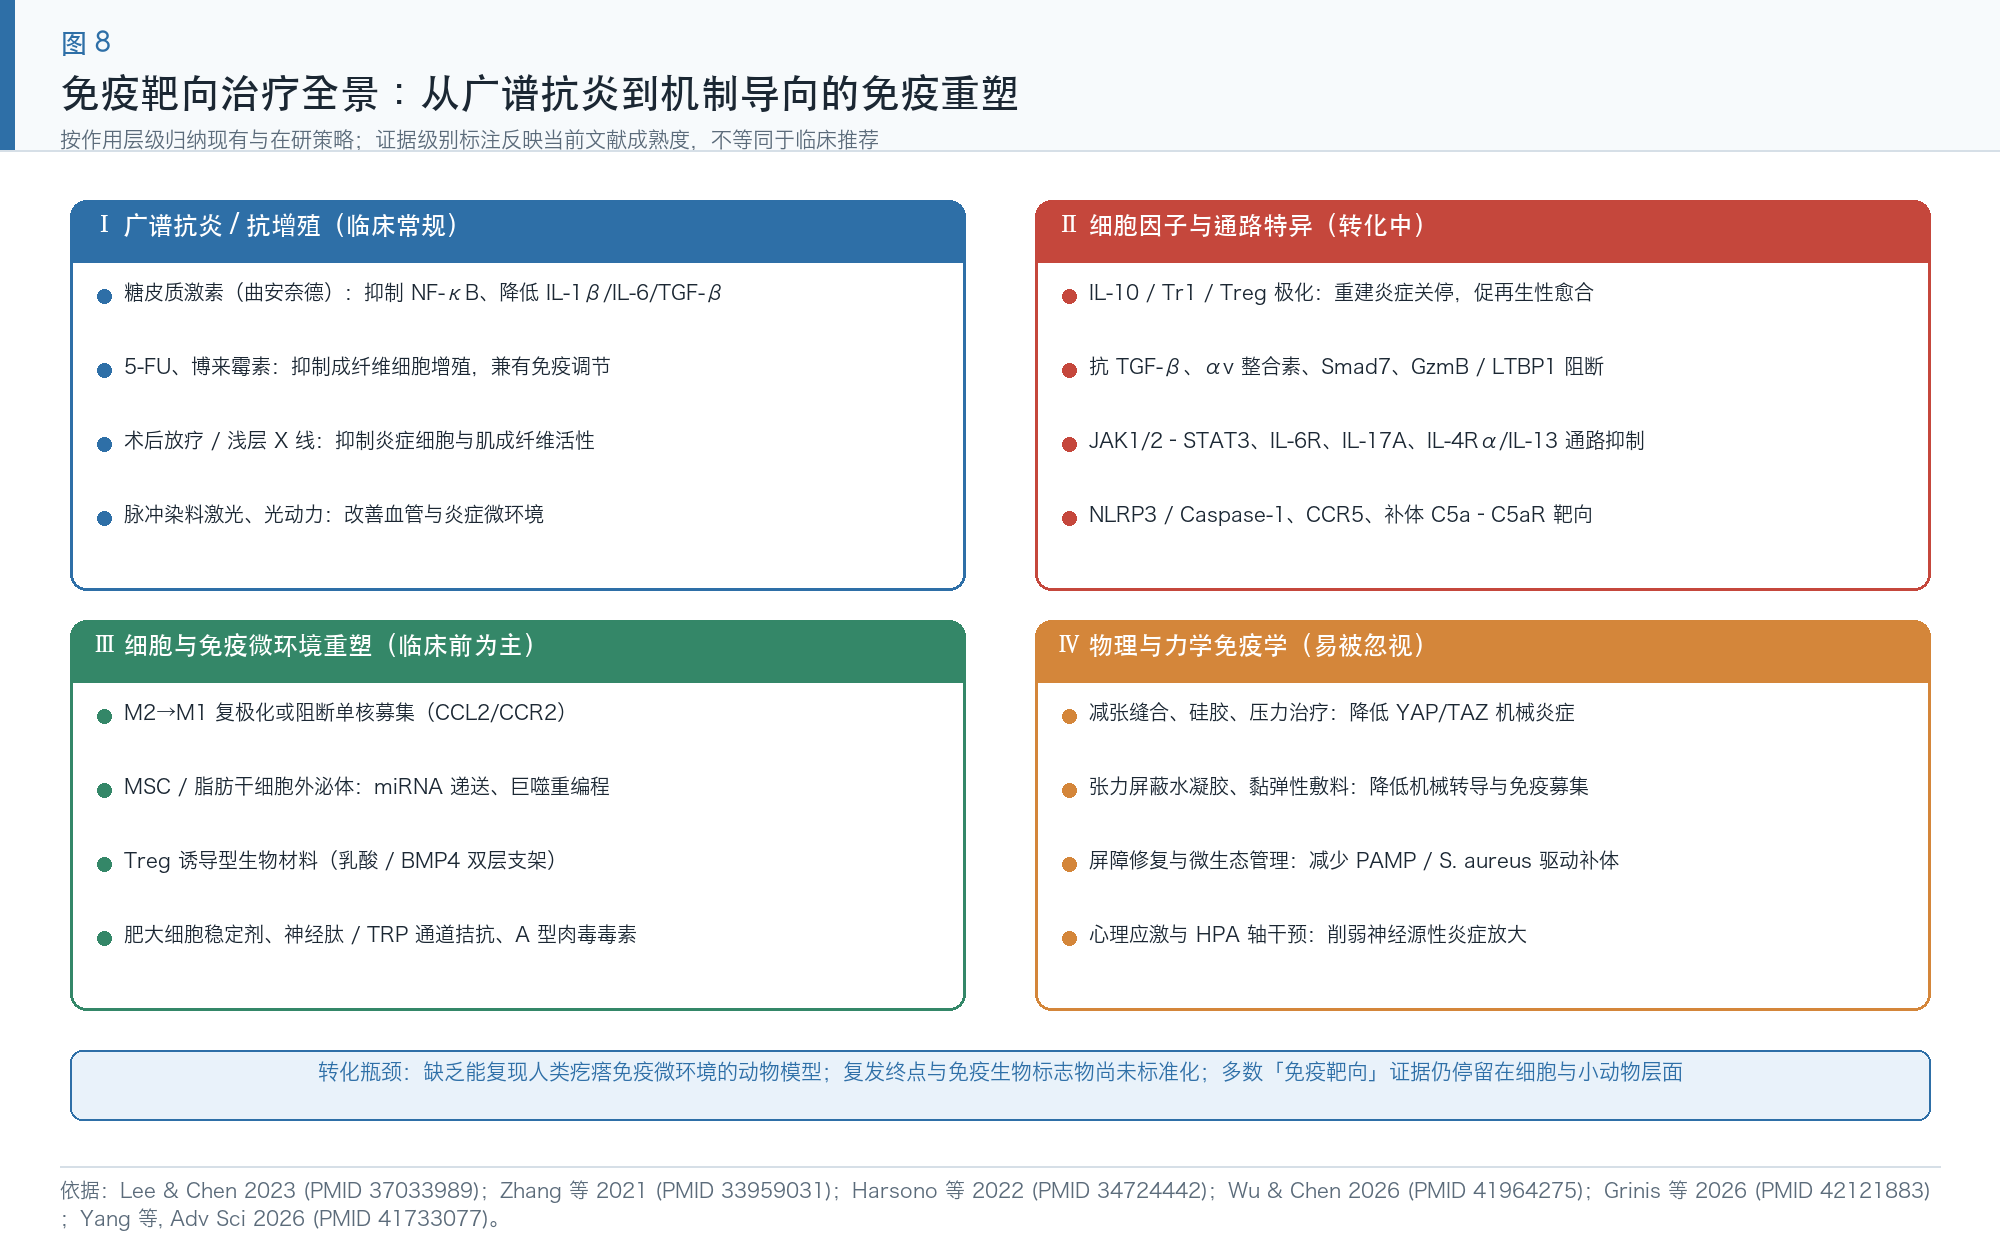
图 8 免疫靶向治疗全景:按广谱抗炎、细胞因子/通路特异、细胞与微环境重塑、物理与力学免疫学四层归纳。依据 PMID 37033989、33959031、34724442、41964275、42121883、41733077。
(一)常规治疗的免疫学再解读
病灶内糖皮质激素(曲安奈德)长期是一线治疗,其传统解释是抑制成纤维细胞增殖与胶原合成;从免疫学看,更核心的作用是抑制 NF-κB 与 AP-1、降低 IL-1β/IL-6/TNF-α、减少巨噬与 T 细胞浸润、抑制磷脂酶 A2 与前列腺素/白三烯生成、稳定肥大细胞膜。2026 年的系统评价与荟萃分析评估了单用与联合方案的疗效与安全性(PMID 43005882),但激素的皮肤萎缩、色素减退、毛细血管扩张与复发问题依旧突出。5-氟尿嘧啶通过抑制胸苷酸合成酶减少成纤维细胞增殖,同时可降低局部炎症细胞负荷;博来霉素、维拉帕米、干扰素等亦有免疫调节成分。放射治疗(术后浅层 X 线/电子线)可抑制炎症细胞与成纤维细胞克隆增殖、诱导细胞衰老并降低 TGF-β 输出;脉冲染料激光靶向血红蛋白,减少病灶血供与炎症细胞输送;光动力疗法则兼具细胞毒与免疫调节效应。
(二)细胞因子与通路靶向
这一层是近二十年机制研究最直接的转化出口,但绝大多数仍处于临床前或早期临床。①IL-10:从病毒载体过表达(PMID 18200061)、Tr1 过继转移(PMID 34506318)到纳米粒缓释水凝胶(PMID 40833245),证据链最完整,且已有重组 IL-10 的Ⅱ期临床探索记录(PMID 24757588)与专门的治疗综述(PMID 34724442)。②TGF-β 轴:中和抗体、反义寡核苷酸、Smad7 基因递送、αvβ6/αvβ8 整合素阻断(PMID 41180114)、以及 GzmB 抑制以阻断 LTBP1 切割(PMID 39885984)。③JAK/STAT3 与 IL-6R:基于 IL-6 在纤维化中的核心地位(PMID 36147459),JAK 抑制剂在皮肤病中已广泛应用,但用于瘢痕疙瘩仍以个案与临床前为主。④IL-4Rα/IL-13、IL-17A、IL-23:需特别关注 IL-17 的时相双向性,急性期阻断可能损害正常修复(PMID 42311658)。⑤NLRP3/caspase-1 抑制剂:烧伤领域已有临床前汇总(PMID 38957662),皮肤瘢痕适应证尚待验证。⑥趋化因子轴:CCR5 因关联疙瘩与特应性皮炎而被提出(PMID 38476235),但 MR 研究提醒 RANTES 可能存在水平多效性(PMID 40013460)。Zhang 等的白细胞介素家族综述与 Grinis 等的难治性瘢痕综述共同构成这一层的机制依据(PMID 33959031、42121883)。
(三)细胞治疗、外泌体与免疫重塑材料
巨噬细胞极化调控被广泛视为新策略(PMID 39352458);具体路径包括阻断 CCL2/CCR2 减少单核募集、以 CSF1R 或 CD14 定向调控、LDHA/乳酸轴干预代谢重编程、以及 M2→M1 复极化。Treg/Tr1 极化是另一条主线,Yang 等的 PLA/GelMA 双层压电支架以 L-乳酸诱导 Treg 极化、以 BMP4 抑制肌成纤维分化,同时实现免疫与基质双靶向(PMID 41733077)。间充质干细胞及其外泌体通过 miRNA 递送、抑制 NF-κB、调节巨噬极化与降低氧化应激发挥作用,2026 年已有多篇综述汇总其在创面愈合与瘢痕形成中的机制与递送策略(PMID 42798851、41612955、41743233)。此外,脂肪来源干细胞对增生性瘢痕的作用亦有专门评估(PMID 35071247)。这一层的共同短板是制剂标准化、效价评价与长期安全性。
(四)力学免疫学与减张策略
在所有免疫干预中,力学干预可能是最接近临床、最被低估的一类。减张缝合、皮内减张、Z 成形与局部皮瓣通过重新分配张力降低整合素–FAK–YAP/TAZ 输入;硅胶片与压力治疗通过水合作用、温度与持续压力影响角质形成细胞因子释放与微血管;A 型肉毒毒素兼具化学去神经(减少神经肽与肌肉张力)与可能的直接抗纤维作用(PMID 40493062)。Kuan 等的黏弹性水凝胶把张力屏蔽与 IL-10 缓释合并(PMID 40833245),代表了”力学 + 免疫”的组合范式。对临床实践而言,这类策略的优势在于不依赖尚未获批的生物制剂,且可在术中即刻实施;其机制解释正好呼应 Lv 等提出的 TGF-β1–YAP/TAZ 耦合模型(PMID 41180114)。
(五)联合治疗与时序治疗设想
单靶点失败的原因可从网络冗余推断:抑制 IL-6 仍有 TGF-β 与力学通路维持肌成纤维表型;抑制 TGF-β 可能损伤正常再上皮化。合理方向是按免疫时相分层给药:①围手术期/创伤早期以”控制启动强度”为主(清创、抗感染、屏障修复、短期适度抗炎、避免过度抑制必要炎症);②增殖期以”促进炎症消退与免疫重塑”为主(IL-10/Treg、巨噬极化调节、抗 IL-6/IL-17 的时间窗);③慢性期与术后预防复发以”打断正反馈”为主(减张、抗 TGF-β 激活、GzmB/LTBP1、肥大细胞稳定、止痒与神经免疫干预、必要时低剂量放疗或激光)。Grinis 等强调难治性病例还需纳入心理应激与神经内分泌维度(PMID 42121883)。这一设想目前缺乏前瞻性临床试验支持,应被理解为由机制推导的研究假说。
表 6 治疗策略证据级别
| 策略 | 免疫学作用点 | 当前证据级别 | 主要限制 / 代表文献 |
|---|---|---|---|
| 病灶内糖皮质激素 ± 联合方案 | NF-κB/AP-1 抑制、促炎因子下降、肥大细胞稳定 | 临床常规;有系统评价/荟萃分析 | 萎缩、色素改变、复发;联合方案间异质性大(43005882) |
| 5-FU、放疗、激光、光动力 | 降低增殖细胞与炎症细胞负荷、减少血供 | 临床常规 / 观察性研究 | 参数与时序未标准化;免疫终点很少被测量 |
| IL-10 / Tr1 / Treg 极化 | 重建炎症消退、下调 TGF-β/SMAD、促再生型 ECM | 动物与临床前扎实;曾探索Ⅱ期临床 | 时相与剂量窗窄;可能与 Treg 促纤维效应冲突(18200061、34506318、24757588、41733077、41964275) |
| 抗 TGF-β / αv 整合素 / GzmB–LTBP1 | 阻断潜伏 TGF-β 释放与 Smad/YAP 激活 | 机制研究 + 临床前 | TGF-β 生理功能广泛,全身抑制风险高(41180114、39885984、42074238) |
| JAK/STAT3、IL-6R、IL-4Rα、IL-17A | 阻断特定细胞因子级联 | 个别药物有皮肤科适应证;瘢痕适应证多为个案/临床前 | IL-17 双相性;缺乏分层 biomarkers(36147459、42311658、42121883) |
| NLRP3 / CCR5 / 补体靶向 | 抑制炎症小体成熟、趋化募集或 MAC 形成 | 假说 / 临床前 | 补体模型尚待人体组织验证;MR 提示因果未定(38957662、38476235、41246307、40013460) |
| MSC/外泌体、巨噬复极化、免疫重塑支架 | miRNA 递送、巨噬极化、ECM 与免疫双重调节 | 临床前为主 | 制剂标准化、效价、长期安全性(39352458、41733077、42798851) |
| 减张 / 张力屏蔽 / 硅胶 / 压力 / 肉毒毒素 | 降低 YAP/TAZ 与整合素输入、减少免疫募集 | 临床经验性应用;机制证据渐强 | 缺乏以免疫终点为指标的随机对照(40833245、41180114、40493062) |
| 止痒、神经免疫与心理应激干预 | 切断瘙痒—搔抓—DAMP—肥大细胞环路 | 症状管理有经验,机制性干预属新兴方向 | 需前瞻性心理—免疫联合测量(34518894、42121883) |
十一、整合模型、未解问题与研究展望
(一)”三阶段—四链条”整合模型
综合前十二章证据,可把免疫系统参与皮肤瘢痕增生的过程压缩为一个可检验的整合模型。
第一阶段为启动。组织损伤同时释放 DAMP、暴露 ECM 片段并引入微生物 PAMP,血小板与补体瞬时激活,角质形成细胞经 TLR/NLR 与 TSLP/IL-33 发出警报,中性粒细胞与单核细胞被 CCL2/CXCL8/C5a 募集。此阶段决定”炎症总量”。烧伤深度、创面感染、愈合延迟、异物与坏死组织负荷,都是通过放大这一阶段而提高瘢痕风险。
第二阶段为放大。若中性粒细胞未能及时凋亡、NETs 清除不足、胞葬失败,DAMP 持续供给,TLR9/NF-κB/NLRP3 与 IL-6/JAK–STAT3 形成自维持环路;巨噬细胞停留于促修复/促纤维状态,Th2/Th17 偏移,Treg/Tr1 的炎症关停能力不足或转向促 TGF-β 输出;肥大细胞在神经肽驱动下持续脱颗粒并释放 GzmB。此阶段决定”炎症方向”:是走向消退,还是走向慢性低度炎症与 2 型/17 型免疫偏倚。
第三阶段为锁定。TGF-β 被整合素牵拉、蛋白酶切割(GzmB–LTBP1)与酸性/氧化环境持续激活,Smad 与非 Smad 通路共同驱动胶原、CTGF、LOX 与 PAI-1;基质硬化经整合素–FAK–YAP/TAZ 反向维持肌成纤维表型;低氧与 HIF-1α 造成代谢重编程与免疫抑制;神经受压、瘙痒搔抓与心理应激继续补充炎症输入;组织驻留记忆 T 细胞在切除后仍可被再唤醒。此阶段决定”复发与治疗抵抗”。
四条机制链分别对应:固有免疫链(DAMP—补体—中性粒/NETs—巨噬)、适应性免疫失衡链(Th2/Th17/Treg/记忆 T)、胞内汇聚链(Smad/JAK–STAT3/NF-κB–NLRP3/YAP–TAZ/PI3K–mTOR/HIF-1α)、正反馈锁定链(ECM—力学—神经—心理)。四条链并非串联,而是并行且互相放大;这正是单靶点治疗屡屡失败、而联合与时序策略值得探索的根本原因。
(二)十个关键未解问题
1. 人类特异性的免疫微环境如何在模型中重建?需要人源化免疫系统小鼠、带灌流的人皮肤类器官、或离体人皮肤与自体免疫细胞共培养,并把”复发”设为可测终点。
2. 炎症消退失败的分子开关究竟是什么?是胞葬缺陷、IL-10/Tr1 不足、促消退脂质介质缺失,还是 Treg 在硬化基质中被重编程?
3. 巨噬细胞在疙瘩中究竟是”M2 偏倚”还是”Ⅰ型 IFN 活化”?二者是否对应不同空间区室与疾病时相?需要同一病灶配对分区 + CD45⁺ 富集 + 空间转录组的标准化研究。
4. Treg 的净效应由什么决定?局部活性 TGF-β 浓度、基质硬度、还是共存的 IL-6/IL-1β 谱?这直接决定”促 Treg”能否成为安全疗法。
5. 组织驻留记忆 T 细胞是否真的驱动切除后原位复发?需要术前/复发灶配对 TCR 克隆追踪与 CD103/CD69 表型验证。
6. 局部是否存在功能性三级淋巴结构与克隆性抗体?若能证实,瘢痕疙瘩的”自身免疫样”定位将获得形态学与分子学基础。
7. 补体—CFH—MAC—CAV1—RUNX2 假说能否在人体瘢痕组织中被验证?它与微生物群、CAV1 表达及 RUNX2 上游成骨样程序的关系尚属空白。
8. 组织内高表达的细胞因子中哪些是驱动因素、哪些是伴随结果?MR 研究给出的”多数阴性”结果需要更多仪器变量与更大 GWAS 样本复核,并与局部蛋白质组学交叉验证。
9. 系统性免疫表型能否用于术前风险分层?儿科烧伤的长期免疫失调发现需要前瞻队列确认时间顺序与预测效能。
10. 免疫干预的最佳时间窗是什么?IL-17、IL-10、TGF-β 均具有时相双向性,缺乏按愈合阶段分层的给药研究。
(三)对未来研究设计的建议
第一,把分层变量前置:所有瘢痕组织研究应强制报告取材分区(浸润缘/中央/高细胞区)、疾病活动度、既往治疗史、部位与 Fitzpatrick 分型,否则免疫细胞比例不可比。第二,把免疫终点纳入临床试验:除温哥华瘢痕量表与复发率外,同步测量局部细胞因子、免疫细胞浸润、瘙痒评分与患者报告结局,才能验证”免疫机制是否真被药物改变”。第三,采用配对设计:同一患者病灶与邻近正常皮肤、活动期与静止期、术前与复发灶的配对比较,能大幅压低个体间异质性。第四,机制研究应超越配体—受体共表达推断,加入空间邻接、受体阻断与功能读出。第五,转化研究优先选择”已在皮肤科获批或可局部递送”的药物与材料,以缩短从机制到临床的距离。
十二、结论
近二十年的文献把皮肤瘢痕增生从”成纤维细胞与胶原的病”重定义为”免疫调节失灵的慢性纤维化状态”。本文的主要结论可归纳为以下九点。
1. 正常愈合依赖炎症按时启动、按时关停、按时退出;病理性瘢痕的核心缺陷是”关停失败”,而非单纯的修复过度。
2. 固有免疫提供启动与放大信号。中性粒细胞 NETs 经 TLR9–NF-κB–IL-6 直接促肌成纤维分化(PMID 36406661),巨噬细胞以连续谱形式贯穿全程,肥大细胞通过脱颗粒与 GzmB 切割 LTBP1/decorin 释放潜伏 TGF-β(PMID 39885984),Langerin⁺ DC 与角质形成细胞整合素构成表皮”细胞因子闸门”(PMID 41180114),补体与微生物则可能提供最初的失衡触发(PMID 41246307)。
3. 适应性免疫决定炎症方向与记忆。Th17 升高、Th2 偏倚、Treg/Tr1 功能语境依赖、CD45RO⁺ 与 CD103⁺CD8⁺ 记忆 T 细胞异常,共同构成可持续、可再唤醒的局部免疫网络(PMID 39872534、29194570、37867188)。
4. 细胞因子网络具有冗余、多效与语境依赖三重性质;IL-17 与 IL-10 均为典型双向分子,简单”阻断/补充”逻辑不足以保证疗效(PMID 42311658、41964275)。
5. 免疫信号最终在 Smad、JAK–STAT3、NF-κB/NLRP3、YAP/TAZ、PI3K–AKT–mTOR 与 HIF-1α 等节点汇合,写入 COL1A1/COL3A1/ACTA2/CTGF/LOX/PAI-1 等促纤维基因程序(PMID 42074238、41424791、37576819)。
6. 基质硬化、神经免疫、瘙痒搔抓与心理应激构成自我强化的正反馈闭环,是复发、瘙痒与治疗抵抗的共同基础(PMID 42121883、34518894、38524141)。
7. 空间与活动度分层是解释文献矛盾的关键:浸润缘为免疫富集的活跃前线,高细胞区以肌成纤维为主,硬化核心细胞稀少;活动期与静止期的免疫图谱不同(PMID 42433363、38524141)。
8. 现有证据的主要短板是缺乏人类特异性模型、单细胞研究样本量小且分区不一、免疫标志物未标准化、以及孟德尔随机化对多数炎症因子未支持因果关联(PMID 40013460、41583443)。
9. 转化上最有前景的方向,是把”免疫消退重建”与”力学张力屏蔽”合并,并按愈合时相分层给药;IL-10 缓释黏弹性水凝胶与 Treg 极化双层支架已提供概念验证(PMID 40833245、41733077)。
对临床工作者而言,最具操作性的即时启示是:控制创面炎症负荷、尽早恢复屏障、充分减张、积极处理瘙痒,本身就是在实施免疫学干预。对研究者而言,下一阶段的突破更可能来自”标准化分区 + 配对设计 + 空间多组学 + 免疫终点临床试验”,而非再发现一条新的细胞因子。
参考文献
下列文献均由 BioMCP 联合检索 PubMed/Europe PMC/PubTator3/Semantic Scholar 获得,并按 PMID 升序排列;正文以 PMID 形式引用,便于逐条核查。作者按数据库返回格式保留(多作者时列前两位并加”等”)。
1. Peranteau WH, Liechty KW, et al. IL-10 overexpression decreases inflammatory mediators and promotes regenerative healing in an adult model of scar formation. J Invest Dermatol. 2008. PMID: 18200061. DOI: 10.1038/sj.jid.5701232.
2. Mahdavian Delavary B, van der Veer WM, Ferreira J, Beelen RH, et al. Macrophages in skin injury and repair. Immunobiology. 2011. PMID: 21281986. DOI: 10.1016/j.imbio.2011.01.001.
3. Chrysanthopoulou A, Mitroulis I, Apostolidou E, Kambas K, et al. Neutrophil extracellular traps promote differentiation and function of fibroblasts. J Pathol. 2014. PMID: 24740698. DOI: 10.1002/path.4359.
4. King A, Balaji S, Le LD, Keswani SG, et al. Regenerative Wound Healing: The Role of Interleukin-10. Adv Wound Care (New Rochelle). 2014. PMID: 24757588.
5. Chen Z, Zhou L, Won T, Lu L, et al. Characterization of CD45RO+ memory T lymphocytes in keloid disease. Br J Dermatol. 2018. PMID: 29194570. DOI: 10.1111/bjd.16173.
6. Short WD, Wang X, Keswani SG. Interleukin-10 Producing T Lymphocytes Attenuate Dermal Scarring. Ann Surg. 2021. PMID: 34506318.
7. Čoma M, Fröhlichová L, Urban L, Gál P, et al. Molecular Changes Underlying Hypertrophic Scarring Following Burns Involve Specific Deregulations at All Wound Healing Stages. Int J Mol Sci. 2021. PMID: 33477421.
8. Zhang D, Li B, Zhao M. Therapeutic Strategies by Regulating Interleukin Family to Suppress Inflammation in Hypertrophic Scar and Keloid. Front Pharmacol. 2021. PMID: 33959031.
9. Hawash AA, Ingrasci G, Nouri K, Yosipovitch G. Pruritus in Keloid Scars: Mechanisms and Treatments. Acta Derm Venereol. 2021. PMID: 34518894.
10. Yu Y, Fu S. Emerging insights into the immunological aspects of keloids. J Dermatol. 2021. PMID: 34549462. DOI: 10.1111/1346-8138.16149.
11. Short WD, Wang X, Keswani SG. The Role of T Lymphocytes in Cutaneous Scarring. Adv Wound Care (New Rochelle). 2022. PMID: 34238032.
12. Harsono AD, Prasetyono TOH, Dilogo IH. The Role of Interleukin 10 in Keloid Therapy: A Literature Review. Ann Plast Surg. 2022. PMID: 34724442.
13. Direder M, Wielscher M, Weiss T, Mildner M, et al. Schwann cells contribute to keloid formation. Matrix Biol. 2022. PMID: 35278628.
14. Matar DY, Ng B, Darwiche I, Panayi AC, et al. Skin Inflammation with a Focus on Wound Healing. Adv Wound Care (New Rochelle). 2022. PMID: 35287486.
15. Adib Y, Bensussan A, Michel L. Cutaneous Wound Healing: A Review about Innate Immune Response and Current Therapeutic Applications. Mediators Inflamm. 2022. PMID: 35509434.
16. Li Y, Zheng Y. The Role of IL-6 in Fibrotic Diseases: Molecular and Cellular Mechanisms. Int J Biol Sci. 2022. PMID: 36147459.
17. Burgess M, Valdera F, Varon D, Nuutila K. The Immune and Regenerative Response to Burn Injury. Cells. 2022. PMID: 36231034.
18. Shao Y, Tang Z, Li Y, Sun B, et al. Neutrophil extracellular traps contribute to myofibroblast differentiation and scar hyperplasia through the Toll-like receptor 9/nuclear factor Kappa-B/interleukin-6 pathway. Burns Trauma. 2022. PMID: 36406661.
19. Kidzeru EB, Bayat A. Immune cells and associated molecular markers in dermal fibrosis with focus on raised cutaneous scars. Exp Dermatol. 2022. PMID: 36562321. DOI: 10.1111/exd.14734.
20. Lee CC, Chen CB. An updated review of the immunological mechanisms of keloid scars. Front Immunol. 2023. PMID: 37033989. DOI: 10.3389/fimmu.2023.1117630.
21. Xia Y, Wang Y, Liang Z, et al. Decoding the molecular landscape of keloids: new insights from single-cell transcriptomics. Burns Trauma. 2023. PMID: 37293384.
22. Feng L, Xie N. Immunometabolism changes in fibrosis: from mechanisms to therapeutic strategies. Front Pharmacol. 2023. PMID: 37576819.
23. Zhang M, Chen H, Qian H, Wang C. Characterization of the skin keloid microenvironment. Cell Commun Signal. 2023. PMID: 37587491.
24. Knoedler S, Broichhausen S, Panayi AC, et al. Regulatory T cells in skin regeneration and wound healing. Mil Med Res. 2023. PMID: 37867188.
25. Zhang X, Wu X, Li D. The Communication from Immune Cells to the Fibroblasts in Keloids: Implications for Immunotherapy. Int J Mol Sci. 2023. PMID: 37895153.
26. Zhou B, Gao W, Tao J, et al. Identification and validation of CCR5 linking keloid with atopic dermatitis through comprehensive bioinformatics analysis and machine learning. Front Immunol. 2024. PMID: 38476235.
27. Yeo E, Lee JH, et al. Revisiting roles of mast cells and neural cells in keloid: exploring their connection to disease activity. Front Immunol. 2024. PMID: 38524141.
28. Li H, Zhang L, et al. The NLRP3 inflammasome in burns: a novel potential therapeutic target. Burns Trauma. 2024. PMID: 38957662.
29. Xiao K, Li X, et al. Identification of novel immune-related signatures for keloid diagnosis and treatment: insights from integrated bulk RNA-seq and scRNA-seq analysis. Hum Genomics. 2024. PMID: 39014455.
30. Wang X, Liu D. Macrophage Polarization: A Novel Target and Strategy for Pathological Scarring. Tissue Eng Regen Med. 2024. PMID: 39352458.
31. Li D, Su J, et al. Single-cell RNA sequencing highlights the role of proinflammatory fibroblasts, vascular endothelial cells, and immune cells in the keloid immune microenvironment. Int J Dermatol. 2024. PMID: 39450923.
32. Deng CC, Yang B, et al. Single-cell RNA-seq reveals immune cell heterogeneity and increased Th17 cells in human fibrotic skin diseases. Front Immunol. 2025. PMID: 39872534.
33. Aubert A, Granville DJ. Potential implications of granzyme B in keloids and hypertrophic scars through extracellular matrix remodeling and latent TGF-beta activation. Front Immunol. 2025. PMID: 39885984.
34. Li Y, Ai H. Causal Association Between Inflammatory Factors and Hypertrophic Scar: A Two-Sample Mendelian Randomization Study. J Cosmet Dermatol. 2025. PMID: 40013460.
35. Kuan CH, Wang TW, et al. Viscoelastic Hydrogel with Mechanomodulatory Tension Shielding and Time-Dependent Immunomodulatory Effects for Scarless Healing. Adv Healthc Mater. 2025. PMID: 40833245.
36. Fang X, Xiao S, et al. Hypertrophic Scarring and Keloids: Epidemiology, Molecular Pathogenesis, and Therapeutic Interventions. MedComm (2020). 2025. PMID: 41049267.
37. Lv X, Zhou WX. Langerin+ Dendritic Cells in Cutaneous Fibrosis: The TGF-beta1 Signaling Axis. Clin Cosmet Investig Dermatol. 2025. PMID: 41180114.
38. Kruglikov IL, Walendzik K, Scherer PE. The complement pathway and the pathophysiology of fibroproliferative cutaneous scarring. Front Immunol. 2025. PMID: 41246307.
39. Xia Y, Li Y. Advances in Understanding Immune Dysregulation and Therapeutic Strategies Targeting Epidermal and Dermal Cells in Keloids. Iran J Immunol. 2025. PMID: 41367321.
40. Liu J, Zhao Y, et al. The PI3K/AKT/mTOR pathway in scar remodeling and keloid formation: mechanisms and therapeutic perspectives. Front Pharmacol. 2025. PMID: 41424791.
41. Koda Y, Nakamoto N, Kanai T. Immunological mechanisms underlying fibrotic diseases via single-cell technologies. Front Immunol. 2026. PMID: 41583443.
42. Yang Y, Ji X, et al. Promoting Treg Polarization-Mediated Anti-Scar and Appendage Regeneration in Wound Healing. Adv Sci (Weinh). 2026. PMID: 41733077.
43. Wu Y, Chen X. Immune cells in keloids: mechanisms and potential treatments. Ann Med. 2026. PMID: 41964275.
44. Mo J, Zhang Y. Exploring the Complexities of TGF-beta Signaling in Keloids: Beyond the Classical Smad Pathway. Int J Mol Sci. 2026. PMID: 42074238.
45. Grinis D, Thomas M, Aprigliano C, Maskey AR. Refractory Keloids and Hypertrophic Scars: Immune Dysregulation and Neuroimmune Mechanisms Underlying Treatment Failure. Cells. 2026. PMID: 42121883.
46. Langley D, Cuttle L, et al. Persistent immune dysregulation consistent with chronic low-grade inflammation in paediatric burn survivors. Burns. 2026. PMID: 42296603.
47. An W, Wei Z. Clinical value of IL-17-targeted intervention in tissue injury repair: from bidirectional mechanisms to therapeutic strategies. Front Immunol. 2026. PMID: 42311658.
48. Cao Y, Wang L, et al. Immune-dominated cellular heterogeneity and stromal plasticity in keloid infiltrating and hypercellular zones revealed by single-cell RNA sequencing. Front Immunol. 2026. PMID: 42433363.
49. Alshammari NA, AlDaej A, et al. Efficacy and safety of intralesional corticosteroids alone or in combination with other treatments for the management of keloids: a systematic review and meta-analysis. Front Med (Lausanne). 2026. PMID: 43005882.
补充检索命中(题录级,正文用作方向性佐证)
50. Use of Adipose Stem Cells Against Hypertrophic Scarring or Keloids. 2022. PMID: 35071247.
51. The Effects and Mechanisms of Botulinum Toxin Type A on Hypertrophic Scars. 2025. PMID: 40493062.
52. Exosomes in Hypertrophic Scars and Keloids: Mechanisms and Therapeutic Potential. 2026. PMID: 41612955.
53. Extracellular vesicles in wound healing and scar formation. 2026. PMID: 42798851.
54. Mesenchymal Stem Cells-Derived Exosomes: Next-Generation Nanotherapy. 2026. PMID: 41743233.
55. Unveiling the Link: The Potential Roles of Vitamin D in Keloids. 2025. PMID: 39895409.
56. Deciphering miRNA-mediated genetic architecture of immune cells in keloid. 2026. PMID: 41650060.
57. Roles of the HIF-1alpha pathway in the development and progression of keloids. 2023. PMID: 37636362.
说明:第 50—57 条为检索命中的题录级记录,标题按数据库返回文本保留,未逐条调取完整摘要,故仅在正文中作为研究方向或背景线索引用,不承担关键机制结论的支撑。
附录一 检索式与文献计量说明
检索入口为 BioMCP,采用 article 检索语法,时间下限统一设为 2006-01-01(–year-min 2006 / –date-from 2006-01-01),并按混合相关性排序(0.4×语义 + 0.3×词法 + 0.2×被引 + 0.1×位置)。共执行 19 组主题检索,覆盖免疫总论、巨噬极化、T 细胞亚群、肥大细胞与瘙痒、TGF-β/Smad、NLRP3 炎症小体、单细胞组学、TLR/NF-κB、IL-6/JAK–STAT3、补体、Treg、2 型免疫、NETs、树突状细胞、IL-10 与无瘢痕愈合、JAK 抑制剂与生物制剂、烧伤后瘢痕、低氧代谢、以及综述类文献定向筛选(–type review)。随后以 batch article 方式执行 5 批结构化详情调取,累计核实 40 余篇文献的作者、期刊、年份、DOI、PMID、文献类型与摘要;另对个别文献执行单条详情查询。
检索执行期间,BioMCP 多次报告 Semantic Scholar 源 degraded/unavailable、Europe PMC 偶发 12 秒超时,部分结果为 PubTator3 单源题录。因此本次检索集合应理解为”多源高相关样本”,不具备系统评价所要求的查全率与可复现筛选流程;图 9 的年代分布亦为叙事性时间轴,而非文献计量学统计结果。若需据此撰写系统评价或 Meta 分析,建议在 PubMed、Embase、Web of Science、Cochrane Library 中重新执行可复现的结构化检索,并双人独立筛选。
纳入与排除原则:优先纳入直接讨论免疫细胞/免疫介质与皮肤瘢痕机制的原创研究与综述;跨器官纤维化文献仅在用于机制类比时纳入并明确标注外推;纯手术技术、无免疫学内容的报道、无法核实摘要的题录降为”补充检索命中”。全文所有机制陈述均尽量标注 PMID,未标注处为教科书级共识性背景(如愈合四期、Smad 经典通路)。
附录二 缩略语表
附录二 缩略语
| 缩写 | 中文 | 英文 / 全称 |
|---|---|---|
| HS | 增生性瘢痕 | hypertrophic scar |
| KD / KE | 瘢痕疙瘩(病) | keloid disease / keloid |
| ECM | 细胞外基质 | extracellular matrix |
| DAMP / PAMP | 损伤/病原相关分子模式 | damage- / pathogen-associated molecular pattern |
| NETs | 中性粒细胞胞外诱捕网 | neutrophil extracellular traps |
| TLR / NLR | Toll 样/NOD 样受体 | Toll-like / NOD-like receptor |
| NLRP3 | NLR 家族 pyrin 域蛋白 3 炎症小体 | NLR family pyrin domain containing 3 |
| TGF-β | 转化生长因子 β | transforming growth factor beta |
| LTBP1 | 潜伏 TGF-β 结合蛋白 1 | latent TGF-beta binding protein 1 |
| GzmB | 颗粒酶 B | granzyme B |
| CTGF / CCN2 | 结缔组织生长因子 | connective tissue growth factor |
| α-SMA / ACTA2 | α 平滑肌肌动蛋白 | alpha-smooth muscle actin |
| LOX | 赖氨酰氧化酶 | lysyl oxidase |
| MMP / TIMP | 基质金属蛋白酶/组织抑制剂 | matrix metalloproteinase / tissue inhibitor of MMP |
| PAI-1 | 纤溶酶原激活物抑制剂 1 | plasminogen activator inhibitor 1 |
| Tr1 | 1 型调节性 T 细胞 | type 1 regulatory T cell |
| Treg | 调节性 T 细胞 | regulatory T cell |
| Th1/Th2/Th17 | 辅助性 T 细胞 1/2/17 型 | T helper 1/2/17 |
| ILC2 / γδT | 2 型固有淋巴细胞/γδ T 细胞 | group 2 innate lymphoid cell / gamma delta T cell |
| MDSC | 髓源抑制细胞 | myeloid-derived suppressor cell |
| DC / LC | 树突状细胞/朗格汉斯细胞 | dendritic cell / Langerhans cell |
| NK / NKT | 自然杀伤(样)细胞 | natural killer (T-like) cell |
| scRNA-seq | 单细胞 RNA 测序 | single-cell RNA sequencing |
| MR / IVW | 孟德尔随机化/逆方差加权 | Mendelian randomization / inverse variance weighted |
| YAP/TAZ | Hippo 通路转录共激活因子 | Yes-associated protein / transcriptional coactivator with PDZ motif |
| HIF-1α | 低氧诱导因子 1α | hypoxia-inducible factor 1 alpha |
| SP / NGF / CGRP | P 物质/神经生长因子/降钙素基因相关肽 | substance P / nerve growth factor / CGRP |
| TRPV1 / TRPA1 | 瞬时受体电位通道 V1/A1 | transient receptor potential vanilloid 1 / ankyrin 1 |
| HPA | 下丘脑—垂体—肾上腺轴 | hypothalamic-pituitary-adrenal axis |
| MAC / CFH | 膜攻击复合物/补体因子 H | membrane attack complex / complement factor H |
| CAV1 / RUNX2 | 小窝蛋白 1/成骨相关转录因子 2 | caveolin 1 / runt-related transcription factor 2 |
| KHIGs | 瘢痕疙瘩免疫相关枢纽基因 | keloid hub immune-related genes |
| iCAF | 炎症型肿瘤相关成纤维细胞样 | inflammatory cancer-associated fibroblast-like |
附录三 图表索引与图片来源说明
附录三 图表索引
| 编号 | 题名 | 对应章节 / 主要依据 |
|---|---|---|
| 图 1 | 创伤愈合免疫时相与病理性瘢痕的偏离 | 第二章;21281986、33477421、42296603 |
| 图 2 | 正常修复 vs 病理性瘢痕:免疫—成纤维对话的分岔 | 第一、二章;37033989、37895153、34506318、41049267 |
| 图 3 | 巨噬细胞极化连续谱 | 第三章;21281986、39352458、35278628、39872534、42433363 |
| 图 4 | 免疫细胞—成纤维细胞细胞因子网络 | 第五章;33959031、37895153、34549462、36147459、41964275 |
| 图 5 | 胞内信号通路汇合与纤维化基因程序 | 第六章;42074238、41424791、36406661、38957662、41180114 |
| 图 6 | 瘢痕疙瘩的空间免疫异质性 | 第七章;42433363、38524141、39450923 |
| 图 7 | 神经—免疫—肥大细胞正反馈环 | 第七章;34518894、38524141、39885984、42121883 |
| 图 8 | 免疫靶向治疗全景 | 第十章;37033989、33959031、34724442、41964275、42121883、41733077 |
| 图 9 | 2006—2026 研究范式演进时间轴 | 第九章;正文所列各代表文献 |
| 表 1 | 检索主题与证据类型 | 第一章 |
| 表 2 | 固有免疫细胞在病理性瘢痕中的关键证据 | 第三章 |
| 表 3 | 关键可溶性介质:来源、靶细胞、净效应与证据边界 | 第五章 |
| 表 4 | 增生性瘢痕与瘢痕疙瘩的免疫学特征对照 | 第八章 |
| 表 5 | 文献中主要矛盾结论及其方法学溯源 | 第九章 |
| 表 6 | 免疫相关治疗策略的证据级别与主要限制 | 第十章 |
| 附表 | 缩略语表、图表索引 | 附录二、附录三 |
图片来源与原创说明:本文全部 9 幅插图均为依据上述文献机制描述原创绘制的示意图,由本地绘图脚本生成,未使用任何第三方图片、网络检索图片或带水印素材,因此不涉及第三方版权与水印风险。图中曲线、细胞分布点与分区示意均为概念性表达,不代表任何原始实验的实测数值或影像,不得作为原始数据图引用;如需用于公开发表,请按目标期刊规范重新绘制并标注”作者原创示意图(Created by the authors based on cited literature)”。文中表格均为对已发表文献的二次归纳,关键结论已在相应位置标注 PMID。
使用范围提示:本文为描述性文献综述,供学术交流与临床研究参考,不构成任何诊疗建议、用药推荐或医疗器械使用指导;文中涉及的生物制剂、细胞治疗与研究性材料多数尚未获得瘢痕适应证批准。
相关专页:内减张技术专页 · 全量文章索引 · 医生主页 · 治疗案例记录
相关问答:疤痕增生期多久结束? · 疤痕可以完全消除吗? · 缝线疤痕多久变淡?时间线
关于本文:本文撰写与审核:吕开阳,执业医师,整形外科(主任医师),上海三甲医院。本站为个人科普站点,内容为医学教育材料,不构成对任何个体的诊疗建议;诊断与治疗方案须由具备资质的医师面诊确定,效果存在个体差异。本站不提供在线诊疗与首诊,就医请通过医院官方渠道挂号。沪ICP备2025119709号-1