发布于 2026-11-13 · 内容最后核查:2026-11-18 · 撰写与审核:吕开阳(执业医师,整形外科·主任医师,上海三甲医院)
皮肤瘢痕机制 · 描述性综述
表皮调控皮肤瘢痕增生的机制
近二十年(2006—2026)文献描述性综述
检索平台:BioMCP(PubMed / Europe PMC / PubTator3 / Semantic Scholar)
纳入近 20 年文献 56 篇 · 参考文献 57 条
含 5 张证据表、2 张机制示意图
成稿日期:2026 年 11 月 13 日
目录
摘要
目的 系统梳理近 20 年关于表皮(角质形成细胞、表皮屏障、表皮—真皮界面)在皮肤瘢痕增生(增生性瘢痕与瘢痕疙瘩)发生中作用机制的文献,形成描述性综述,并评估其证据强度与临床转化价值。
方法 以 BioMCP 生物医学联邦检索接口为主,联合检索 PubMed、Europe PMC、PubTator3 与 Semantic Scholar,时间窗 2006 年 1 月至 2026 年 11 月,检索词围绕 epidermis/keratinocyte、re-epithelialization、epidermal barrier/hydration、epidermal–dermal crosstalk、mechanotransduction、EMT、hypertrophic scar/keloid 等组合展开;辅以中文期刊文献检索与关键文献引文追溯。按机制主题归类、去重、评价,不以效应量合并为目的。
结果 共纳入近 20 年文献 56 篇(英文 53 篇、中文 3 篇),另追溯引用 1 篇 1983 年经典临床研究作为历史背景。证据显示表皮并非被动覆盖层,而是通过八条相互耦合的机制链条主动调控真皮纤维化:①角质形成细胞旁分泌促纤维化/抗纤维化信号;②屏障破坏—低水合—警报素(S100A8/A9、HMGB1)轴;③表皮异常分化与 Notch/PDE4/Wnt/维生素 D 等表皮内通路;④机械力感知(Piezo1、基质硬度—EGF、拉伸—ET-1)与表皮—真皮力学耦合;⑤上皮—间质转化与糖酵解重编程;⑥外泌体与非编码 RNA;⑦免疫—表皮串扰;⑧表皮干细胞/附属器与再生转向。
结论 其中”低水合—警报素”轴拥有从体外共培养、离体皮肤、动物模型到临床封闭敷料的相对完整证据链,是目前机制最完整、最可干预的环节。表皮应被视为瘢痕增生的上游驱动者与治疗靶器官;快速再上皮化、恢复屏障水合、降低切口张力、靶向表皮警报素与表皮内异常信号,构成以表皮为核心的瘢痕防治策略。因果方向、人—动物外推、增生性瘢痕与瘢痕疙瘩的异质性仍是主要证据缺口。
关键词 表皮;角质形成细胞;增生性瘢痕;瘢痕疙瘩;再上皮化;皮肤屏障;HMGB1;机械转导;描述性综述
1 引言
皮肤创伤后的病理性瘢痕主要包括增生性瘢痕(hypertrophic scar, HTS)与瘢痕疙瘩(keloid)。传统病理叙述以真皮为核心:成纤维细胞过度活化、肌成纤维细胞持续存在、TGF-β1/Smad 信号持续开放、胶原 I/III 与细胞外基质(ECM)过度沉积、重塑期凋亡不足[3,50]。这一”真皮中心论”支撑了糖皮质激素注射、5-FU、放疗、抗 TGF-β 策略等主流治疗,却难以解释若干长期存在的临床现象:为何愈合时间是瘢痕风险最强的预测因子,为何单纯的硅胶封闭或保湿能改变已形成瘢痕的厚度与色泽,为何张力方向与瘢痕隆起方向高度一致,为何胎儿皮肤在一定胎龄内可实现无瘢痕愈合。
近 20 年的研究逐步把表皮从”被动覆盖层”重新定位为”主动信号器官”。角质形成细胞占表皮细胞 90% 以上,具备感知水分、离子、机械力、微生物与损伤相关分子模式(DAMP)的完整受体体系,并通过可溶性因子、细胞外囊泡与细胞—基质接触向真皮成纤维细胞、内皮细胞与免疫细胞持续输出信号[4,40,52]。2007—2018 年间一系列来自 Mustoe 团队与后续研究者的工作,建立了”屏障破坏 → 经皮水分丢失(TEWL)升高 → 表皮低水合 → 角质形成细胞释放促炎/促纤维化信号 → 真皮成纤维细胞活化”的因果链条[12,13,15,16];2018 年后单细胞组学、机械生物学与上皮可塑性研究进一步扩展了这一框架[27,29,34,48]。
本文采用描述性综述(narrative review)方法,不预设效应量合并,重点回答三个问题:①近 20 年表皮参与瘢痕增生的机制证据有哪些、如何分层;②哪些机制形成完整证据链、哪些仍属假说;③这些认识如何转化为临床可操作的防治策略(尤其对减张缝合、早期创面管理与屏障修复的意义)。
2 检索策略与文献概况
2.1 数据源、检索式与时间窗
主检索经 BioMCP 生物医学检索接口执行,联邦调用 PubMed、Europe PMC、PubTator3、Semantic Scholar(部分时段 Semantic Scholar 上游降级,已由 PubMed/Europe PMC 结果补足)。时间限定 2006-01-01 至 2026-11-13,排除撤稿文献。采用”锚点 + 自由词”组合,按主题分 14 组迭代检索;对关键文献使用引文追溯(references / citations / recommendations)与全文摘要复核。中文文献经公开期刊平台与学术检索补充,用于对照国内研究脉络。
表 1 主要检索主题与代表性检索式
| 序号 | 机制主题 | 代表性检索词组合 | 主要命中方向 |
|---|---|---|---|
| 1 | 表皮—真皮相互作用 | keratinocyte epidermis hypertrophic scar fibroblast;epidermal-dermal interaction skin fibrosis scarring | 共培养、皮肤等效物、数学模型 |
| 2 | 旁分泌与生长因子 | keratinocyte TGF-beta1 hypertrophic scar fibrosis;keratinocyte conditioned medium fibroblast paracrine | 潜伏 TGF-β1、VEGF、activin、OSM |
| 3 | 再上皮化时程 | delayed re-epithelialization hypertrophic scar;time to healing burn hypertrophic scar | 愈合时间与 HTS 风险 |
| 4 | 屏障与水合 | epidermal barrier hypertrophic scar;silicone gel hydration keratinocyte cytokine | TEWL、封闭、硅胶 |
| 5 | 警报素/DAMP | S100A8 S100A9 keratinocyte hydration fibrosis;epidermal HMGB1 | S100A8/A9、HMGB1、CD14 |
| 6 | 表皮内信号 | keloid epidermis keratinocyte differentiation;Notch / PDE4 / CYP24A1 | Notch1/Jagged1、PDE4B、维生素 D |
| 7 | 机械转导 | epidermal keratinocyte mechanical tension YAP scar;Piezo1 keratinocyte wound | Piezo1、基质硬度、拉伸 |
| 8 | 可塑性与 EMT | epithelial-to-mesenchymal transition keloid keratinocyte | WNT5A/IL-6/JAK-STAT、Snail/Twist |
| 9 | 囊泡与非编码 RNA | keratinocyte-derived exosomes fibroblast scar | LINC01605、miR-940 |
| 10 | 免疫—表皮 | keratinocyte immune Langerhans fibrosis scar | Langerin⁺ DC、TGF-β1 轴 |
| 11 | 单细胞组学 | keloid keratinocyte single cell transcriptome | 角质形成细胞亚群与转分化 |
| 12 | 再生与附属器 | epidermal stem cell hair follicle neogenesis scar Wnt | Shh、Wnt/β-catenin、毛囊新生 |
| 13 | 模型与组织学 | reconstructed hypertrophic keloid scar model;basement membrane scar | 三维重建皮肤、基底膜形态 |
| 14 | 中文文献 | 表皮/角质形成细胞/增生性瘢痕/机制/硅胶 | 中文综述与临床病理观察 |
2.2 纳入与排除原则
纳入:①2006—2026 年发表;②研究对象涉及表皮、角质形成细胞、表皮屏障、再上皮化或表皮—真皮界面;③结局涉及 HTS/瘢痕疙瘩/皮肤纤维化的机制、模型或临床关联;④原始研究、综述、系统评价与高质量临床队列。排除:①纯治疗性 RCT 而无机制探讨(仅用于临床转化讨论时保留少数);②非皮肤纤维化(如肺、肝、肾纤维化)为主且无表皮内容者;③会议摘要、无 PMID 且无法核实出处者;④撤稿文献。1983 年 Deitch 等的研究[1]因构成”21 天法则”的原始临床证据被追溯引用,明确标注为窗口外历史背景。
2.3 文献分布与证据类型
表 2 纳入文献的分布特征(n=56,近 20 年)
| 维度 | 分层 | 篇数(约) | 说明 |
|---|---|---|---|
| 时间段 | 2006—2010 | 9 | 以”表皮—真皮共培养+封闭敷料”奠基性工作为主 |
| 2011—2016 | 10 | 屏障低水合、S100 警报素、机械 stretching 模型成熟 | |
| 2017—2021 | 12 | Notch、Piezo1、胎儿角质形成细胞、三维重建模型 | |
| 2022—2026 | 25 | 单细胞组学、EMT/代谢、外泌体、超级增强子、表皮靶向药物 | |
| 研究类型 | 原始实验研究(体外/离体/动物) | 30 | 以角质形成细胞—成纤维细胞共培养、兔耳与猪模型为主 |
| 综述与系统评价 | 16 | 提供机制整合与证据分级 | |
| 临床队列/观察性研究 | 6 | 愈合时间、供区瘢痕风险、硅胶临床证据 | |
| 数学/计算模型 | 2 | 表皮—真皮信号跨界面建模、时空动力学 | |
| 疾病谱 | HTS 为主 | 24 | 屏障—水合轴证据主要来自 HTS |
| 瘢痕疙瘩为主 | 20 | EMT、单细胞、表皮内通路证据偏多 | |
| 两者并列/正常瘢痕对照 | 12 | 提示二者并非同一连续谱[41,50] | |
| 语种 | 英文 | 53 | PubMed/Europe PMC 为主 |
| 中文 | 3 | 国内 Notch 表皮表达、上皮干细胞、硅胶机制综述 |
| 说明:描述性综述不追求穷尽式文献计量,篇数为按主题归类后的近似分布,用于呈现证据结构而非精确计数;参考文献共 57 条(含 1 条 1983 年历史文献)。 |
|---|
3 表皮作为主动调控者的生物学基础
3.1 再上皮化时程:最稳健的临床线索
表皮对瘢痕的影响最早并非来自分子实验,而是来自临床观察。Deitch 等对 100 例烧伤患者 245 个创面随访 9—18 个月,发现 14—21 天愈合者约 1/3 出现 HTS,超过 21 天愈合者 78% 出现 HTS,愈合时间是最强预测因子[1]。Cubison 等对 337 例儿童烫伤随访 5 年,进一步给出剂量—反应关系:<10 天愈合者 HTS 发生率 0%,10—14 天 8%,15—21 天 20%,22—25 天 40%,26—30 天 68%,>30 天 92%,据此提出”21 天内愈合者风险低、手术应保留给预计超过 21 天愈合的创面”[2]。供区研究亦显示愈合时间、创面深度与感染是独立风险因素[53]。
这一临床规律为表皮机制提供了方向性约束:表皮覆盖完成得越晚,真皮暴露于”无表皮调控”状态的时间越长。现代综述把 HTS 描述为”角质形成细胞持续处于激活状态、再上皮化延长”的增殖期异常,伴随肉芽组织致密化与促纤维化因子(TGF-β、PDGF、VEGF、CTGF)持续释放[3]。因此再上皮化不应被理解为单纯的形态学终点,而是一个主动终止真皮炎症与纤维化的”信号开关”。
3.2 表皮屏障、TEWL 与水合稳态
表皮最核心的功能是防止水分散失。角质层脂质双分子层与角质形成细胞共同构成屏障;屏障受损后 TEWL 升高,角质形成细胞暴露于低水合、高渗与离子稳态紊乱的微环境。临床观察显示 HTS 与瘢痕疙瘩的 TEWL 显著高于正常皮肤及成熟萎缩性瘢痕,角质层更新周期延长,保水能力不足[57]。硅胶制品半封闭作用降低 TEWL、提高角质层含水量,被认为是最主要的抗瘢痕机制[14,19,20,57];但静电作用、局部氧张力与缺氧改善等替代假说亦被提出,尚未定论[14,57](详见第 6 节)。
离子通道层面,上皮钠通道相关 Nax(Scn7a)敲除小鼠再上皮化延迟,同时伤口表皮炎症基因表达升高,提示表皮离子/渗透压感知本身即可影响修复时程与炎症输出[21]。低水合还可通过 p38/JNK 应激通路、ENaC 介导的 Na⁺ 内流增强角质形成细胞炎症与旁分泌活性[35]。
3.3 表皮—真皮界面与基底膜
基底膜(BM)既是结构边界,也是信号储库与机械耦合界面。瘢痕组织的 BM 形态与正常皮肤存在差异,整合素 β4、CK5/CK14 分布异常,BM 形成改变可影响角质形成细胞增殖、再上皮化与组织重塑,进而参与瘢痕形成[33]。对人皮肤等效物施加机械拉伸会增加表皮厚度并促进 IV/VII 型胶原构成的 BM 发育,说明力学环境能直接改写表皮—真皮界面结构[28]。数学模型进一步预测跨表皮—真皮界面的信号强度、纤维蛋白凝块密度与创面几何形状共同决定瘢痕形成[43]。
3.4 研究模型的演进
证据链的可靠性很大程度依赖模型。早期采用分层角质形成细胞与成纤维细胞无血清共培养[12];随后发展出自组装皮肤等效物(未分化角质形成细胞可抑制真皮纤维化)[11]、重建的正常/增生性/瘢痕疙瘩三维皮肤模型(提示 HTS 与瘢痕疙瘩是不同病理而非同一连续谱的两端)[41]、血浆/纤维蛋白基瘢痕疙瘩皮肤等效物小鼠模型[42]、兔耳 HTS 模型[13,15,16]与猪全层烧伤 HTS 模型。2022 年后单细胞转录组与空间组学开始解析表皮细胞亚群及其与基质细胞的配体—受体网络[48,49,51]。需强调:绝大多数机制证据来自体外与动物模型,人体因果证据仍以封闭敷料、愈合时间与硅胶干预的间接证据为主。
4 表皮驱动瘢痕增生的八条机制链条
4.1 链条一:角质形成细胞旁分泌信号的失衡
角质形成细胞通过自分泌/旁分泌向真皮输出大量生长因子与细胞因子,正常状态下促纤维化与抗纤维化信号处于动态平衡。
潜伏 TGF-β1 的远程激活:在大鼠创面模型中,角质形成细胞分泌潜伏型 TGF-β1,经蛋白酶依赖与非依赖途径激活后作用于远处的成纤维细胞,诱导 α-SMA 表达,并形成正反馈环路[7]。这为”表皮来源 TGF-β1 直接驱动肌成纤维细胞分化”提供了直接证据。
VEGF 与血管生成:瘢痕疙瘩角质形成细胞与成纤维细胞共培养显著上调并分泌 VEGF,且可被 WP631、米托蒽醌、雷帕霉素剂量依赖性抑制,提示上皮—间质相互作用经 VEGF 影响异常血管生成[5]。HTS 中微血管增多、闭塞与局部缺氧互为因果[3,57]。
activin/follistatin 失衡:瘢痕疙瘩中 activin 系统异常、follistatin 相对不足,构成促纤维化表型,补充 follistatin 具潜在治疗价值[6]。中文综述亦强调 activin 与角质形成细胞源 follistatin 的平衡对表皮稳态与瘢痕形成的影响[56]。
双向调节因子:Oncostatin M 可对抗 TGF-β1 的促纤维化效应,被认为可能抑制 HTS 向瘢痕疙瘩演进[9];EGF 介导的 ECM 重塑(下调 LOX 等胶原交联酶)可减轻瘢痕疙瘩成纤维细胞的纤维化表型[10];角质形成细胞与基质血管成分(SVF)细胞共培养可产生不同于任一单独培养的全新细胞因子谱,说明旁分泌网络具有”涌现”特性[54]。
表皮对肌成纤维细胞的直接调节:HTS 角质形成细胞可改变肌成纤维细胞的分化程度与 ECM/平滑肌相关基因表达[8];胎儿角质形成细胞则通过 miR-940 靶向 TGF-β1,抑制 HTS 成纤维细胞增殖、分化与 ECM 合成[38];未分化角质形成细胞能维持正常表皮—真皮相互作用并抑制真皮纤维化[11]。这类”表皮抗纤维化张力”的丧失,与促纤维化信号的获得同等重要。
评价:该链条证据充分但方向复杂——同一分子(如 TNF-α、EGF、TGF-β 家族成员)在不同模型中可表现为促纤维化或抗纤维化[10,12,13,26,52]。因此不宜以”某因子升高”单指标解释瘢痕,而应看表皮输出信号的整体谱系与时序。
4.2 链条二:屏障破坏—低水合—警报素轴(核心证据链)
这是近 20 年最完整、最具转化价值的表皮机制,可拆为四个递进环节。
环节 1:水合状态改变角质形成细胞旁分泌谱。 Tandara 等在无血清共培养中发现,与气液界面培养相比,水合角质形成细胞使成纤维细胞胶原 I 含量下降 44%(气液界面组仅下降 23%),伴 IL-1β 分泌显著减少(单培养降 42%、共培养降 58%)、TNF-α 升高、成纤维细胞 KGF mRNA 上升 240%[12]。这直接证明”表皮水合度”可通过旁分泌改变真皮胶原合成。
环节 2:封闭/硅胶经表皮发挥抗纤维化作用。 Gallant-Behm 与 Mustoe 在兔耳 HTS 模型中显示,封闭以剂量依赖方式提高表皮水合度、显著减轻瘢痕隆起;同时下调表皮促纤维化 IL-1β、上调抗纤维化 TNF-α,并继发改变真皮 TGF-β 家族成员表达[13]。硅胶疗法综述与保湿剂对照研究支持”封闭—水合”是主要作用机制[14,19,20],中文综述亦归纳出水合封闭、抑制炎症、改善缺氧、静电作用四种假说[57]。
环节 3:低水合诱导表皮警报素 S100A8/A9。 Zhong 与 Hong 证明,低水合使分层角质形成细胞与离体人皮肤中 S100A8/A9 表达升高;人 HTS 与瘢痕疙瘩表皮中 S100A8/A9 高表达;低水合角质形成细胞可激活共培养的成纤维细胞,而敲低 S100A8 或 S100A9 后该效应消失;TLR4 与 RAGE 阻断可抑制重组 S100A8/A9 诱导的成纤维细胞活化;兔耳模型局部给予 S100A8 显著加重瘢痕[15]。PU.1 对 S100A8/A9 的转录调控及烧伤后 EMT 相关研究进一步扩展了这一轴[35]。
环节 4:HMGB1—MRTF-A/SRF 通路完成表皮到真皮的机械性激活。 Zhao 与 Qi 发现 HMGB1 在正常皮肤表皮细胞核内、在 HTS 中移位至胞质;低水合提高角质形成细胞 HMGB1 表达与分泌,经 RAGE/TLR2/4 促进成纤维细胞 MRTF-A 核转位、MRTF-A/SRF 复合物积聚、α-SMA 启动子活化;兔耳模型局部给予 HMGB1 造成明显 HTS,而阻断 HMGB1 具明确抗瘢痕效应[16]。由于 MRTF-A/SRF 是细胞骨架力学信号的核心转录模块,该发现把”屏障低水合”与”肌成纤维细胞力学激活”直接串接。
延伸环节:低水合还经 CD14 调控促炎细胞因子与 S100/CXCL8 表达[17];在器官型角质形成细胞培养中上调 Wnt 拮抗剂 SFRP2,后者在皮肤纤维化组织表达升高[18];同时低水合可增强 Snail 表达、降低 E-钙黏蛋白、提升 β-catenin/TCF-LEF 活性而促进 EMT[35]。2022 年综述将上述证据整合为”表皮屏障—水合—真皮炎症/纤维化”的完整框架[4]。
评价:该链条具备体外(共培养/离体皮肤)→ 在体(兔耳)→ 临床干预(封闭敷料、硅胶、保湿剂)的多层证据,且关键节点有敲低/阻断/外源给予的双向验证,因果强度在全部机制中最高。其主要局限是人类在体分子证据仍以替代指标(TEWL、瘢痕量表)为主,缺少人体表皮警报素阻断试验。
4.3 链条三:表皮异常分化与表皮内信号通路
HTS 表皮显著增厚、基底上层细胞层数增多,表皮干细胞标志(整合素 β1、K19)与有丝分裂后标志(K14)表达减少,Notch1 与 Jagged1 在基底上层角质形成细胞中阳性细胞增多,下游 P21 升高、P63 降低——提示 Notch 信号通过改变角质形成细胞分化表型参与 HTS 形成[55]。独立的体外研究用 DAPT 抑制 Notch 后角质形成细胞表型改变,支持 Notch 作为治疗靶点[22]。Notch1/Jagged1/Hes1 高表达还可放大 TGF-β1/β2、CTGF、IGF-1、VEGF、EGF 等促纤维化因子输出[3]。
近年的表皮内通路证据进一步增多:
PDE4B:瘢痕疙瘩表皮及 TGF-β 刺激的三维表皮中 PDE4B(mRNA 与蛋白)升高,PDE4 抑制剂(如 roflumilast)可减轻角质形成细胞的纤维化表型改变,提示已上市药物类别的再利用可能[23]。
维生素 D 轴:瘢痕疙瘩角质形成细胞 CYP24A1 过表达,抑制 CYP24A1 可降低促纤维化基因表达[24];流行病学关联(烧伤后维生素 D 缺乏与瘢痕)与机制综述共同指向 VDR 信号的表皮保护作用[25]。
Wnt/β-catenin 与 SFRP2:Wnt 通路激活被视作促再生、恢复附属器的方向[45];而纤维化表皮中 SFRP2 上调可能构成内源性抑制失衡[18]。
超级增强子与转录调控:2026 年研究报道 FOSL1 介导的超级增强子驱动病理性瘢痕中异常细胞间相互作用(含 MMP3 等靶基因),把表观遗传调控引入表皮—真皮对话[26]。
评价:此类研究多为”差异表达 + 药理干预”的关联性设计,组织特异性(表皮 vs 真皮)常依据激光捕获或分离培养推断,仍需在角质形成细胞特异性遗传模型中验证。
4.4 链条四:机械力感知与表皮—真皮力学耦合
张力是瘢痕临床最可控的变量之一,近年证据表明表皮本身即是力学传感器:
Piezo1:Holt 等证明 PIEZO1 在角质形成细胞中的纳米级时空定位动态控制细胞迁移与再上皮化[29];综述进一步归纳 Piezo1 在创面愈合与瘢痕形成中的双重作用[30]。这把”机械力→表皮迁移→上皮化时程”连成一线。
基质硬度→EGF:基质变硬可通过 EGF 信号促进角质形成细胞增殖(不依赖细胞命运改变),并被认为参与瘢痕疙瘩形成[27]。这是”真皮纤维化反过来加重表皮异常”的正反馈证据。
拉伸→表皮增厚与 BM 发育:人皮肤等效物受机械拉伸后表皮厚度增加、BM 形成增强[28];周期性拉伸使角质形成细胞分泌更多内皮素-1(ET-1),而成纤维细胞上调 ET 受体 B 与 TRPC3、对 ET-1 更敏感,共同促进创面收缩[32]。
整合素/FAK/YAP 与 TGF-β1:机械力经 FAK–ERK、YAP/TAZ、整合素与 TGF-β1 形成炎症—纤维化耦合;Langerin⁺ 树突状细胞的整合素—TGF-β1 轴与成纤维细胞机械转导被归纳为共同汇聚点[31,39]。
评价:该链条对”减张”策略提供了分子解释——皮内减张缝合、深层着力点转移、张力胶带/肉毒毒素等不仅是生物力学干预,也是在下调表皮 Piezo1/ET-1 与真皮 FAK/YAP/TGF-β1 的上游输入。需注意多数拉伸实验以成纤维细胞或皮肤等效物为对象,表皮特异性在体证据仍有限。
4.5 链条五:上皮—间质转化(EMT)与代谢重编程
瘢痕疙瘩角质形成细胞可出现部分 EMT:E-钙黏蛋白下降、N-钙黏蛋白/波形蛋白/FSP1 上升,Snail1、Twist1 等转录因子上调;HTS 表皮基底层旁细胞亦表达 FSP1 与波形蛋白[34,35]。机制上,WNT5A 经 IL-6/JAK-STAT 驱动 EMT 样表型,构成角质形成细胞—微环境的正反馈[34];TGF-β、缺氧、炎症信号汇聚于 SNAIL/ZEB/TWIST 共享程序[35]。2026 年单细胞研究进一步发现瘢痕疙瘩角质形成细胞存在”糖酵解偏倚的 EMT 状态”,经 CCL2、REL、ESRRA 等放大促炎与促纤维化微环境[36]。此外,低水合本身可通过 Snail/β-catenin 路径诱导 EMT[35],使链条二与链条五交汇。
争议:EMT 在皮肤纤维化中的”贡献权重”仍存争议。有观点认为角质形成细胞 EMT 更多是炎症/缺氧的伴随表型而非 ECM 主要来源;单细胞数据显示 mechanoresponsive 成纤维细胞才是瘢痕疙瘩侵袭性的关键驱动,内皮细胞与角质形成细胞转分化属协同事件[48]。因此宜将 EMT 理解为”表皮可塑性放大器”而非独立病因。
4.6 链条六:细胞外囊泡与非编码 RNA
2026 年研究显示,TGF-β1 刺激的角质形成细胞释放的外泌体携带 LINC01605,递送至成纤维细胞后放大其活化与 COL1A1 表达,构成”表皮→真皮”的非可溶性信号通道[37]。胎儿角质形成细胞的抑制作用部分由 miR-940 靶向 TGF-β1 介导[38]。外泌体在瘢痕中的总体作用已有综述归纳,但角质形成细胞来源囊泡的特异性证据仍处起步阶段[37]。
4.7 链条七:免疫—表皮串扰
表皮不仅是屏障,也是免疫界面。S100A8/A9、HMGB1 等警报素经 TLR4/RAGE 激活固有免疫并放大炎症[15,16];低水合经 CD14 上调促炎因子[17];Langerin⁺ 树突状细胞、上皮整合素与成纤维细胞机械转导共同汇聚于 TGF-β1 轴[39];瘢痕疙瘩微环境综述系统归纳了免疫细胞浸润、Th2 偏向与角质形成细胞 EMT 的相互作用[40]。Th2 型炎症与种族差异的关联亦被提出,但证据主要来自表达谱与观察性研究[40]。
4.8 链条八:表皮干细胞、附属器与”再生转向”
无瘢痕修复与再生能力密切相关。胎儿角质形成细胞与成纤维细胞在不同发育阶段的基因表达差异,解释了由再生向瘢痕修复的转换[47];未分化角质形成细胞可抑制真皮纤维化[11];胎儿角质形成细胞通过 miR-940 抑制 HTS 成纤维细胞[38]。在再生端,激活 Shh 信号可在小鼠创面形成”诱导性真皮龛”、实现毛囊新生并减少纤维化[44];Wnt/β-catenin 激活被归纳为促再生策略[45];肌动蛋白索形成与表皮—真皮位置关系、AMPK 活性调控可影响胚胎期无瘢痕愈合[46]。伤口诱导毛囊新生(WIHN)与免疫—表皮串扰成为 2025—2026 年的新兴方向[44,46]。
意义:这条链条提示瘢痕防治的终极目标不是”抑制真皮”,而是把修复程序重导向再生程序——表皮干细胞与附属器是这一过程的上游组织者。
5 机制整合模型
综合上述证据,可把表皮的作用归纳为一个”四层三级”模型(图 1):
输入层(损伤与微环境):创面深度、愈合时间、张力、TEWL/水合度、缺氧、微生物与离子稳态。
感知层(表皮):角质形成细胞经 Piezo1、ENaC/Nax、TLR4/RAGE、整合素、Notch、VDR、PDE4 等感知并整合输入。
输出层(表皮信号):IL-1β/TNF-α 平衡、潜伏 TGF-β1、VEGF、activin、ET-1、S100A8/A9、HMGB1、SFRP2、Wnt 配体、外泌体 LINC01605/miR-940、抗纤维化 PEDF/FGF2/OSM 等。
效应层(真皮):成纤维细胞→肌成纤维细胞分化(MRTF-A/SRF、α-SMA)、胶原 I/III 沉积、血管生成与缺氧、免疫细胞募集、ECM 交联与挛缩。
反馈环:真皮变硬经 EGF/整合素/FAK/YAP 反向促进角质形成细胞增殖与异常分化;瘢痕隆起与挛缩进一步升高局部张力与 TEWL,形成自我强化的闭环[4,16,27,31]。
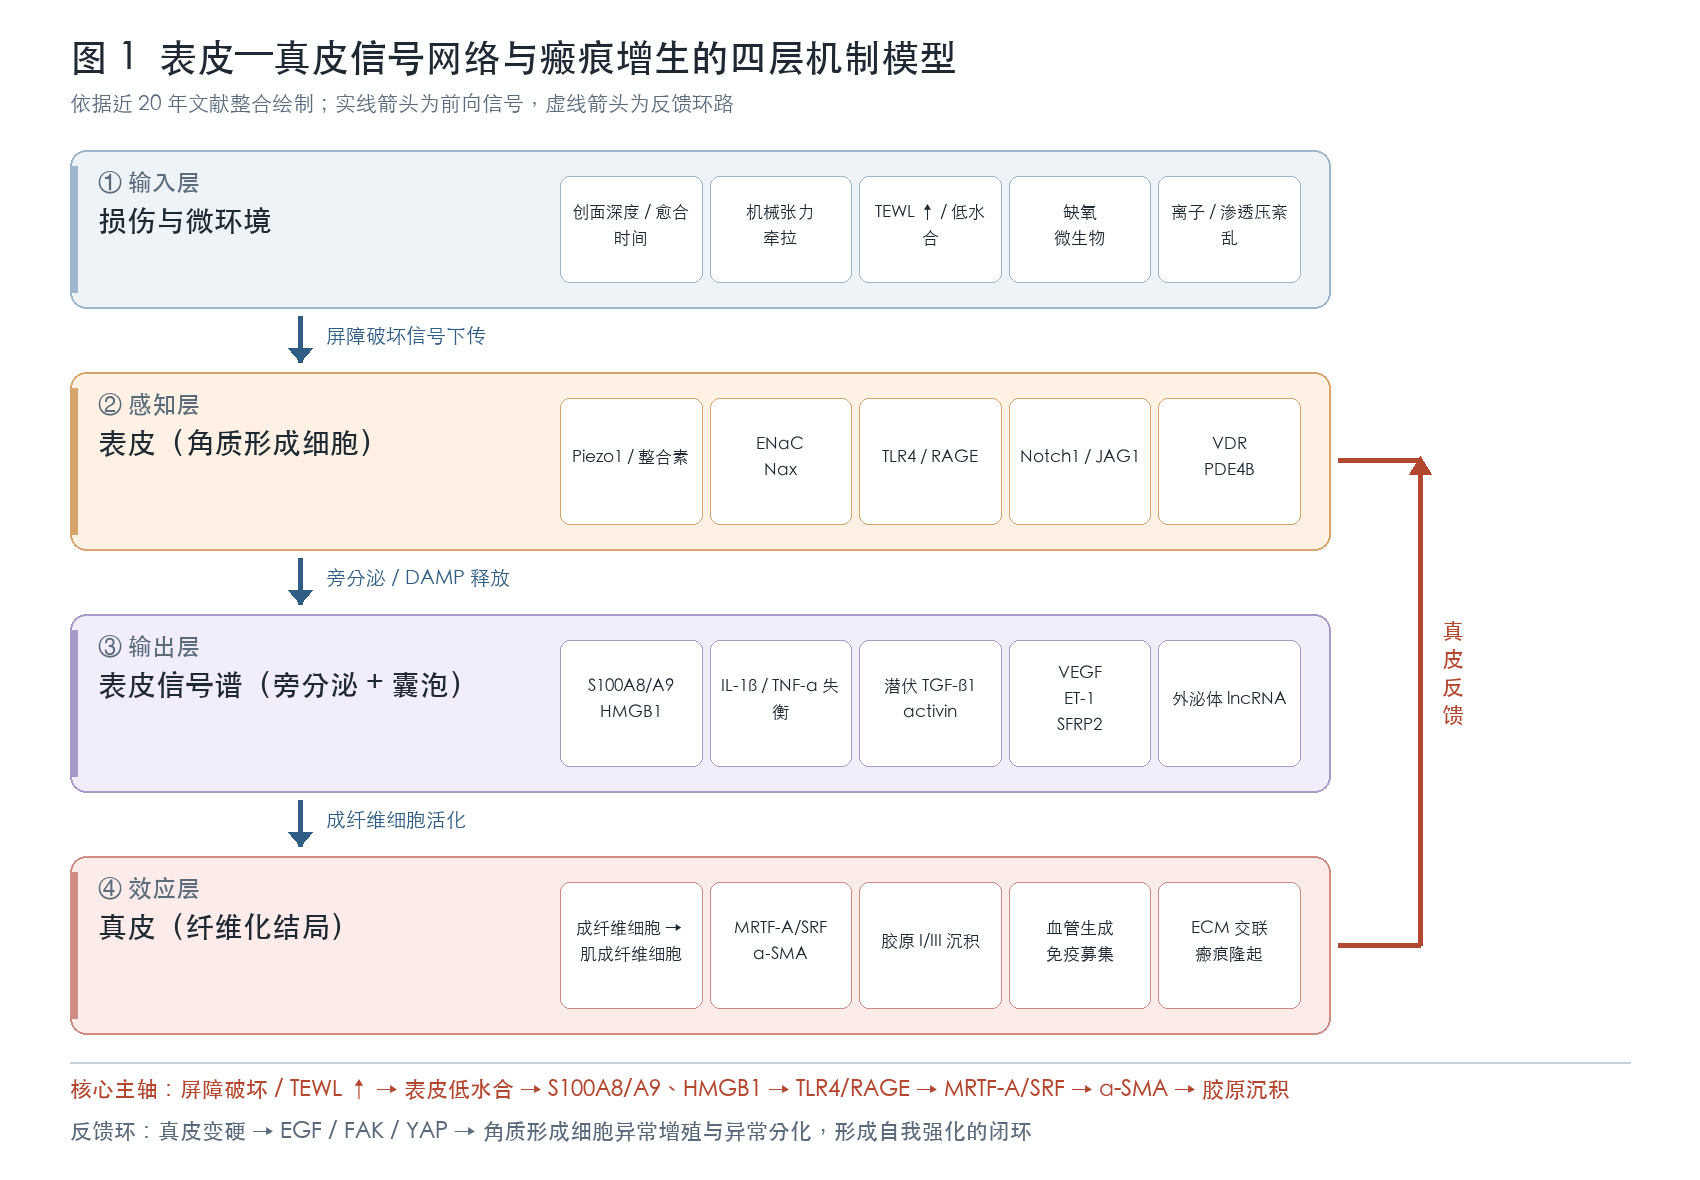
图 1 表皮—真皮信号网络与瘢痕增生的四层机制模型(本综述据文献整合绘制)
表 3 八条机制链条的证据汇总
| 机制链条 | 关键分子/结构 | 主要证据类型 | 代表文献 | 证据强度 | 可干预点 |
|---|---|---|---|---|---|
| ① 旁分泌失衡 | 潜伏 TGF-β1、VEGF、activin/follistatin、OSM、EGF、KGF、IL-1β | 共培养、条件培养基、药理抑制、在体模型 | [5-11,54] | 中—强 | 中和抗体、重组 follistatin、EGF/OSM 调节 |
| ② 屏障—低水合—警报素 | TEWL、S100A8/A9、HMGB1、TLR4/RAGE、MRTF-A/SRF、CD14、SFRP2 | 体外+离体+兔耳+临床封闭敷料,含敲低/阻断/外源给予 | [12-21,57] | 强 | 硅胶/保湿/封闭、HMGB1 与 S100 阻断 |
| ③ 表皮内异常分化 | Notch1/Jagged1/P21/P63、PDE4B、CYP24A1/VDR、SFRP2、FOSL1 | 组织学、分离培养、药理抑制、三维表皮 | [3,18,22-26,55] | 中 | PDE4 抑制剂、CYP24A1 抑制剂、Notch 调节 |
| ④ 机械力耦合 | Piezo1、EGF、ET-1/ETRB/TRPC3、整合素/FAK/YAP、BM | 基因敲除、皮肤等效物拉伸、基质硬度调控 | [27-33,39] | 中—强 | 减张缝合、张力胶带、肉毒毒素、力学卸载 |
| ⑤ EMT 与代谢重编程 | WNT5A/IL-6/JAK-STAT、Snail/Twist、糖酵解、CCL2 | 单细胞测序、体外诱导、药理逆转 | [34-36,48] | 中(因果权重有争议) | 代谢干预、EMT 逆转小分子 |
| ⑥ 囊泡与非编码 RNA | 角质形成细胞外泌体 LINC01605、miR-940 | 外泌体分离与递送、共培养 | [37,38] | 弱—中(新兴) | 外泌体阻断、miRNA 模拟物 |
| ⑦ 免疫—表皮 | TLR4/RAGE、CD14、Langerin⁺ DC、Th2、TGF-β1 | 组织学、单细胞/空间组学、综述整合 | [15-17,39,40] | 中 | 抗炎、警报素受体阻断 |
| ⑧ 干细胞与再生转向 | 表皮干细胞、Shh、Wnt/β-catenin、WIHN、AMPK/肌动蛋白索 | 转基因小鼠、胚胎模型、再生综述 | [11,38,44-47] | 中(转化距离远) | Wnt/Shh 激活、毛囊新生诱导 |
6 争议、矛盾与证据局限
表 4 主要争议点与本综述评价
| 争议点 | 支持证据 | 反对/限制证据 | 评价 |
|---|---|---|---|
| 表皮是”因”还是”果” | 低水合先于成纤维细胞活化,敲低 S100A8/A9 或阻断 HMGB1 可阻断/逆转[15,16];封闭改变表皮细胞因子后真皮 TGF-β 随之变化[13] | 真皮变硬也可反向促进角质形成细胞增殖[27];EMT 可能为伴随表型[48] | 更可能是双向正反馈环;时间上表皮屏障破坏常居上游,但慢性期难以区分主次 |
| 硅胶机制:水合 vs 静电 vs 缺氧 | 水合假说有共培养+动物+剂量依赖证据[12,13,19];TEWL 与瘢痕严重度相关[57] | 静电场、氧张力与肥大细胞/组胺假说亦有临床观察支持[14,57];缺乏直接对照试验拆解各成分 | 水合/封闭证据最完整,但不能排除多机制并存;保湿剂与硅胶的头对头研究提示二者可能等效[19] |
| 细胞因子方向不一致 | 封闭后表皮 IL-1β 下降、TNF-α 升高且瘢痕减轻[13];水合角质形成细胞 TNF-α mRNA 升高伴胶原下降[12] | 多数文献把 TNF-α、IL-1、IL-6 视为促炎促纤维化[3,35,40,57] | 提示”因子名称”不足以判定作用,需区分时相、浓度、受体与共信号背景;是本领域最需统一的解释框架 |
| HTS 与瘢痕疙瘩是否同一连续谱 | 二者均表现屏障异常、Notch/EMT 改变[3,15,22] | 三维重建模型显示二者为不同病理[41];CD34⁻/α-SMA⁺/p16 梯度差异支持不同成熟阻滞[50];成纤维细胞位置信息与谱系异质性显著[51] | 表皮机制可共享,但下游真皮程序不同;综述结论不应把二者混为一谈 |
| 动物模型外推性 | 兔耳、猪、裸鼠模型可重复产生 HTS/瘢痕疙瘩样病变[13,15,16,42] | 人皮肤附属器密度、愈合方式(收缩为主 vs 再上皮化为主)、免疫背景差异大[3,42] | 机制方向可信,效应量不可直接外推;人体证据以临床替代指标为主 |
| 2024—2026 新证据的成熟度 | 单细胞多组学、超级增强子、糖酵解 EMT、外泌体 LINC01605 提供新靶点[26,36,37,49] | 多为单中心、样本量小、缺独立队列验证,部分为预印本或新近上线文献 | 应在文中明确标注为”新兴假说”,不宜与 2007—2018 年重复验证的核心证据等量齐观 |
其他局限:①本综述为描述性综述,未做系统评价式的偏倚风险评估与定量合并;②检索以英文数据库为主,中文文献仅补充 3 篇,可能存在语种偏倚;③多数机制研究未区分解剖部位、年龄、肤色与张力方向,而这些恰是临床最重要的效应修饰因素;④”表皮靶向”干预尚无大型随机对照试验,现有临床证据主要来自硅胶/敷料与愈合时间管理。
7 临床转化启示
表 5 从表皮机制到临床干预的对应关系
| 机制环节 | 临床目标 | 可操作措施 | 证据来源 |
|---|---|---|---|
| 再上皮化延迟 | 缩短创面开放时间至 21 天内 | 湿性愈合敷料、早期判断深度、必要时早期切痂植皮;避免干燥结痂阻碍角质形成细胞迁移 | [1,2,53] |
| 屏障破坏/TEWL 升高 | 恢复角质层水合、降低警报素输出 | 硅胶片/凝胶、封闭性保湿剂、术后早期开始并持续至瘢痕成熟 | [12-15,19,20,57] |
| 张力—表皮力学感知 | 降低切口局部张力 | 皮内减张缝合、着力点转移至真皮深层、张力胶带、肉毒毒素、关节部位制动 | [27-32,39] |
| 表皮异常分化与表皮内通路 | 逆转角质形成细胞病理表型 | PDE4 抑制剂(roflumilast 类)、CYP24A1 抑制剂、维生素 D 状态评估、Notch 调节(研究阶段) | [23-25,55] |
| 警报素与 EMT | 阻断表皮→真皮促纤维化信号 | HMGB1/RAGE/TLR4 阻断、S100A8/A9 抑制、EMT 逆转小分子(临床前) | [15,16,34-36] |
| 再生转向 | 恢复附属器与正常表皮结构 | Wnt/Shh 通路激活、毛囊新生诱导、毛囊单位移植/皮肤类器官(研究阶段) | [44-47] |
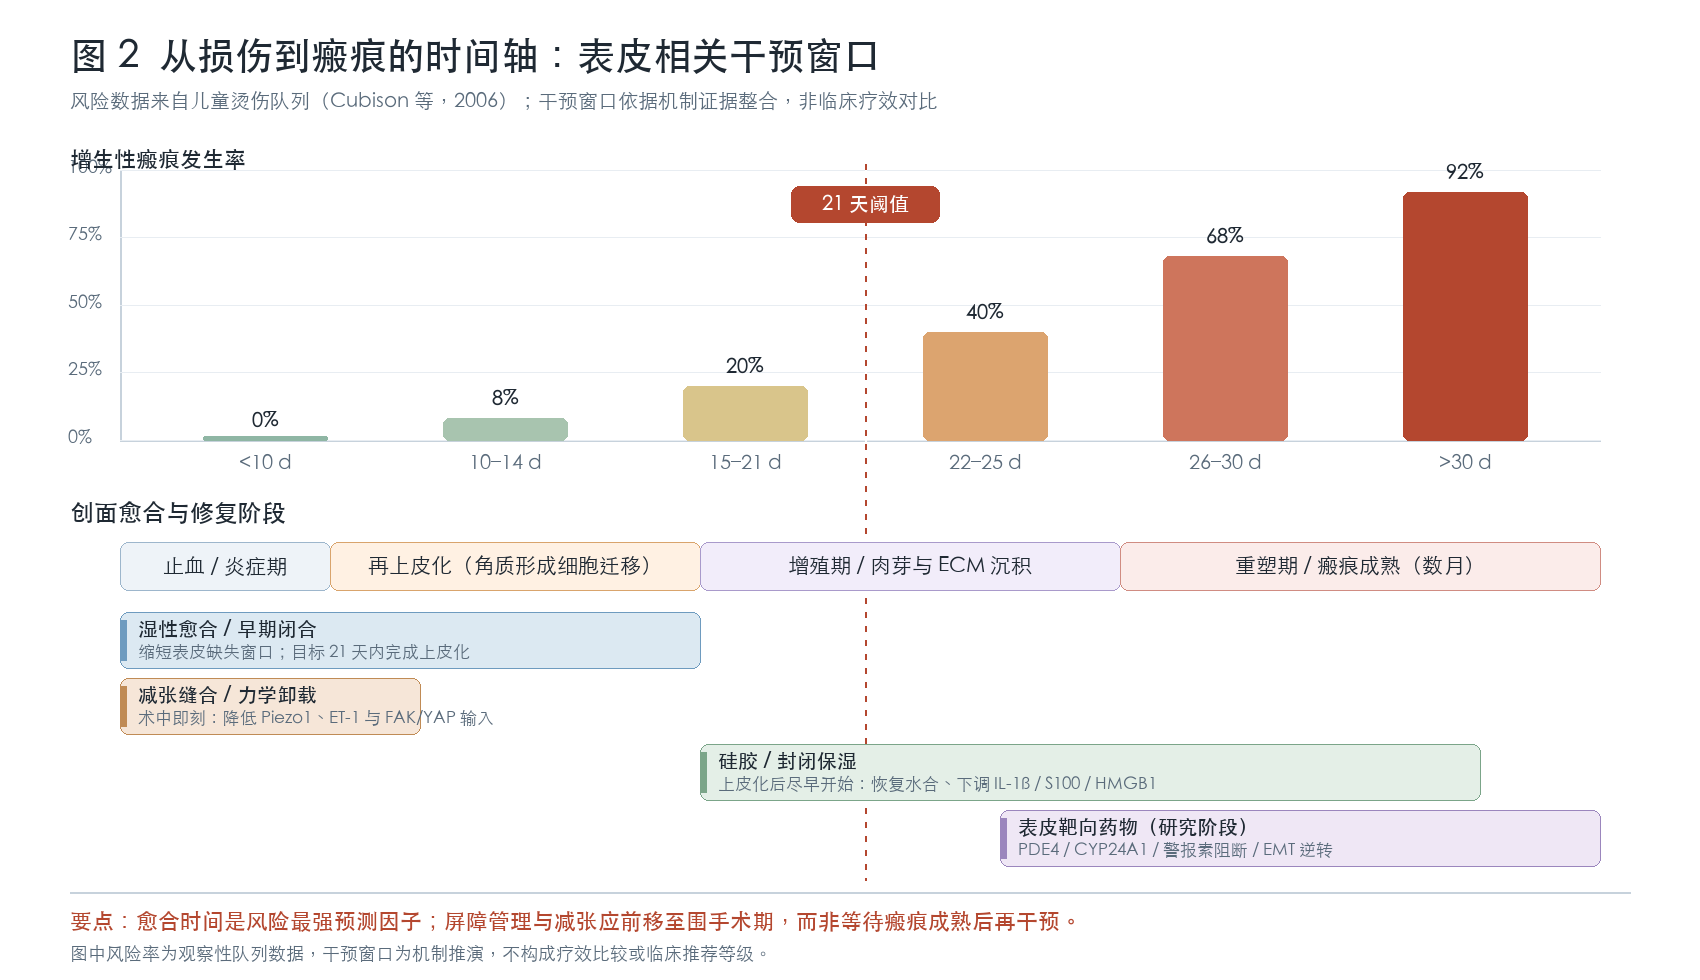
图 2 从损伤到瘢痕的时间轴:表皮相关干预窗口(本综述据文献整合绘制)
对整形外科与瘢痕减张实践而言,最值得强调的三点是:
“尽早闭合”具有分子层面的合理性。愈合时间不仅关联感染与肉芽组织形成,更代表表皮屏障信号缺失的持续时间;>21 天愈合的 HTS 风险呈剂量样上升[1,2]。减少创面开放时间是成本最低、证据最扎实的”表皮靶向”干预。
减张应被理解为”表皮—真皮双向力学干预”。皮内缝合把着力点转移至真皮深层、构建隐形力学支撑,除直接降低真皮成纤维细胞张力外,理论上也降低表皮 Piezo1 激活、ET-1 分泌与拉伸诱导的表皮增厚[28,29,32],从而避免”真皮变硬→表皮异常增殖→更多促纤维化信号”的反馈环。
屏障管理应前移到术后早期而非瘢痕成熟后。硅胶/封闭的核心价值在于把角质形成细胞从低水合应激状态拉回稳态,从上游减少 IL-1β、S100A8/A9、HMGB1 输出[12,13,15,16];一旦真皮胶原大量交联与肌成纤维细胞结节形成,表皮靶向干预的收益将显著下降。
8 结论
近 20 年证据把表皮从瘢痕研究的边缘推到中心。表皮通过屏障水合状态、旁分泌谱、机械感知、分化程序、上皮可塑性、细胞外囊泡、免疫串扰与再生潜能八条链条,持续向真皮输出促纤维化或抗纤维化信号;其中”屏障破坏—低水合—S100A8/A9/HMGB1—真皮成纤维细胞活化”是证据最完整、最可干预的主轴。临床上,快速再上皮化、恢复屏障水合与降低张力三者共同构成以表皮为核心的防治策略,且与皮内减张缝合、硅胶敷料等既有实践高度吻合。未来需要人体在体分子证据、角质形成细胞特异性遗传模型、HTS 与瘢痕疙瘩分层研究,以及表皮靶向药物(PDE4 抑制剂、CYP24A1 抑制剂、警报素阻断)的前瞻性试验,才能把这一机制框架真正转化为可验证的治疗方案。
参考文献
1. Deitch EA, Wheelahan TM, Rose MP, Clothier J, Cotter J. Hypertrophic burn scars: analysis of variables. J Trauma. 1983. PMID: 6632013.(窗口外历史文献,作为”21 天法则”原始证据引用)
2. Cubison TC, Pape SA, Parkhouse N. Evidence for the link between healing time and the development of hypertrophic scars (HTS) in paediatric burns due to scald injury. Burns. 2006. PMID: 16901651. DOI: 10.1016/j.burns.2006.02.007
3. Mony MP, Shafikhani SH. An Updated Review of Hypertrophic Scarring. Cells. 2023;12(5):678. PMID: 36899815. DOI: 10.3390/cells12050678
4. Roles of cutaneous cell-cell communication in wound healing outcome: An emphasis on keratinocyte-fibroblast crosstalk. Exp Dermatol. 2022. PMID: 34932841. DOI: 10.1111/exd.14516
5. Epithelial-mesenchymal interactions in keloid pathogenesis modulate vascular endothelial growth factor expression and secretion. J Pathol. 2007. PMID: 17136757
6. The role of the activin system in keloid pathogenesis. Am J Physiol Cell Physiol. 2007. PMID: 16971493
7. Proteolytic and non-proteolytic activation of keratinocyte-derived latent TGF-beta1 induces fibroblast differentiation in a wound-healing model using rat skin. J Pharmacol Sci. 2014. PMID: 24492413
8. Effect of Keratinocytes on Myofibroblasts in Hypertrophic Scars. Aesthetic Plast Surg. 2019. PMID: 31346713
9. Oncostatin M exerts a protective effect against excessive scarring by counteracting the inductive effect of TGFbeta1 on fibrosis markers. Sci Rep. 2019. PMID: 30765798
10. Ameliorating Fibrotic Phenotypes of Keloid Dermal Fibroblasts through an Epidermal Growth Factor-Mediated Extracellular Matrix Remodeling. Int J Mol Sci. 2021. PMID: 33672186
11. Inhibition of dermal fibrosis in self-assembled skin equivalents by undifferentiated keratinocytes. J Dermatol Sci. 2009. PMID: 18990546
12. Tandara AA, Kloeters O, Mogford JE, Mustoe TA. Hydrated keratinocytes reduce collagen synthesis by fibroblasts via paracrine mechanisms. Wound Repair Regen. 2007. PMID: 17650093. DOI: 10.1111/j.1524-475X.2007.00257.x
13. Gallant-Behm CL, Mustoe TA. Occlusion regulates epidermal cytokine production and inhibits scar formation. Wound Repair Regen. 2010. PMID: 20419876. DOI: 10.1111/j.1524-475X.2010.00575.x
14. Evolution of silicone therapy and mechanism of action in scar management. Aesthetic Plast Surg. 2008. PMID: 17968615
15. Zhong A, Hong SJ. S100A8 and S100A9 Are Induced by Decreased Hydration in the Epidermis and Promote Fibroblast Activation and Fibrosis in the Dermis. Am J Pathol. 2016. PMID: 26597884. DOI: 10.1016/j.ajpath.2015.09.005
16. Zhao J, Qi S. Epidermal HMGB1 Activates Dermal Fibroblasts and Causes Hypertrophic Scar Formation in Reduced Hydration. J Invest Dermatol. 2018. PMID: 29787749. DOI: 10.1016/j.jid.2018.04.036
17. Reduced hydration regulates pro-inflammatory cytokines via CD14 in barrier function-impaired skin. Biochim Biophys Acta Mol Basis Dis. 2022. PMID: 35803527
18. Skin fibrosis is accompanied by increased expression of secreted frizzled-related protein-2. Wound Repair Regen. 2024. PMID: 39157888
19. Occlusion and hydration of scars: moisturizers versus silicone gels. Burns. 2022. PMID: 35550830
20. Silicone sheets and new gels to treat hypertrophic scars and keloids: A short review. Dermatol Ther. 2020. PMID: 32475045
21. Knockout of sodium channel Nax delays re-epithelialization of splinted murine excisional wounds. Wound Repair Regen. 2021. PMID: 33378794
22. Aberrant Notch signalling contributes to hypertrophic scar formation by modulating the phenotype of keratinocytes. Exp Dermatol. 2016. PMID: 26566963
23. Phosphodiesterase 4 is overexpressed in keloid epidermal scars and its inhibition reduces keratinocyte fibrotic alterations. Mol Med. 2024. PMID: 39223490
24. CYP24A1 is overexpressed in keloid keratinocytes and its inhibition alters profibrotic gene expression. Burns Trauma. 2025. PMID: 39822648
25. Unveiling the Link: The Potential Roles of Vitamin D in Keloid Pathophysiology. Exp Dermatol. 2025. PMID: 39895409
26. FOSL1-mediated super-enhancer facilitates pathological scarring. Cell Rep. 2026. PMID: 42418324
27. Tissue stiffening promotes keratinocyte proliferation through activation of epidermal growth factor signaling. J Cell Sci. 2018. PMID: 29669739
28. Mechanical Stretch on Human Skin Equivalents Increases the Epidermal Thickness and Develops the Basement Membrane. PLoS One. 2015. PMID: 26528823
29. Spatiotemporal dynamics of PIEZO1 localization controls keratinocyte migration during wound healing. Elife. 2021. PMID: 34569935
30. Roles of Mechanosensitive Channel Piezo1 in Wound Healing and Scar Formation. Life (Basel). 2024. PMID: 38541702
31. Mechanotransduction in skin wound healing and scar formation: Potential therapeutic targets for controlling hypertrophic scarring. Front Immunol. 2022. PMID: 36325354
32. Stretching Promotes Wound Contraction Through Enhanced Expression of Endothelin Receptor B and TRPC3 in Fibroblasts. Plast Reconstr Surg Glob Open. 2023. PMID: 37113309
33. Comparison of the histological morphology between normal skin and scar tissue. J Huazhong Univ Sci Technolog Med Sci. 2016. PMID: 27072974
34. WNT5A drives interleukin-6-dependent epithelial-mesenchymal transition via the JAK/STAT pathway in keloid pathogenesis. Burns Trauma. 2022. PMID: 36225328
35. Epithelial-mesenchymal transition in cutaneous fibrosis disease: from mechanisms to therapy. Front Immunol. 2026. PMID: 42344934
36. Single-Cell RNA-Seq Reveals a Glycolysis-Biased EMT State in Keloid Keratinocytes That Amplifies the Pro-Inflammatory and Fibrotic Microenvironment. J Inflamm Res. 2026. PMID: 42610115
37. Keratinocyte-derived exosomes serve as an active messenger platform for LINC01605 to amplify TGF-beta1-induced fibroblasts activation. Int Immunopharmacol. 2026. PMID: 42320250
38. Suppressive effects of human fetal keratinocytes on the proliferation, differentiation and extracellular matrix synthesis of human hypertrophic scar fibroblasts in vitro. Mol Med Rep. 2017. PMID: 28849177
39. Langerin+ Dendritic Cells in Cutaneous Fibrosis: The TGF-beta1 Signaling Axis. Clin Cosmet Investig Dermatol. 2025. PMID: 41180114
40. Characterization of the skin keloid microenvironment. Cell Commun Signal. 2023. PMID: 37587491
41. Characterization of In Vitro Reconstructed Human Normotrophic, Hypertrophic, and Keloid Scar Models. Tissue Eng Part C Methods. 2018. PMID: 29490604
42. Keloid-derived, plasma/fibrin-based skin equivalents generate de novo dermal and epidermal pathology of keloid fibrosis in a mouse model. Wound Repair Regen. 2016. PMID: 26683740
43. A multiscale hybrid mathematical model of epidermal-dermal interactions during skin wound healing. Exp Dermatol. 2019. PMID: 30801791
44. Hedgehog stimulates hair follicle neogenesis by creating inductive dermis during murine skin wound healing. Nat Commun. 2018. PMID: 30464171
45. Approaches for Regenerative Healing of Cutaneous Wound with an Emphasis on Strategies Activating the Wnt/beta-Catenin Pathway. Adv Wound Care (New Rochelle). 2022. PMID: 33573472
46. Actin cable formation and epidermis-dermis positional relationship during complete skin regeneration. Sci Rep. 2022. PMID: 36151111
47. Gene expression in fetal murine keratinocytes and fibroblasts. J Surg Res. 2014. PMID: 24726057
48. Single cell transcriptomics reveals the cellular heterogeneity of keloids and the mechanism of their aggressiveness. Commun Biol. 2024. PMID: 39702490
49. New Anti-Fibrotic Strategies for Keloids: Insights From Single-Cell Multi-Omics. Cell Prolif. 2025. PMID: 39902627
50. Hypertrophic and keloid scars fail to progress from the CD34-/alpha-smooth muscle actin (alpha-SMA)+ immature scar phenotype and show gradient differences in alpha-SMA and p16 expression. Br J Dermatol. 2020. PMID: 31206605
51. The Role of Positional Information in Determining Dermal Fibroblast Diversity. Matrix Biol. 2024. PMID: 38423396
52. Cellular and Molecular Mechanisms of Wound Repair: From Biology to Therapeutic Innovation. Cells. 2025. PMID: 41369338
53. Prevalence and Risk Factors for Hypertrophic Scarring of Split Thickness Autograft Donor Sites in a Pediatric Burn Population. Burns. 2019. PMID: 30824160
54. Paracrine signalling between keratinocytes and SVF cells results in a new secreted cytokine profile during wound closure. Stem Cell Res Ther. 2023. PMID: 37726799
55. Notch 信号在增生性瘢痕表皮中的表达. 中华整形外科杂志. 2009;25(1):41-45.
56. 上皮细胞-干细胞在创伤愈合中的作用. 中国组织工程研究与临床康复. 2010;14(6):1092.
57. 杨芸芃, 金明源, 张苑, 等. 硅胶制品在瘢痕防治中的作用机制及应用进展. 中国美容医学. 2024;33(7):185-190. DOI: 10.15909/j.cnki.cn61-1347/r.006394
文献来源说明:英文文献题录、PMID、DOI 与摘要要点经 BioMCP 联邦检索 PubMed / Europe PMC / PubTator3 核验;中文文献经公开期刊平台与学术检索核验。文中引用序号与文末参考文献一一对应。
图片来源与版权说明:图 1、图 2 均为本综述依据文献内容自行绘制的机制示意图,未使用第三方图片,不涉及版权与水印风险;示意图仅用于说明机制逻辑,不代表真实组织学或影像资料。
相关专页:内减张技术专页 · 全量文章索引 · 医生主页 · 治疗案例记录
相关问答:疤痕增生期多久结束? · 疤痕可以完全消除吗? · 缝线疤痕多久变淡?时间线
关于本文:本文撰写与审核:吕开阳,执业医师,整形外科(主任医师),上海三甲医院。本站为个人科普站点,内容为医学教育材料,不构成对任何个体的诊疗建议;诊断与治疗方案须由具备资质的医师面诊确定,效果存在个体差异。本站不提供在线诊疗与首诊,就医请通过医院官方渠道挂号。沪ICP备2025119709号-1